C’est le défaut de taille qui motive la plupart des parents à amener leur garçon en consultation, surtout s’ils ne sont eux-mêmes pas grands. Mais le diagnostic est celui d’un défaut de puberté primitif. Les parents ne font pas spontanément le lien entre le retard de croissance et l’absence de maturation sexuelle. « Nous ne sommes pas venus pour ça », disent-ils souvent quand on leur explique l’absence de développement testiculaire. Toute la difficulté, jusqu’à l’âge de 14-15 ans est de reconnaître un rare déficit gonadotrope pathologique au sein des très banals retards pubertaires simples du garçon, mais aussi de ne pas laisser passer un craniopharyngiome.
La croissance des testicules commence en moyenne vers 11,5 ans (9,5 et 14 ans aux extrêmes), à peu près l’âge auquel la pilosité pubienne apparaît. Le volume des testicules en tout début de puberté, stimulé par la montée de la FSH, est 3 mL et non 4 mL comme la plupart des articles et manuels l’indiquent. Pour ceux qui n’utilisent pas l’orchidomètre, 3 mL correspondent à 25 x 15 mm, 4 mL à 28 x 18 mm. L’accélération de la croissance se produit en général un an plus tard, vers 12,5-13 ans. La consultation a souvent lieu vers 14 ans car leur taille est devenue une des plus petites de la classe, les autres adolescents ayant déjà entamé leur pic de croissance pubertaire et grandissant plus vite. Le retard de l’âge osseux, signalé par le radiologue, est souvent compris par les parents comme une anomalie supplémentaire. Le début du ralentissement apparent de la courbe de croissance a assez souvent eu lieu vers 10 ans. En 3 ans, une différence d’une dizaine de cm s’est creusée avec les camarades. Retard pubertaire et retard concommittant de croissance sont mal vécus par les patients à un moment où les comparaisons avec leurs camarades inspirent leur vie sociale.
A 14 ans, les garçons retardés n’ont toujours pas d’augmentation de volume de leurs testicules, qui restent infantiles, alors que le volume moyen des testicules à cet âge est 15 mL, variant individuellement entre 4 et 25 mL. Les garçons retardés n’ont ni érections, ni éjaculations spontanées ou provoquées, manifestations usuelles de la sexualité masculine à cet âge. En cas d’hypogonadisme hypogonadotrope, l’examen peut retrouver une cryptorchidie négligée depuis la naissance, un petit pénis voire un véritable micropénis (≤ 2 cm).
L’agenda de la puberté ne se résume pas à son âge de début : il faut aussi tenir compte de la vitesse de progression.
Dosages hormonaux
Ils ne permettent globalement pas de distinguer les retards pubertaires physiologiques et les hypogonadismes hypogonadotropes, sauf si ceux ci sont sévères et les dosages effectués après 14 ans. En effet, à 14-15 ans, l’hypogonadisme hypogonadotrope est caractérisé par :
- une testostérone basse, en général < 2 nmol/L (< 0,56 ng/mL) (valeur moyenne normale à cet âge : 10 nmol/L (2,9 ng/mL) (entre 2 et 20 nmol/L ; 0,56-5,8 ng/mL) ;
- une LH et une FSH basses (< 0,5 UI/L) ou normale LH (N 0,5-6 UI/L) et FSH (N 0,5-8 UI/L) ne s’élevant pas lors du test au GnRH si l’hypogonadisme hypogonadotrophe est profond ;
- l’inhibine B, marqueur des cellules de Sertoli, est < 35 pg/mL vers 15-16 ans dans les hypogonadismes hypogonadotropes, alors qu’elle est à 108 pg/mL en moyenne (68-168 pg/mL) dans les retards simples. La moyenne des garçons normaux de cet âge est 180 pg/mL (50-350 pg/mL) ;
- IGF1, cortisol, T4, TSH, prolactine sont normaux sauf s’il y a d’autres déficits hypothalamo-hypophysaires associés au déficit en gonadotrophines, en cas de craniopharyngiome ou d’hypopituitarisme génétique (CPHD).
Imagerie :
- l’IRM vérifie l’absence de tumeur hypothalamique (craniopharyngiome),
- elle analyse les bulbes olfactifs, aplasiques ou hypoplasiques dans le syndrome de Kallmann,
- elle détecte, le cas échéant, un prolactinome, cause rare de retard pubertaire isolé,
- une post-hypophyse ectopique, une tige interrompue ou absente, une hypophyse aplasique, hypoplasique ou hyperplasique peuvent révéler un défaut congénital du développement hypophysaire,
- l’âge osseux est en retard de ≥ 2 ans,
- l’échographie rénale cherche une agénésie unilatérale,
- DEXA pour la densité osseuse.
Étiologies
1 – Retard pubertaire simple des garçons
Le « retard pubertaire simple » ou « retard simple de la croissance et de la puberté » (« constitutional delay of growth and puberty » ou «late maturers ») est physiologique chez 25 % des garçons si l’on utilise le critère des 4 mL de volume testiculaire à 14 ans. Il explique donc la très grande majorité des défauts de puberté à cet âge. La taille est en moyenne à – 2 à -2,5 DS en dessous de leur taille cible, ainsi que leur âge osseux. La pilosité pubienne est absente ou à peine développée. L’examen clinique ne retrouve ni cryptorchidie, ni micropénis. Vu de la plupart des parents, le début du développement pubertaire d’un garçon est quasi-impossible à remarquer et son absence ne fait généralement l’objet d’aucune inquiétude de l’entourage. Quant au garçon lui-même, en classe de 3e ou seconde, il perçoit confusément son retard de développement comme plutôt global. Il ne présente pas son cas au médecin comme une puberté en retard, car il ne réalise pas bien ce qui lui manque : sa seule référence en la matière est sa perception de la sexualité physique et psychologique naissante de ses camarades, qui l’ont plus ou moins mis à l’écart de leurs confidences et de leurs jeux d’adolescents, et même parfois stigmatisé du fait de son allure infantile.
Interrogé discrètement et avec tact (parents sortis de la consultation), l’adolescent indique l’absence ou la rareté d’érections matinales tout au plus (normalement quotidiennes à cet âge), et une absence d’éjaculations. Le médecin vérifie auprès des parents qu’il n’y a pas de pathologie de la reproduction ou de défauts d’olfaction connus dans la famille, ni d’autres marqueurs cliniques d’insuffisance gonadotrope génétique. Il s’assure de l’absence de céphalées, encore présentes ou ayant disparu (craniopharyngiome), et de l’absence de polyurie évocatrice de diabète insipide central.
La plupart des garçons en retard pubertaire simple finiront par développer leurs premiers signes pubertaires vers 15 ans (il faut même à l’extrême attendre parfois jusqu’à 16 ans). Ce sera la preuve qu’ils n’ont pas d’hypogonadisme hypogonadotrope. Une testostérone ≥ 0,20 ng/mL (0,7 nmol/L) prédit le début des signes pubertaires dans les 12-15 mois suivants.
2 – Tumeurs hypothalamo-hypophysaires (voir également IRM )
Il faut faire une IRM devant un retard pubertaire, sans attendre et sans se fonder sur les dosages hormonaux.
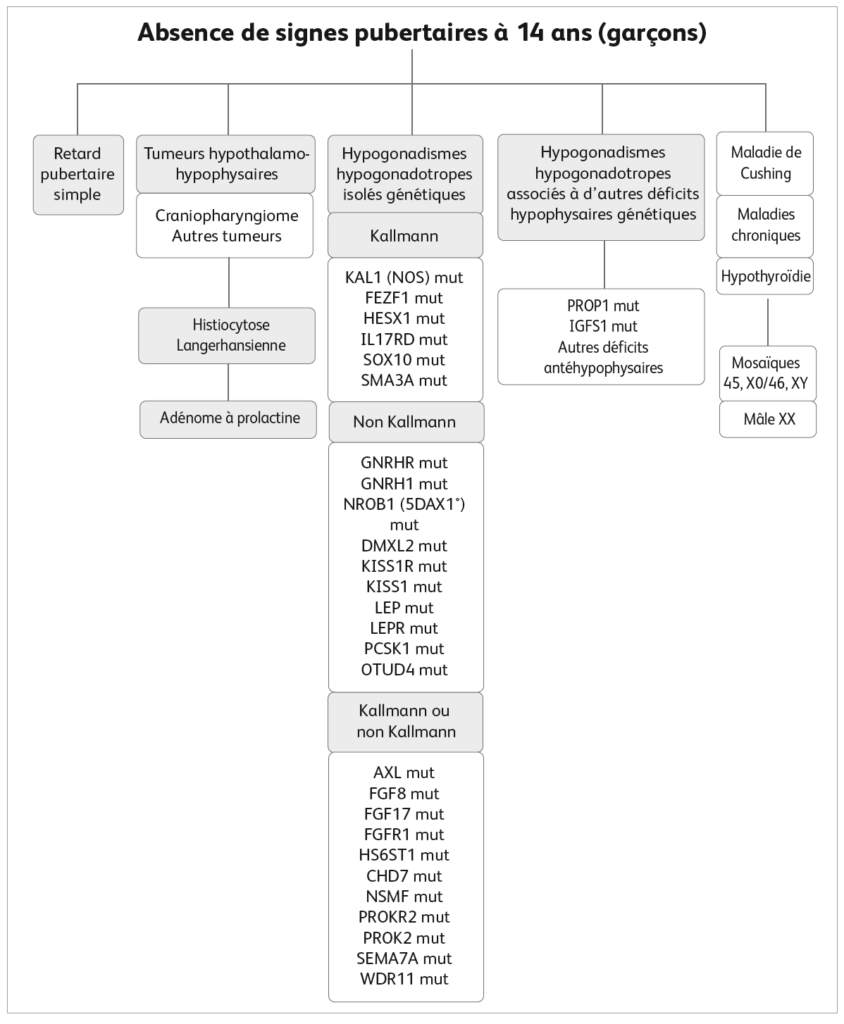
• Le craniopharyngiome est de loin la tumeur la plus fréquente. Il donne une insuffisance hypophysaire (CPHD) plus ou moins complète (GHD, TSH, ACTH, LH). La prolactine peut être élevée. Dans les cas révélés par un retard de la puberté, les céphalées ne sont pas courantes. Elles sont cependant une manifestation clinique typique. Il leur arrive de céder d’un seul coup lorsque le diaphragme supra-sellaire se fissure sous la pression de la tumeur.
Les autres masses kystiques de la région sont :
- les kystes de la poche de Rathke, habituellement asymptomatiques,
- les kystes dermoïdes et épidermoïdes.
• Les autres tumeurs, non kystiques ne se révèlent habituellement pas par un déficit gonadotrope :
- germinome,
- gliomes hypothalamiques et optiques.
3 – Hypogonadisme hypogonadotrope isolé (sans autre déficit hypophysaire)
Sa cause est un défaut de sécrétion ou d’action du GnRH hypothalamique sur les cellules gonadotropes de l’anté-hypophyse. Il se révèle le plus souvent à l’adolescence devant ce qui apparaît d’abord comme un retard de croissance et puberté.
Jusqu’à 14 ans, il n’y a aucune différence clinique avec un retard pubertaire simple. Mais au lieu d’évoluer vers une puberté tardive mais normale, les hypogonadismes hypogonadotropes ne voient rien venir. Plus le temps passe, plus la probabilité d’hypogonadisme hypogonadotrope se renforce.
La démarche diagnostique est évidemment plus simple pour les endocrinologues d’adulte qui voient en consultation des patients d’un âge > 16 ans ayant des signes typiques d’hypogonadisme, un âge où il n’y a plus de confusion possible avec le retard simple de la puberté.
L’examen clinique cherche minutieusement un défaut des OGE, une surdité, ainsi que l’ensemble des signes indiqués dans les différents tableaux génétiques ci-après.
La constatation d’un micropénis ou d’une cryptorchidie, marqueurs d’une carence fœtale en gonadotrophines non explorée en période néonatale (voir pages également ici et ici), est très évocatrice d’une insuffisance gonadotrope pathologique. Mais ces signes ne sont pas fréquents : 5-10 % des cas de Kallmann pour le micropénis, 30 % pour la cryptorchidie.
Le syndrome de Kallmann comporte typiquement une association avec une anosmie et une hypoplasie/aplasie des bulbes olfactifs à l’IRM, ainsi qu’avec des syncinésies manuelles et une agénésie rénale unilatérale. Les autres hypogonadismes hypogonadotropes n’ont pas ce défaut. Attention, des patients anosmiques peuvent dire qu’ils sentent bien les odeurs : mieux vaut tester l’olfaction de façon objective.
D’authentiques cas de syndrome de Kallmann peuvent présenter entre 14 et 15 ans une élévation modeste de la testostérone autour de 0,50-0,80 ng/mL. Ceci peut faire croire un moment à un démarrage tardif mais normal de la puberté, dont l’absence de progression se révèlera par la suite.
Sporadiques ou familiaux, autosomiques ou liés à l’X, récessifs ou dominants, tous les cas se rencontrent. 50 % des hypogonadismes hypogonadotropes ont actuellement trouvé une cause génétique : aucun des gènes ne compte pour plus de 10 % des cas de syndrome de Kallmann ou d’hypogonadisme hypogonadotrope congénital non Kallmann. Certaines mutations sont très pénétrantes : elles causent quasi invariablement la maladie. Mais ce n’est pas le cas de la plupart des mutations dont l’expression clinique est variable. Dans 20 % des cas, des mutations de différents gènes peu pénétrants s’associent pour donner la maladie (digénisme).
Causes génétiques
La liste des gènes concernés est devenue très longue.
Gènes responsables du seul syndrome de Kallmann :
- KAL1 (ANOS1) lié à l’X (mutations très pénétrantes) : association typique avec une agénésie rénale unilatérale (35 % des cas) et des syncynésies bi-manuelles (75 %),
- FEZF1 (récessif),
- HESX1,
- IL17RD (dominant) (surdité possible),
- SOX10 (surdité possible) (dominant),
- SEMA3A dominant ou en synergie avec d’autres gènes.
Liste actuelle des gènes responsables d’hypogonadisme hypogonadotrope non Kallmann :
- GNRHR (mutations très pénétrantes) (récessif),
- GNRH1 (récessif),
- NR0B1 (DAX1) lié à l’X,
- DMXL2,
- KISS1R (récessif ou dominant),
- KISS1 (récessif),
- LEP (obésité) (récessif),
- LEPR (obésité),
- PCSK1 (obésité),
- OTUD4 (récessif),
- PNPLA6 (récessif),
- RNF216 (récessif),
- TAC3 (récessif),
- TACR3 (récessif).
Gènes communs aux hypogonadismes hypogonadotropes, Kallmann et non Kallmann :
- AXL
- mutations de gènes du système FGF pouvant s’associer à des défauts dentaires, squelettiques, avec ou sans anosmie :
- FGF8 (dominant),
- FGF17,
- FGFR1 (dominant),
- HS6ST1 (donne un Kallmann si associé à FGFR1) ;
- CHD7 (dominant) : association possible à un ou plusieurs signes du syndrome CHARGE : colobome, atrésie des choanes, cardiopathie, petite taille, anomalies des oreilles, surdité, parfois difficile à distinguer du Kallmann car les deux syndromes peuvent donner une hypoplasie des bulbes olfactifs et une fente palatine ;
- NSMF ;
- PROKR2 (associé avec ANOS1 ou FGFR1) (récessif ou dominant) ;
- PROK2 (récessif ou dominant) ;
- SEMA7A ;
- WDR11 (dominant).
4 – Déficit gonadotrope associé à d’autres déficits hypophysaires
Devant tout retard pubertaire, il faut rechercher d’autres déficits anté-hypophysaires. Leur diagnostic est biologique :
- GHD avec IGF1 ≤ - 2 DS et réponse insuffisante de la GH aux tests de stimulation,
- déficit thyréotrope (TSH) : T4, T3, TSH basses,
- déficit corticotrope (ACTH) dont les critères diagnostiques stricts sont : cortisol < 5 µg/dL à jeun et réponse au synacthène < 20 µg/dL ; ACTH < 20 pg/mL ; il est probable que des déficits moins profonds existent et contribuent à la fatigue physique de certains patients, avec des cortisolémies à jeun entre 5 et 10 µg/dL.
Un diabète insipide (post-hypophyse) n’est pas fréquemment associé. L’interrogatoire peut retrouver une polyurie nocturne, des mictions fréquentes dans la journée ; la diurèse quotidienne dépasse 2,5-3 l. Dans les formes partielles, une épreuve de restriction hydrique révèle l’hypo-osmolalité des urines et son augmentation franche de l’osmolalité au test ddAVP (minirin). Le flash normal de la post-hypophyse à l’IRM n’est pas visible.
• Insuffisances hypophysaires génétiques (voir également ici)
• mutations et délétions de PROP1 (voir également ici). Elles sont les plus fréquentes (11 %) causes de CPHD. Le déficit gonadotrope est le plus souvent diagnostiqué devant un retard pubertaire, ou une puberté qui commence mais ne progresse pas. La prolactine peut être élevée et égarer le diagnostic vers un microprolactinome. Le GHD peut se traduire tardivement dans l’enfance, la croissance étant normale au début. Le déficit en TSH est typique. Le déficit corticotrope est souvent plus tardif : il n’est pas de diagnostic facile, sauf dans les déficits profonds. L’hypophyse est parfois augmentée de volume à l’IRM avec un signal hyperintense en T1 (« faux craniopharyngiome »), mais évolue constamment vers une hypoplasie.
• mutations d’IGSF1. Elles donnent un déficit néonatal en TSH et une macro-orchidie per et post-pubertaire avec puberté retardée, testostérone basse, et GHD (13 %).
• Les tumeurs hypothalamo-hypophysaires (craniopharyngiome) ont été évoquées précédemment, dès le début du cas, en raison de l’importance de leur diagnostic précoce.
• Histiocytose Langerhansienne (voir également ici). Révélée par un diabète insipide, elle donne des déficits antéhypophysaires mais pas souvent de déficit gonadotrope.
5 – Prolactinome
Très rare à cet âge, peut entraîner un retard pubertaire du garçon, assez souvent accompagné de céphalées, ou une puberté qui ne progresse pas.
6 – Formes minimales de mosaïque 45,X0/46,XY (voir également ici)
Des formes minimales de mosaïque 45,X0/46,XY (hypogonadisme hypergonadotrope) peuvent exceptionnellement être discutées. Elles peuvent donner avec un phénotype masculin normal des OGE, des testicules scrotaux petits et peu dysgénétiques, ou une cryptorchidie unilatérale, et une puberté en retard ou cessant de progresser à partir de 15 ans avec FSH élevée (importance du diagnostic à cause du risque de tumeur).
7 – Résistance aux gonadotrophines des pseudohypoparathyroïdies (voir également ici)
8 – Mâle XX (voir également ici et ici)
9 – Pas d’équivalent connu des aménorrhées hypothalamiques
Il n’y a pas d’équivalent connu des aménorrhées hypothalamiques des adolescentes chez le garçon sportif ou restreignant sa prise calorique.
10 – Anorexie mentale
L’anorexie mentale existe chez le garçon et peut créer les conditions d’un déficit gonadotrope fonctionnel.
11 – Thyroïdite auto-immune
Une thyroïdite auto-immune, exceptionnellement révélée par un retard pubertaire du garçon, est facilement exclue par la mesure systématique de la TSH, de la T4 et des auto-anticorps.
12 – On ne retient pas les traumatismes crâniens
On ne retient pas les traumatismes crâniens comme des causes possibles de retard pubertaire isolé ou au sein d’un hypopituitarisme.
13 – Maladie de Cushing
Une maladie de Cushing est une cause classique de retard pubertaire, mais c’est un mode de révélation exceptionnel, et le contexte est généralement évocateur.
14 – Plusieurs maladies chroniques
Plusieurs maladies chroniques s’accompagnent de retard pubertaire : asthme sévère, maladies digestives inflammatoires (Crohn), mucoviscidose, insuffisance rénale chronique, suite de traitements du cancer, selon des mécanismes variés.
15 – Syndrome de Klinefelter
Le syndrome de Klinefelter ne donne pas de retard pubertaire, ni de croissance, mais les testicules, petits, peuvent orienter à tort vers un hypogonadisme central.