Ces maladies très rares ont des signes variables, y compris chez des patients porteurs du même défaut génétique :
- anomalies osseuses (ostéodystrophie d’Albright : visage rond « lunaire », brachydactylie, ossifications ectopiques, petites mains et pieds/acromicrie),
- résistance à la PTH (hyperphosphorémie, PTH élevée, hypocalcémie),
- autres résistances hormonales (notamment à la TSH, à la calcitonine, à LH/FSH),
- défauts cognitifs,
- obésité.
Ces signes ne se remarquent généralement pas chez le jeune enfant, mais s’aggravent ensuite pour apparaître en ordre dispersé dans l’enfance ou à la puberté.
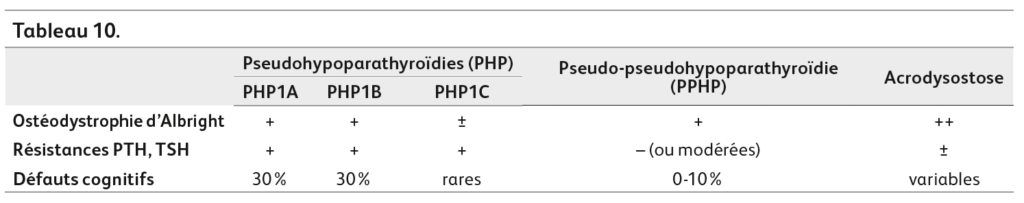
La classification clinique et hormonale traditionnelle fondée sur des combinaisons variables de ces signes, distingue :
- l’ostéodystrophie d’Albright (AHO),
- les pseudohypoparathyroïdies (PHP ) : PHP1A, PHP1B, PHP1C et PHP2,
- les pseudo-pseudohypoparathyroïdies (PPHP),
- l’acrodysostose,
- l’hétéroplasie osseuse progressive (POH).
Les tableaux réalisés par ces différents syndromes varient en sévérité et en âge de survenue, et se chevauchent largement.
Etiologies
Au locus GNAS :
- mutations de novo ou héritées dominantes dans ou à proximité du locus GNAS où se trouve le gène codant pour GSα. GNAS est soumis à l’empreinte parentale : ses deux allèles s’expriment dans beaucoup de tissus, mais seul l’allèle maternel est exprimé dans la thyroïde, les tubules rénaux proximaux, l’hypophyse et les ovaires ;
- PHP1A est causée par des mutations ou des altérations génomiques inactivantes détectables par MLPA ou aCGH situées dans les exons 1-13 de l’allèle maternel de GNAS ;
- mutations de l’allèle paternel de GNAS causant PPHP ou POH ;
- délétions ou duplications de cette région (PHP1B) ;
- unidisomie paternelle de la région GNAS (UPD(20q)pat) ;
- défauts de méthylation des régions (DMR) associées au locus GNAS (20q13) : une perte de méthylation dans la région (GNAS A/B : TSS-DMR) est présente chez 100% des patients PHP1B ; il peut y avoir un défaut de méthylation des 3 autres régions DMR.
Les mutations hétérozygotes de PRKAR1A ou PDE4D sont en général de novo et sont les causes de l’acrodysostose.