Le défaut de sécrétion d’hormone parathyroïdienne (PTH) donne :
- hypocalcémie,
- hyperphosphatémie,
- PTH anormalement basse.
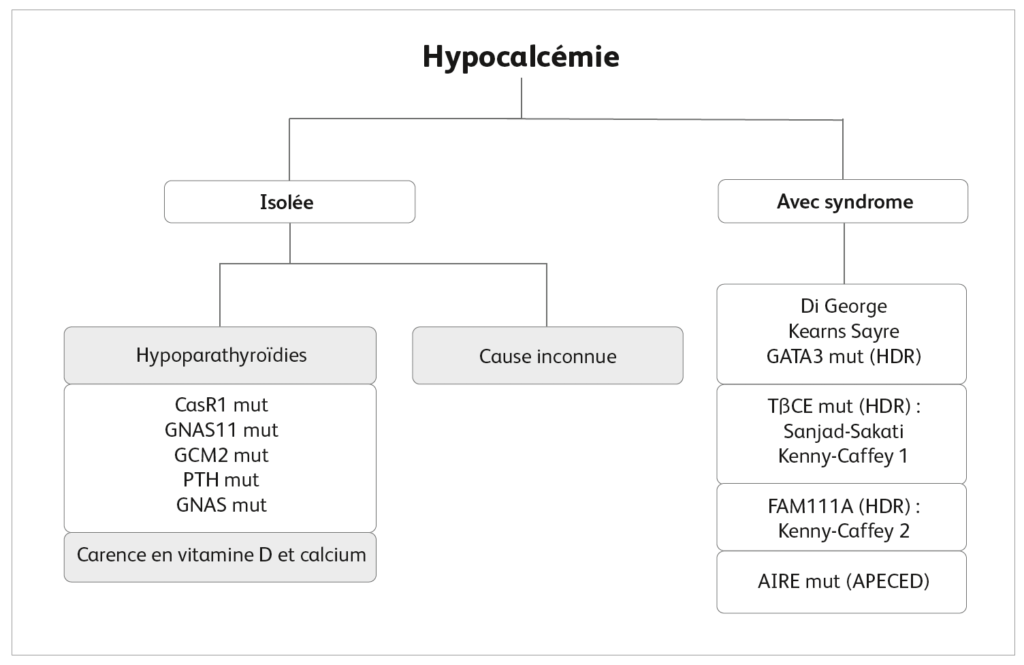
Les différents syndromes
• Syndrome de Di George
Le syndrome de Di George (1/4 000-5 000 naissances) : défaut du développement des 3e et 4e arcs branchiaux d’où sont issus les gros vaisseaux du cœur, du thymus et des parathyroïdes. 80-98 % des patients sont porteurs d’une délétion hétérozygote (del22q11.2) d’environ 3 Mb couvrant ~40 gènes, le plus souvent de novo. L’expression clinique est très variable bien que la délétion soit la même chez la majorité des patients. L’hypoparathyroïdie peut se révéler à n’importe quel âge. Chez certains patients sans délétion 22q11.2, des anomalies isolées du gène TBX1 inclus dans la délétion 22q11.2, ont été identifiées. Plus rarement, des anomalies cytogénétiques de la région 10p13-p12 impliquant le gène NEBL ont été trouvées chez des patients ayant des signes cliniques similaires (syndrome de Di George de type 2). Le diagnostic est cytogénétique : hybridation in situ (FISH), MLPA, analyse chromosomique sur puces à ADN (CGH Array ou ACPA).
• Syndrome de Kearns-Sayre sporadique
Le syndrome de Kearns-Sayre sporadique est causé par une délétion de grande taille de l’ADN mitochondrial. C’est la pathologie mitochondriale la plus fréquemment associée à une hypoparathyroïdie. Signes ophtalmologiques : ophtalmoplégie, ptosis, rétinite pigmentaire. Une anomalie de l’ADN mitochondrial peut se voir également dans le syndrome MELAS ou le syndrome MTPDS.
• Mutation autosomique dominante de GATA3 (syndrome HDR)
Une mutation autosomique dominante de GATA3 (syndrome HDR)se manifeste par une hypoparathyroïdie et une surdité d’intensité variable dans 90 % des cas, une néphropathie dans 80 % des cas.
• Mutation des gènes TßCE et FAM111A (syndrome HRD)
Une mutation des gènes TBCE et FAM111A (syndrome HRD) se manifeste par une hypoparathyroïdie congénitale, un retard de croissance, un retard mental, une dysmorphie faciale englobant trois syndromes :
- les syndromes de Sanjad-Sakati et Kenny-Caffey 1, autosomiques récessifs, sont dus à des anomalies du gène TBCE. La majorité des patients sont originaires du Moyen-Orient. Le syndrome de Sanjad-Sakati associe une agénésie-hypoplasie des parathyroïdes avec hypocalcémie néonatale, un retard de croissance majeur anté et post-natal, un retard des acquisitions, une microphtalmie, une microcéphalie, des mains et des pieds courts, des anomalies du développement dentaire, des infections bactériennes récurrentes et une insuffisance ventilatoire centrale. Le syndrome de Kenny-Caffey 1 comporte une hypoparathyroïdie, un retard de croissance, une sténose médullaire des os longs avec ostéopétrose et une microphtalmie ;
- des mutations hétérozygotes du gène FAM111A sont une autre cause de syndrome de Kenny-Caffey 2 (KCS2) : retard de croissance avec os courts et denses et hypoparathyroïdie, pas de retard mental.
• Mutations homozygotes ou hétérozygotes composites du gène AIRE
Mutations homozygotes ou hétérozygotes composites du gène AIRE (syndrome APECED, polyendocrinopathie de type 1 ou APS-1), maladie auto-immune rare (1/80 000, sauf en Finlande, Sardaigne et en Iran)se manifestent par une hypoparathyroïdie, une candidose cutanéo-muqueuse, une insuffisance surrénalienne associées à un nombre variable et progressif d’autres manifestations auto-immunes (thyroïdite, diabète de type 1, insuffisance ovarienne, alopécie, hépatite). L’hypoparathyroïdie est l’atteinte la plus fréquente, généralement précoce (enfance) et révélatrice du syndrome. Il y a des titres élevés d’auto-anticorps anti-NALP5 et anti d’autres autoantigènes. Comme l’hypoparathyroïdie peut être révélatrice et initialement isolée, il faut chercher systématiquement des mutations de AIRE dans les hypoparathyroïdies apparement isolées.
• Pseudohypoparathyroïdie
Hypocalcémie-hypophosphorémie-PTH élevée chez un adolescent de petite taille porteur d’une ostéodystrophie d’Albright et d’une brachydactylie.