Sommaire
1 – Les déficits hypophysaires en hormone de croissance (GHD)
2 – Défauts génétiques d’action de la l’axe GH ou de l’IGF1
3 – Chondrodysplasies
4 – L’hypothyroïdie des thyroïdites lymphocytaires autoimmunes
5 – La maladie de Cushing et les hypercorticismes
6 – Les maladies générales ralentissant la croissance
Tout ralentissement significatif de la croissance et avéré ayant donné 6 mois-1 an doit être considéré comme pathologique, quelle que soit la taille de naissance. C’est une des situations les plus fréquemment rencontrées en endocrinologie pédiatrique
Les principales causes organiques de ralentissement sont :
- les déficits hypophysaires génétiques de sécrétion de l’hormone de croissance, isolés (GHD) ou associés à d’autres déficits hypophysaires (LH-FSH, TSH, ACTH) (déficit combiné en hormones hypophysaires, CPHD),
- les déficits hypophysaires d’origine tumorale (craniopharyngiome notamment),
- les défauts génétiques de la signalisation GH-IGF1,
- les chondrodysplasies discrètes masquées sous une petite taille « idiopathique » ou familiale,
- l’hypothyroïdie d’une thyroïdite auto-immune,
- les hypercorticismes, notamment la maladie de Cushing,
- certaines maladies chroniques.
Les examens à pratiquer sont dictés par l’analyse clinique, qui doit être attentive, mais qui est souvent négative. Les plus utiles au diagnostic étiologique sont :
- IGF1,
- les tests de stimulation de la GH (mais ils sont peu sensibles, et dont les normes sont peu fiables),
- IRM hypothalamo-hypophysaire,
- radiographies du squelette (avant-bras, bassin, rachis),
- T4, TSH,
- cortisol libre urinaire des 24 h.
1 – Les déficits hypophysaires en hormone de croissance (GHD)
La vitesse de croissance s’est fortement ralentie, créant une « cassure » plus ou moins marquée de la courbe. La taille s’éloigne de la moyenne. Le point d’inflexion de la courbe, qui traduit le début du ralentissement, peut se situer à différents âges. Si le GHD est congénital, la cassure est prononcée et précoce, entre les âges de 1 à 4 ans en général. Si le GHD est plus tardif, le ralentissement est souvent plus progressif, néanmoins évident sur la courbe de taille.
Un déficit en TSH peut ajouter ses effets au GHD, voire affecter seul la croissance dans certains cas où le GHD n’est pas encore installé ou profond.
L’examen clinique est généralement négatif, sauf dans les cas de syndromes rares. Il arrive que la morphologie du visage (poupin, petit nez sans relief) soit évocatrice chez le jeune enfant, mais ceci n’est ni constant ni fiable, de même que l’adiposité tronculaire. La constatation d’un micropénis (< 2 cm) ou même d’un petit pénis (2-3,5 cm) effilé, qui n’a pas toujours d été remarqué auparavant, évoque une insuffisance hypophysaire (GHD et déficit gonadotrope) congénitale. De même une cryptorchidie doit faire penser à un déficit gonadotrope. à la recherche d’une insuffisance hypophysaire congénitale, l’interrogatoire cherche des antécédents néonataux de glycémies basses et d’ictère. Tous ces signes manquent bien sûr dans le cas d’un GHD commençant plus tard.
Pour s’assurer du diagnostic de GHD, il faut ;
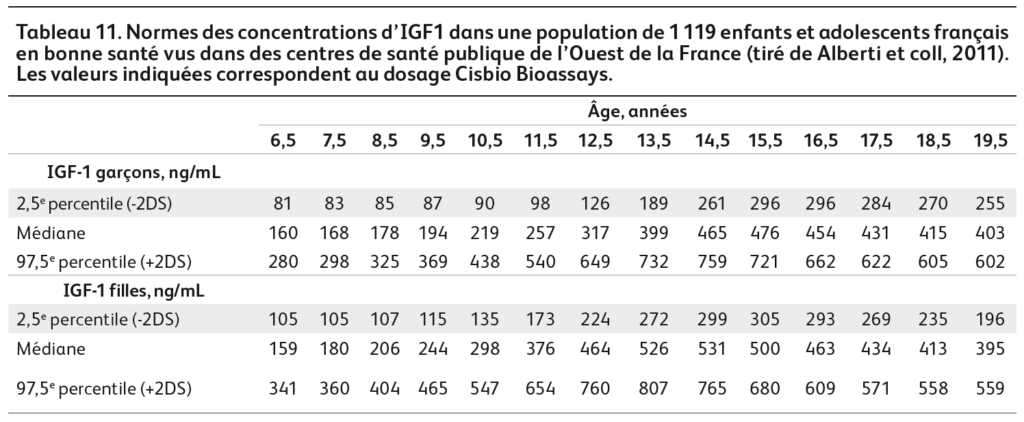
- doser l’IGF1, en règle inférieur à 50 % de la valeur moyenne, ou < -2DS des valeurs normales de l’âge ;
- pratiquer des tests de stimulation de la GH en choisissant ceux qui sont bien tolérés et ont des valeurs de références validées (clonidine, glucagon-bétaxolol). La variabilité de réponse parfois majeure entre tests rend l’interprétation difficile, avec un risque de faux positif. Le test au GRF donne une réponse trop puissante et génère des faux négatifs et ne correspond pas au seuil de 7 ng/mL, ni même de 10 ng/mL. Il faut éviter l’hypoglycémie insulinique chez les enfants jeunes et si le déficit en GH est probable (risque de malaise hypoglycémique sévère).
Ces tests ont fait couler beaucoup d’encre, mais restent discutés. On peut décider d’un pic < 5 ng/mL pour affirmer un GHD : ce seuil permet un diagnostic spécifique de GHD profond, mais il est peu sensible et trop strict pour le diagnostic des GHD moins sévères. Dans le but de limiter le diagnostic aux cas les plus sévères, et ce faisant de limiter les prescriptions du traitement par la GH, les agences réglementaires imposent généralement le seuil de 10 ng/mL à 2 tests différents. Un seuil < 7 ng/mL est jugé plus approprié par de nombreux spécialistes, appuyés sur des cas prouvés de mutations des gènes GH1 et GHRHR. Plus difficiles à classer sont les nombreux cas où les épreuves de stimulation donnent des informations ambigües alors qu’il y a un vrai ralentissement de la vitesse de croissance. Depuis plus de 30 ans, ces cas continuent d’intriguer. Une concentration de GH < 10 ng/mL au pic des tests conditionne depuis longtemps l’accès à un traitement pris en charge par la sécurité sociale française. Mais elle n’a pas, en l’absence de normes ajustées à l’âge, de justification scientifique. Très basse pour un adolescent de 13 ans, la valeur de 10 ng/mL est dans la zone normale pour un enfant de 6 ans. De plus, les tests de stimulation par des agents pharmacologiques ne reflètent pas bien le niveau de sécrétion physiologique, qui peut être anormale alors que la réponse aux tests est subnormale.
Pour la définition de réponses normales aux tests, il y a aussi la question des techniques de mesure de la GH (qui circule sous différentes formes), dont plusieurs analyses-qualité récentes ont montré que d’un centre à l’autre une valeur de 7 ng/mL pouvait couramment être trouvée à 5 aussi bien qu’à 10 ng/mL.
Il faut être méfiant avec le diagnostic de GHD lorsque les valeurs basses de la GH aux tests de stimulation coexistent et contrastent avec des dosages d’IGF1 normaux pour l’âge. Globalement, nous considérons qu’une valeur < -2DS de l’IGF1 circulant est nécessaire pour porter le diagnostic de déficit isolé idiopathique en hormone de croissance. Une source d’erreur est l’effet de l’obésité, puisque une simple augmentation du BMI d’1 DS suffit à entraîner 50 % de réponses < 7 ng/mL aux tests de stimulation, alors que l’IGF1 des obèses est plutôt élevé ; - le test de génération d’IGF1 en réponse à la GH démontre généralement le GHD en montrant une forte élévation du taux d’IGF1, le plus souvent de 4 ou 5 fois le taux de base. Un test raccourci, comportant l’injection de GH (50 µg/kg) le soir et le dosage d’IGF1 le lendemain matin peut suffire au diagnostic. Nous considérons en pratique que si le traitement par GH élève l’IGF1 circulant > -2DS au-dessus du taux de base, il est très probable que le ralentissement de la croissance soit dû à un GHD ;
- une IRM est toujours nécessaire pour identifier un craniopharyngiome, cause possible du GHD, et rechercher des signes malformatifs de la région pouvant s’associer à certains GHD congénitaux : anté-hypophyse hypoplasique ou aplasique, tige interrompue, post-hypophyse ectopique (10 %), vérifier le flash hypophysaire.
1.1 – Les causes génétiques de GHD isolé (IGHD)
La clinique est une taille de naissance généralement normale ou un peu diminuée, un grand ralentissement de la croissance avec petit menton, front proéminent et adiposité centrale. On peut croire à tort que le GHD est isolé, alors qu’il se complète d’autres déficits quand l’enfant grandit.
• De grandes délétions et des mutations des gènes GH1 et GHRHR (récepteur du GRF), des mutations du promoteur ou des introns de GH1 ont été identifiées dans < 15 % de vrais GHD isolés. Environ 11 % des cas sont familiaux avec 4 types différents de transmission : autosomiques récessives (types IA et IB), autosomique dominant (type II) ou liée à l’X (type III). 40 % des cas familiaux sont expliqués par des mutations de GH1 ou de GHRHR.
- GHD I A : délétions ou mutations de GH1 : GHD profond ;
- GHD I B : la plupart n’ont pas de mutations GHD1 ni GHRH : GHD moins profond ;
- GHD II dominant : mutations de GH1 plus ou moins sévères : le GHD profond de l’enfance peut céder la place, au moment de la puberté, à une croissance normale avec des taux d’IGF1 redevenant presque normaux en dehors de tout traitement, une GH basse mais détectable répondant aux tests de stimulation, une hypophyse petite ou normale. Des déficits en ACTH, TSH, LH, prolactine de la seconde enfance peuvent être secondaires au défaut de GH1.
• Une mutation d’IRF6 a été trouvée dans un cas de GHD isolé.
Il reste une majorité de défauts génétiques à élucider en dehors de GH1 et GHRHR.
1.2 – Hypopituitarismes génétiques associant un GHD à d’autres déficits (combined pituitary hormone deficits, CPHD)
Le déficit hypophysaire multiple (CPHD) est défini par un déficit en GH associé au déficit d’au moins une autre hormone hypophysaire. Environ 1/4 000 naissances présentent une telle insuffisance hypophysaire. Les progrès de l’analyse de la séquence des gènes ont permis d’élucider de nombreuses causes génétiques d’insuffisances hypophysaires autrefois considérées comme « idiopathiques » ou « malformatives ». Cependant, seulement 10-15 % des insuffisances hypophysaires ont aujourd’hui une cause identifiée.
Les CPHD génétiques connus sont causés par une variété de mutations de facteurs de transcription. La majorité sont des mutations de PROP1 et POU1F1 (PIT1). Les autres mutations sont plus rares et généralement associées à d’autres anomalies syndromiques.
Il faut également savoir, lorsqu’on cherche des antécédents familiaux, que d’authentiques mutations de gènes comme PROP1 ou PROKR2 peuvent ne se manifester qu’à la fin de l’adolescence ou à l’âge adulte.
Devant tout GHD, il est nécessaire de chercher d’autres déficits anté-hypophysaires ou post-hypophysaires. Ceux-ci n’ont pas de traduction clinique fiable dans l’enfance et leur diagnostic est biologique :
- déficit thyréotrope (TSH) : T4 et T3 sont basses, la TSH aussi,
- déficit corticotrope (ACTH) : assez difficile à affirmer s’il n’est pas profond : cortisol < 5 µg/dL à jeun et réponse au synacthène < 20 µg/dL ; ACTH < 20 pg/mL ; il est probable que des déficits moins profonds existent et contribuent à la fatigue physique de certains patients,
- déficit gonadotrope : il n’est pas possible d’en faire la preuve pendant les années de l’enfance, où LH et FSH sont physiologiquement basses et ne répondent pas au test GnRH,
- diabète insipide : ce déficit de la post-hypophyse n’est pas fréquemment associé au GHD. L’interrogatoire peut retrouver des mictions nocturnes, ou fréquentes dans la journée ; la diurèse quotidienne dépasse 2,5-3 L. Dans les formes partielles, une épreuve de restriction hydrique révèle l’hypo-osmolalité des urines et l’augmentation franche de l’osmolalité au test ddAVP (minirin). Le flash normal de la post-hypophyse à l’IRM n’est pas visible.
La recherche d’autres déficits hypophysaires ne doit pas se limiter à une seule évaluation à la découverte du GHD, mais être répétée annuellement avec des dosages simples :
- T4, T3,
- cortisol à jeun,
- LH à partir de 11 ans.
1.2.1 – Mutations et délétions récessives de PROP1 (« Prophet of Pit1 ») (5q35.3)
Elles sont de loin les plus fréquentes (11 %) causes de CPHD. Elles ne donnent pas de tableaux d’hypopituitarisme sévère en période néonatale. L’évolution des déficits est variable entre individus et dans le temps. Il n’y a jamais de diabète insipide.
• Une taille allant de –2 à –5DS reflète le GHD. Celui-ci peut avoir une évolution progressive, et le ralentissement ne se produire que dans la seconde enfance, la croissance des premières années étant normale.
• Le déficit en TSH est le second défaut typique : il peut affecter précocément la croissance à lui seul dans des cas où le GHD n’est pas encore manifeste.
• Le déficit gonadotrope est le plus souvent diagnostiqué devant un retard pubertaire, ou une puberté qui ne progresse pas. Une cryptorchidie bilatérale, marqueur connu d’hypogonadisme hypogonadotrope fœtal, est rare. L’hypogonadisme hypogonadotrope peut être révélateur, mais il n’est pas isolé.
• Le déficit corticotrope est souvent d’apparition plus tardive, avec cortisol bas et ACTH non augmenté. Ce déficit n’est pas de diagnostic facile, sauf s’il est profond.
• La prolactine peut, inconstamment, être élevée.
Ces anomalies réalisent un tableau plus ou moins progressif d’hypopituitarisme au fil de l’enfance et de l’adolescence. Les dysfonctions hypophysaires associées à PROP1 composent des tableaux biologiques variables selon les âges et la profondeur des déficits. L’hypophyse est d’abord augmentée de volume à l’IRM avec un signal hyperintense en T1, qui évolue ensuite vers une hypoplasie. La post-hypophyse n’est pas ectopique.
Les défauts du gène PROP1 les plus fréquents (90 % des cas) sont : (i) la délétion de 2 nucléotides 301A et 302G très fréquente en Lituanie, Est de l’Allemagne, Biélorussie, Pologne, République tchèque et Russie (ii) la délétion du nucléotide 150 delA apparue il y a près de 1 100 ans en arrière, probablement en Biélorussie (iii) les autres anomalies géniques, mutations ou grandes délétions de PROP1, sont beaucoup plus rares.
1.2.2 – Mutations récessives ou dominantes et délétions de PIT1 (POU1F1) (3p11)
Sporadiques ou plus souvent familiales, elles entraînent des GHD, des déficits TSH et de prolactine avec une hypoplasie de l’anté-hypophyse inconstante, et rarement une puberté précoce centrale.
1.2.3 – Mutations d’IGSF1 liées à l’X
Elles donnent aux garçons un déficit néonatal en TSH et une macro-orchidie per et post-pubertaire avec puberté retardée, et un GHD chez 13 %, avec des taux faibles de testostérone. 33 % des filles ont un déficit en TSH, aucune n’a de GHD.
1.2.4 – Mutations de GPR161
Deux sœurs ont présenté un déficit en GH, une hypoplasie anté-hypophysaire, et une post-hypophyse ectopique. Les deux avaient également un auriculaire court, une alopécie congénitale et un ptosis gauche. L’une a eu une hypoglycémie, un diabète insipide et un déficit en TSH quelques années après le diagnostic.
1.2.5 – Mutations donnant un GHD au sein d’un syndrome cliniquement évident :
- mutation d’ARNT2 : peu après la naissance, diabète insipide et déficit corticotrope, associé ou non à un déficit thyréotrope, un GHD et un déficit gonadotrope, avec hypoplasie anté-hypophysaire, interruption de la tige, hypoplasie des lobes frontaux et temporaux, corps calleux mince, retard de myélinisation, front proéminent, anomalies oculaires, philtrum allongé, rétrognathie, microcéphalie progressive ;
- mutations de NFKB2 : l’association d’un déficit corticotrope, de déficits partiels en GH et en TSH et d’un déficit immunitaire variable est le « syndrome DAVID » ;
- mutations hétérozygotes et homozygotes de LHX4 : la grande variété de phénotypes va d’un GHD ou d’un déficit en ACTH tardif jusqu’au décès néonatal avec panhypopituitarisme sévère, avec une hypoplasie de la moitié du visage et des anomalies pulmonaires ;
- mutations hétérozygotes composites de LHX3 : elles donnent des déficits hypophysaires (GHD, ACTH, TSH) associés à une surdité, une limitation de la rotation cervicale, une interruption de la tige, une insuffisance respiratoire sévère peu après la naissance ;
- mutations hétérozygotes de SOX2 : elles peuvent donner un déficit gonadotrope, un GHD, une microphtalmie ou anophtalmie bilatérale, une hypoplasie du corps calleux et une déficience intellectuelle inconstante ;
- mutations de CHD7 : le syndrome CHARGE dominant associe colobome oculaire, malformations cardiaques, atrésie choanale, anomalies génitales et de l’oreille, retard de la croissance et du développement, déficits en GH, TSH et ACTH, LH et FSH, une post-hypophyse ectopique. Dans 2/3 des cas, le syndrome est associé à des mutations de CHD7 ;
- mutations de PAX6 : grande diversité de défauts oculaires, déficits gonadotrope, GHD, corticotrope partiel, hypoplasie hypophysaire ;
- mutations de PROKR2 : variété d’hypogonadisme hypogonadotrope, GHD, déficits en TSH et ACTH, diabète insipide interruption de la tige, dysplasie septo-optique, allant d ‘un GHD isolé à un panhypopituitarisme ;
- mutations de FGF8 : elles peuvent donner : absence de corps calleux, anté-hypophyse hypoplasique ou volumineuse, post-hypophyse ectopique, déficit en ACTH, GHD, TSH, diabète insipide, déficit en TSH, retard pubertaire, holoprosencéphalie, microcéphalie ;
- mutations de FGFR1 : déficits hypophysaires allant du déficit en GH et LH/FSH à un panhypopituitarisme ;
- mutations hétérozygotes de SHH, GLI2, TGIF, CDON : elles peuvent donner une holoprosencéphalie, mais pas nécessairement. Une mutation de SHH a donné des déficits hypophysaires multiples, une hypoplasie de l’anté-hypophyse. Des mutations de GLI2 ont donné un GHD, une hypoplasie de l’anté-hypophyse, une post-hypophyse ectopique, une polydactylie. Une mutation de TGIF a donné le même phénotype hypophysaire et une incisive unique. Une mutation de CDON a donné une interruption de la tige, une hypoglycémie néonatale, une cholestase, un GHD et un déficit en TSH et ACTH ;
- mutations de MAGEL2 et L1CAM :association d’un hypopituitarisme et d’une arthrogrypose (syndrome de Schaaf-Yang) ;
- mutations de ROBO1 : posthypophyse ectopique, hypoplasie/aplasie de l’antéhypophyse, déficits hypophysaires, anomalies oculaires (strabisme, ptosis, microphtalmie/anophtalmie), hypoplasie du nerf optique, agénésie du corps calleux.
1.3 – IRM
1.3.1 – Le craniopharyngiome et les autres tumeurs causes de GHD
En lésant l’hypophyse, certaines tumeurs de la région peuvent donner une insuffisance hypophysaire.
Le craniopharyngiome est de loin la tumeur la plus fréquente. C’est la raison pour laquelle il faut toujours faire une IRM dès qu’un diagnostic de GHD est porté, qu’il soit isolé ou combiné à d’autres déficits, quel que soit l’âge.
Les craniopharyngiomes révélés par des signes endocriniens donnent un CPHD plus ou moins complet :
- GHD dans 90 % des cas,
- déficits TSH (3-30 %), ACTH (20-70 %), LH,
- la prolactine peut être élevée (8-20 %),
- un diabète insipide existe chez 20 % des patients,
- les déficits en cortisol et le diabète insipide doivent être compensés avant l’intervention chirurgicale.
Il est prudent de faire une IRM devant tout ralentissement de la vitesse de croissance, sans même exiger un vrai GHD. Dans les cas révélés par des signes endocriniens, les céphalées ne sont pas courantes, mais sont cependant une manifestation typique. Elles peuvent être dues à la distension du diaphragme supra-sellaire : il leur arrive de céder d’un seul coup lorsque le diaphragme se fissure sous la pression de la tumeur. Seuls les gros craniopharyngiomes bloquent la circulation du LCR et peuvent créer une hypertension intra-crânienne, s’accompagner de nausées et de vomissements pour lesquels la consultation a plutôt lieu en pédiatrie générale, en neuropédiatrie, ou en ophtalmologie. Les manifestations classiques de compression du chiasma optique sont l’hémianopsie bitemporale ou une hémianopsie homonyme, mais un scotome, une atrophie optique avec œdème papillaire, ou un strabisme sont possibles. Rappelons que l’analyse du champ visuel n’est pas fiable chez les jeunes enfants.
Le scanner montre une masse intra et suprasellaire à prédominance kystique, avec une partie charnue de même densité que le tissu nerveux et qui contient des calcifications. La partie charnue et les parois du kyste prennent le contraste. Le scan est le seul examen qui montre les calcifications (en dehors de la RX sans préparation). Il doit être systématique pour cette raison.
L’IRM permet le diagnostic sans ambiguïté, même sans détecter les calcifications, en montrant une masse kystique de 2-4 cm en général, associée à une portion charnue. La partie kystique apparaît hyper-intense en T2. Les images FLAIR montrent les composantes charnues sous forme d’images iso ou hypo-intenses hétérogènes. Sur les images T1, le contenu riche en protéines et en cholestérol rend les kystes hyper-intenses. Quant à la partie charnue, elle est hypo ou iso-intense en T1 et hyper-intense en T2. Le produit de contraste est pris par la partie charnue et les parois du kyste. L’angio-IRM analyse le déplacement possible du segment A1 de l’artère cérébrale antérieure.
Le problème majeur que les pédiatres doivent résoudre est le regrettable délai (2 à 3 ans en moyenne) qui s’écoule entre le début de la cassure de la croissance et la date du diagnostic et du traitement. Si les pédiatres avaient la prescription d’imagerie cérébrale plus rapide devant tout ralentissement de la vitesse de croissance, beaucoup de craniopharyngiomes pourraient être identifiés à un stade plus précoce et avoir une exérèse plus facile, et un meilleur pronostic.
Une fausse image de craniopharyngiome peut être créée par une hyperplasie pituitaire, toute ronde et prenant le contraste, typique d’une mutation de PROP1. De même l’hyperplasie des cellules thyréotropes d’une hypothyroïdie (thyroïdite) peut entraîner une image ronde de l’hypophyse.
Les autres masses kystiques de la région sont :
- les kystes de la poche de Rathke, image ronde siégeant entre l’hypophyse antérieure et postérieure, qui peut dans certains cas s’associer à un GHD, mais est habituellement asymptomatique ;
- les kystes dermoïdes et épidermoïdes peuvent se localiser dans la région para-sellaire et donner des signes visuels, des déficits antéhypophysaires et un diabète insipide. à l’IRM, l’intensité du signal en T1 et T2 est souvent celle de la graisse. Les calcifications et la prise de contraste sont rares.
Les autres tumeurs, non kystiques, sont rarement causes de GHD :
- le germinome (tumeur à cellules germinales) qui infiltre la tige, l’infundibulum de l’hypothalamus avec assez souvent un germinome associé dans la région épiphysaire (germinome bipolaire). Révélé par un diabète insipide, le germinome donne souvent des déficits anté-hypophysaires. à l’IRM cette tumeur ne montre pas de partie kystique et ne ressemble pas à un craniopharyngiome : elle est iso- ou hypo-intense en T1 et iso- ou un peu hyper-intenses en T2. Ils prennent très bien le contraste de façon homogène. Un dosage d’hCG et d’alpha-fœtoprotéine signant le germinome peut être positif dans le sang circulant ou le LCR, mais c’est loin d’être constant ;
- les gliomes hypothalamiques et optiques surviennent souvent dans la première enfance avec des signes visuels et possiblement un GHD. Ils sont hypo-intenses en T1 et hyper-intenses en T2 et FLAIR. Lorsqu’ils sont assez gros, ils peuvent avoir une composante kystique et solide, cette dernière prenant le contraste.
1.3.2 – L’histiocytose langerhansienne
Le ralentissement de la croissance peut être à l’origine de la consultation. Le diabète insipide prédomine cliniquement, assez souvent associé à des déficits anté-hypophysaires. L’IRM montre une tige épaissie qui prend le gadolinium. Elle montre parfois une masse qui prend le contraste, « pseudo-tumeur » qui ne prête guère à discussion avec un craniopharyngiome. Diverses atteintes tissulaires peuvent se rencontrer allant d’une lésion cutanée isolée à un tableau multi-organes sévère pouvant toucher le squelette (lésions lytiques notamment du crâne, des rochers, des côtes, des os longs), la peau, les poumons, le foie, la rate, le système hématopoïétique, les gencives. Ces manifestations sont précisées page 96 avec les étiologies du diabète insipide.
2 – Défauts génétiques d’action de la l’axe GH ou de l’IGF1
Ils surviennent au niveau ou en aval de la liaison de la GH à son récepteur. Ils donnent globalement une résistance plus ou moins sévère à la GH.
Il peut y avoir des signes associés, constituant des syndromes particuliers :
- la sécrétion de GH est globalement normale (ou élevée) en réponse aux tests de stimulation ;
- l’IGF1 circulant est très variable selon les étiologies. Les valeurs normales d’IGF1 sont présentées dans le tableau ci-dessous ;
- le test de génération d’IGF-1 est souvent utile au diagnostic. La résistance à la GH se définit par l’absence d’augmentation d’IGF1 et IGFBP-3 de plus de 15 et 400 ng/mL, respectivement, en réponse à l’injection de GH. En raison du spectre des défauts de sensibilité à la GH, ces critères semblent trop stricts. Chez les sujets modérément résistants ou même chez des patients avec une résistance sévère à la GH, l’augmentation de l’IGF1 lors du test peut varier de 20 à 58 ng/mL, et de l’IGFBP-3 de 95-1 762 ng/mL. Le manque de reproductibilité des réponses d’IGF1 et IGFBP-3 complique l’interprétation.
Étiologies
• mutations dominantes du récepteur de la GH (GHR)
Elles touchent la séquence codante ou les introns du gène. Elles peuvent donner le tableau complet et sévère du syndrome de Laron, mais aussi des petites tailles, parfois extrêmes, sans aucune dysmorphie. La taille de naissance est plus ou moins diminuée, la croissance post-natale s’infléchit assez tôt et souvent sévèrement. L’IGF1 est effondré. IGFBP3 également. La réponse de la GH aux tests est augmentée. C’est la cause la moins rare de résistance à la GH. Le syndrome de Laron, (< 500 patients rapportés dans le monde) débute avec une taille de naissance de 42 à 45 cm, un poids de 2 500 g, et se traduit par de toutes petites mains et pieds (acromicrie), de petits organes, une impression de grosse tête avec un front proéminent, un petit nez en trompette, une voix aigue, une obésité, un hypogonadisme affectant le temps de la puberté, mais pas la reproduction.
• mutations de STAT5b (post GHR)
Elles donnent une diminution sévère de la croissance, associée à un déficit immunitaire avec des infections pulmonaires notamment, et à une résistance à la GH : IGF1 effondré, ainsi qu’IGFBP3 et ALS. La prolactine est souvent élevée.
• mutations d’IGFALS
Le déficit en ALS empêche la formation du complexe ALS-IGFBP3-IGF1 nécessaire au transport d’IGF1 dans la circulation. ALS est indétectable, IGF1 effondré, ainsi qu’IGFBP3. La sécrétion de GH est souvent augmentée.
• mutations de SHP-2 (PTPN11) et de gènes apparentés
Elles donnent des syndromes bien caractéristiques qui sortent donc de la discussion diagnostique d’un ralentissement apparemment isolé de la croissance. Le syndrome de Noonan et les syndromes apparentés, qui sont associés à une petite taille, sont causés par les défauts de la voie RAS-MAPK. évoqués ici pour des raisons physiopathologiques, Ils sont présentés page 90. Des mutations hétérozygotes de quatre gènes de cette voie (PTPN11, SOS1, RAF1 et KRAS) sont responsables d’environ 70 % des cas de syndrome de Noonan. La mutation la plus courante (50 % des cas), touche PTPN11, qui code pour le domaine tyrosine phosphatase 2 de la phosphatase SH2, qui régule la signalisation de la GH en déphosphorylant STAT5b. Par conséquent, les mutations gain de fonction de PTPN11 diminuent l’action de la GH et induisent une résistance à la GH. Les taux d’IGF1 et la réponse à la GH sont diminués.
• mutations homozygotes ou hétérozygotes du gène IGF1 (10 cas publiés)
Elles donnent un RCIU sévère, un défaut de la croissance postnatale résistant au traitement par la GH, une microcéphalie, un retard de développement psychomoteur et une surdité. L’IGF1 peut être indétectable, même après 4 jours de stimulation par la GH (test de génération). Mais l’IGF1 peut aussi être très augmenté (+7,3 DS) ou normal. La sécrétion de GH peut être anormalement élevée. L’ALS et l’IGFBP-3 sont normaux ou élevés. La microcéphalie permet la distinction avec le syndrome de Silver-Russell qui comporte lui aussi également un RCIU sévère, mais une macrocéphalie relative.
• mutations d’IGF1-R
Les 35 cas publiés sont caractérisés par une résistance à l’IGF1 provoquant fréquemment mais pas toujours une petite taille à la naissance, puis un ralentissement sévère de la croissance dans l’enfance, une microcéphalie, un retard intellectuel, diverses dysmorphies notamment faciales. Mais certains patients n’ont qu’un défaut isolé de la croissance pas toujours sévère. L’IGF1 est très variable : élévation parfois extrême (au maximum +7DS), mais qui peut aussi manquer. De même, les valeurs d’IGF1 sous traitement par l’hormone de croissance sont variées. Les réponses de la GH aux tests de stimulation montrent une large gamme de valeurs, qui ne se différencient pas nettement des valeurs normales. Quand les mesures d’IGF1 et les tests de stimulation de la GH restent dans les limites normales, on ne peut pas distinguer les mutations d’IGF1-R du cadre et non spécifique des petites tailles idiopathiques, lorsqu’il n’existe aucun défaut du développement associé. à ce titre, il serait intéressant d’explorer la séquence du gène IGF1-R chez des enfants ayant un défaut de croissance isolé, ou associé à de petites anomalies du développement (retard mental léger, petit périmètre crânien). De tels patients ne sont pas rares dans les consultations d’endocrinologie pédiatrique. Si la mutation d’IGF1-R est de novo, les parents ont une taille normale. Il en est de même pour certains cas d’homozygotie avec des mutations peu sévères. La fréquente petite taille de naissance n’est pas, redisons-le, une condition sine qua non pour rechercher des mutations d’IGF1-R. L’argument le plus solide pour ce diagnostic est la mauvaise réponse de la croissance à des doses efficaces d’hormone de croissance, par exemple comprises entre 50 et 75 µg/kg.jour. C’est le cas d’une majorité de ces patients. Une fois écarté un défaut d’adhésion au traitement, rarement en cause en bas âge, il faut toujours évoquer les défauts du gène IGF1-R comme étiologie possible d’une résistance à la GH.
3 – Chondrodysplasies
Des formes discrètes de dysplasie osseuse donnent des ralentissements de la croissance et des petites tailles que l’on pourrait ranger par erreur dans les petites tailles idiopathiques. Comme elles n’altèrent pas de façon évidente la morphologie ou les proportions corporelles des patients, ces maladies restent souvent méconnues. Encore plus méconnus sont les défauts des gènes de chondrodysplasies donnant des petites tailles isolées sans signe associé de dysplasie osseuse.
3.1 – Formes discrètes de dyschondrostéose
Les formes discrètes de dyschondrostéose représentent 2-5 % des petites tailles dites « idiopathiques » (ce pourcentage varie selon les séries publiées). La courbe de croissance est typique : normale jusque vers 4-5 ans puis s’infléchissant de façon progressive et aboutissant à la perte de 12-15 cm en 5-6 ans. Il ne faut pas s’attendre aux signes typiques décrits dans les manuels de maladies osseuses ou la littérature génétique pour le syndrome de Léri-Weill, forme extrème de la maladie. La disproportion du corps est absente dans ces formes consultant pour petite taille isolée. La pronation peut être identifiée en posant l’avant-bras à plat sur le bureau de consultation. Les radiographies sont souvent peu parlantes chez les jeunes patients. Dans la seconde enfance, elles peuvent montrer des signes évocateurs, localisés pour la plupart à l’avant bras (radius court et arqué, signe de Madelung) ou au poignet (signe du béret, triangularisation de l’épiphyse radiale, pyramidalisation des os du carpe). Ces signes osseux peuvent manquer : on est alors face à une petite taille isolée. Il faut chercher des dyschondrostéoses non diagnostiquées chez les ascendants petits de la famille, car ils ont parfois à l’âge adulte des signes osseux plus nets. L’affirmation du diagnostic repose sur l’identification de mutations ou de délétions dominantes du gène SHOX, de duplications en aval ou en amont de SHOX, (Xp22), mais il existe 50 % de cas sans anomalie moléculaire démontrée y compris dans le syndrome de Leri-Weill, en utilisant pourtant les techniques les plus récentes de séquençage. Il n’est donc pas justifié d’exiger la démonstration d’un défaut du gène SHOX pour asseoir le diagnostic de dyschondrostéose surtout si le phénotype est moins marqué que dans le syndrome de Léri-Weill. D’autres gènes peuvent être en cause. L’analyse clinique et radiologique attentive du cas et de sa famille gardent donc toute leur valeur diagnostique.
3.2 – Certaines mutations hétérozygotes de NPR2 (CNP), FGFR3, IHH
Ces mutations donnent de petites tailles isolées ainsi que des tableaux cliniques et radiologiques de dyschondrostéose.
3.3 – Mutations hétérozygotes d’ACAN (aggrecan)
Elles peuvent entraîner une petite taille isolée (-0,5 à -6 DS) et bien proportionnée, sans les signes typiques : thorax large, cou court, brachymétacarpie du V, pouces et gros orteils larges, front haut, nez large, âge osseux en retard, hernie des disques intervertébraux, ostéochondrite à la radio du bassin.
3.4 – Mutations de PAPP-A2
Elles peuvent donner une petite taille avec ralentissement progressif une microcéphalie discrète, des os longs minces, une diminution de la densité osseuse, et un IGF1 élevé.
Dans toutes les petites tailles isolées, des puces génomiques réunissant les différents gènes identifiés permettront dans l’avenir un diagnostic génétique direct. Il ne sera plus besoin de déduire le diagnostic spécifique d’une analyse clinique et radiographique. En attendant que se généralise cette pratique diagnostique nouvelle « à l’aveugle », il faut continuer de bien regarder les patients dont la croissance se ralentit.
4 – L’hypothyroïdie des thyroïdites lymphocytaires autoimmunes
Un ralentissement de la vitesse de croissance doit faire évoquer une hypothyroïdie acquise et doser la TSH, ainsi que T4 et T3. Si le ralentissement de croissance, souvent une cassure nette, est dû à une hypothyroïdie primaire, la TSH est en règle > 100 mUI/L.
Le diagnostic de thyroïdite autoimmune est fait en dosant les autoanticorps anti-peroxydase. Il ne faut pas compter sur l’association à une frilosité, une fatigue, une apathie car ce sont des signes subjectifs très peu fiables chez l’enfant. Le ralentissement de la fréquence cardiaque n’est pas un meilleur signe. Des difficultés scolaires ne sont pas habituelles.
5 – La maladie de Cushing et les hypercorticismes
Les cliniciens qui pensent à la maladie de Cushing comme une cause d’obésité pourraient s’étonner de la trouver citée dans les étiologies de ralentissement apparemment isolé de la croissance. En fait, la maladie de Cushing de l’enfant donne presque toujours une cassure nette de la croissance (88 % des cas) et que des formes atypiques, sans obésité (15 % des cas) existent en pédiatrie, obligeant à évoquer le diagnostic en l’absence de prise de poids anormale. A fortiori, un gros enfant dont la croissance se ralentit ou se casse est très suspect.
Un cortisol à minuit > 4,4 µg/dL, un cortisol libre urinaire > 100 µg/24 h, un ACTH normal ou plus ou moins élevé font le diagnostic de maladie de Cushing. (voir page 100).
La maladie de Cushing, quoique très rare chez l’enfant, représente > 95 % des hypercorticismes (syndrome de Cushing) : certaines maladies nodulaires de la surrénale, certaines tumeurs cortico-surrénaliennes peuvent elles aussi ralentir la croissance. L’AC TH est dans ces cas très bas. Les hypercorticismes liés à la prise de corticoïdes pour asthme, polyarthrite ou d’autres maladies inflammatoires, ralentissent également la croissance staturale.
6 – Les maladies générales ralentissant la croissance
Il est plutôt rare de diagnostiquer une maladie digestive (maladies inflammatoires du tube digestif notamment la maladie de Cröhn, maladie caeliaque), une maladie rénale (> 30 % des néphropathies de l’enfant entraînent des défauts de croissance), une forme peu sévère de mucoviscidose, une maladie rhumatologique (polyarthrite juvénile), cardiaque ou pulmonaire devant un ralentissement de la croissance. En général la maladie chronique est connue. Ceci ne dispense pas de se poser la question devant une vitesse de croissance lente apparemment isolée. Il faut alors penser aux formes occultes de ces maladies et faire des examens simples :
- l’IGF1 est en règle anormalement bas alors que la réponse aux tests de stimulation de la GH est normale ou au dessus des normes (résistance à la GH),
- créatininémie,
- VS, CRP,
- anticorps anti-gliadine et anti-transglutaminase, et biopsie au moindre doute,
- enquête guidée par l’analyse clinique : test de la sueur, échographie rénale.