L’endocrinopédiatre n’est en général consulté qu’après plusieurs années d’évolution et de banalisation de la prise de poids, car ce tableau est devenu très fréquent dans nos sociétés.
1 – Dans l’immense majorité des cas, il s’agit d’une obésité commune
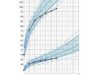
Cette obésité s’aggrave après quelques années de surpoids. Les enfants qui présentent une obésité banale grandissent très bien, souvent plus vite que la normale. Une croissance ralentie chez un enfant trop gros doit donc alerter. Le cortisol libre urinaire ne dépasse généralement pas 40 µg/24 h. Le cortisol à minuit est < 4,4 µg/dL.
2 – Maladie de Cushing (adénome corticotrope)
C’est la cause de > 95 % des excès de cortisol en pédiatrie. Mais elle est très rare (1 cas/2 millions) avant 19 ans. Les adénomes corticotropes sont dus à la prolifération de cellules produisant de l’ACTH. La plupart sont des micro-adénomes dont les cellules sont basophiles et fortement PAS-positives, monomorphes et rondes, arrangées de façon diffuse selon une disposition sinusoïdale, immunoréactives pour l’ACTH, la ß-LPH et la ß-endorphine.
Dans la maladie de Cushing de l’enfant, il y a schématiquement deux situations cliniques :
- un tableau très typique qui évoque facilement la maladie,
- un tableau atypique, avec des signes trompeurs.
La maladie de Cushing se révèle généralement entre 11 et 16 ans (très rarement vers 6-7 ans). Le tableau clinique est souvent fruste les premiers temps : il faut souvent > 2 ans avant que le diagnostic soit évoqué.
Les manifestations cliniques typiques
- une prise anormale de poids (85 %) entraînant une obésité en quelques années,
- un ralentissement sévère de la croissance, parfois une véritable cassure quasiment constant (88 %),
- un retard pubertaire (42 %), des troubles des règles (78 %) (l’hypercortisolémie inhibe la sécrétion de gonadotrophines) : cycles irréguliers ou aménorrhée,
- des vergetures (58 %) et de l’acné (42 %),
- un changement progressif du visage, qui devient joufflu et « soufflé » de graisse,des sentiments dépressifs.
Parfois, la courbe de croissance ralentit ou se casse, mais sans prise de poids ou avec un surpoids ancien et peu évolutif. Dans ce cas, il n’est pas évident d’évoquer la maladie de Cushing. Les principaux autres diagnostics de ralentissement apparemment isolé de la croissance sont alors plus souvent évoqués :
- un craniopharyngiome,
- les insuffisances hypophysaires génétiques, comme une mutation de PROP1 révélée tardivement (voir « Mutations et délétion de PROP1« ),
- une hypothyroïdie par thyroïdite lymphocytaire (TSH élevée, anticorps anti-TPO).
L’examen clinique cherche :
- une accumulation facio-tronculaire de graisse (face ronde, joues gonflées, haut du dos et torse gras), avec membres inférieurs plutôt minces,
- une érythrose des joues, de l’acné du visage ou du dos,
- un duvet, un excès de pilosité,
- une peau fragile avec des hématomes faciles,
- des vergetures pourpres très inconstantes,
- une pression artérielle à la limite supérieure de la normale.
Il n’y a jamais d’hypertrophie du clitoris. Les testicules des adolescents sont souvent assez petits pour l’âge.
Diagnostic biologique
La maladie de Cushing est un excès de cortisol associé à un ACTH qui n’est jamais bas.
• Le cortisol plasmatique à minuit est l’examen par excellence et le plus simple. Sa sensibilité est 99 % et sa spécificité 100 %. Si la valeur est > 4,4 µg/dL à minuit, on peut affirmer la sécrétion excessive de cortisol (poser un cathéter la veille au soir pour ne pas réveiller l’enfant car le stress élève le cortisol).
• Le cortisol libre urinaire sur 24 h (CLU) est toujours élevé dans la maladie de Cushing. Il peut varier d’un recueil à l’autre sans raisons apparentes : il faut donc répéter 3 mesures sur 1-3 semaines. Il nécessite un recueil des urines de 24 heures. Une valeur > 100 µg/24 h signe la maladie de Cushing, une valeur entre 60 et 100 µg/24 h est très suspecte, une valeur normale n’exclut pas le diagnostic. Il faut s’assurer qu’il n’y a pas de corticothérapie en cours, corticoïdes inhalés ou en pulvérisation nasale.
• Le cortisol salivaire à minuit est réalisable à domicile. Un taux > 0,27 µg/dL (7,5 mmol/L) a une bonne valeur diagnostique mais dépend du laboratoire où le dosage est réalisé. Il faut donc être prudent sur la valeur de 0,27 µg/dL.
• L’ACTH le matin. Sachant que l’enfant produit beaucoup de cortisol, il faut prouver que la pathologie vient de l’hypophyse et donc que l’ACTH est élevé. Or assez souvent l’ACTH n’est pas élevé. Il n’est en tout cas jamais bas. La valeur moyenne dans la maladie de Cushing est 27 pg/mL (4 pmol/L) avec de grandes variations individuelles (8-164 pg/mL, 2-36 pmol/L). Une valeur > 30 pg/mL a 100 % de spécificité pour une maladie de Cushing chez l’enfant, seulement 70 % de sensibilité ; tous les cas sont > 5 pg/mL (1,1 pmol/L). L’ACTH fait la distinction entre maladie de Cushing et hypercorticismes non ACTH dépendants (ACTH à 2 pg/mL dans les syndromes de Cushing d’origine surrénalienne).
• Le freinage fort minute lorsqu’un doute persiste, est le meilleur test pédiatrique pour différencier une maladie de Cushing d’une cause surrénalienne. On donne 8 mg de dexaméthasone (ou 120 µg/kg) en une seule prise per os à 23 heures. Le cortisol le matin au réveil est comparé au cortisol mesuré le matin précédent. Une décroissance > 20 % diagnostique une maladie de Cushing avec une sensibilité et une spécificité proches de 100 % (si le cortisol vient des surrénales, il ne diminue pas).
• Les autres tests de freinage « faible minute » (0,5 mg dexaméthasone), « faible standard » (0,5 mg/6 h pendant 48 heures) et de « fort standard » (2 mg/6 h pendant 48 heures) n’ont pas d’utilité démontrée en pédiatrie.
• Les tests de stimulation par injection intraveineuse de 1 mg/kg de CRH cherchent à démontrer dans la maladie de Cushing la persistance d’une régulation par le CRH alors qu’il y a absence de réponse dans les sécrétions ectopiques. Une augmentation de l’ACTH de 34 % et de cortisol de 20 %, par rapport aux taux de base détecte une maladie de Cushing avec une sensibilité de 75 %. Le test de stimulation au ddAVP n’a pas été étudié en pédiatrie.
• Les androgènes sont souvent normaux dans la maladie de Cushing, mais chez la moitié des enfants, ils sont élevés, parfois de façon importante avec virilisation clinique (acné, pilosité)
• LH et FSH sont plutôt basses lorsque la maladie débute chez des adolescent(e)s pubères. La maladie de Cushing retarde la puberté. Chez les garçons, la testostérone est plutôt basse.
Imagerie hypophysaire
• L’IRM cherche le microadénome dans l’hypophyse : nodule de quelques mm le plus souvent situé dans une aile de l’hypophyse, légèrement hypo-intense. Mais l’IRM n’identifie un microadénome que dans 50-64 % des cas. Or la localisation du microadénome guide la chirurgie. La réalisation d’une IRM avec SPGR est complémentaire à la technique conventionnelle de séquences T1 pré et post-contraste.
• Le cathétérisme des sinus pétreux cherche à démontrer l’origine hypophysaire de la sécrétion d’ACTH en trouvant un gradient de concentration entre les sinus pétreux inférieurs, qui drainent l’antéhypophyse, et les veines périphériques. On la fait si on a un doute diagnostique avec une sécrétion ectopique d’ACTH (rarissime en pédiatrie). Cet examen n’est pas fiable chez l’enfant pour prédire le côté du microadénome, si on ne le voit pas à l’IRM.
Les causes génétiques sont très rares, qu’il s’agisse de :
- mutations somatiques de USP8,
- mutations somatiques de GNAS (mosaïque du syndrome de McCune-Albright) dans les cellules corticotropes, rarissime alors que les syndromes de Cushing surrénaliens sont plus fréquents dans ce syndrome (mutations somatiques dans le cortex surrénalien),
- mutations de MEN1 (Multiple endocrine neoplasia type 1) : 2-3 % des patients MEN1 ont une maladie de Cushing,
- mutations de RET, MEN2B, : un seul cas pédiatrique de maladie de Cushing,
- mutations du gène CDKN1B (MEN4, MEN1-like syndrome),
- mutations germinales d’AIP, adénomes pituitaires familiaux (Familial isolated pituitary adenomas, FIPA) (< 1 % des cas de maladie de Cushing),
- mutations germinales de PRKR1A (1 cas),
- mutations de DICER1 : tumeurs précoces de divers organes. Des cas de blastome hypophysaire causant une maladie de Cushing sévère ont été décrits chez des nourrissons,
- mutations germinales de CABLES1, rares causes de gros adénomes corticotropes difficiles à gérer.
Diagnostic différentiel
Une fois que l’on a pensé à la maladie de Cushing et qu’on en a réuni les critères biologiques, il n’y a quasiment pas d’erreur diagnostique. Les autres causes d’hypercorticisme sont très rares.
3 – Sécrétion ectopique d’ACTH par une tumeur
Une sécrétion ectopique d’ACTH par une tumeur est extrêmement rare. Dans la littérature, on trouve une cinquantaine de cas avant 18 ans et seulement 30 avant 10 ans. Des tumeurs du pancréas (25 %), du thymus (20 %), des reins (16 %), des poumons (14 %) et du foie (8 %) peuvent produire de l’ACTH. Le tableau clinique est souvent bruyant, évolutif en quelques mois. L’ACTH est très élevé, en moyenne 248 pg/mL, mais il peut arriver qu’il ressemble aux valeurs vues dans la maladie de Cushing. Une IRM thoraco-abdominale doit donc être réalisée au moindre doute.
4 – Tumeur cortico-surrénalienne (voir pages 117, 122 et 122)
La sécrétion de cortisol est exceptionnellement isolée (8 % des tumeurs sécrétantes) et s’accompagne souvent de sécrétion d’androgènes, avec virilisation des filles (hypertrophie du clitoris, pilosité, acné) ou des garçons (verge, pilosité, acné). L’ACTH est effondré, à peine dosable. Le tableau clinique est souvent bruyant. Comme il s’agit de tumeurs de mauvais pronostic, au moindre doute sur une virilisation, même minime, il faut toujours faire un scanner des surrénales.
5 – Les maladies nodulaires des surrénales donnent une sécrétion intermittente de cortisol
Le tableau clinique est assez trompeur car la sécrétion de cortisol par les surrénales peut se faire de façon intermittente. Mais l’ACTH est bas, voire indosable.
• L’hyperplasie macronodulaire des surrénales (AIMAH en anglais, ou MMAD pour Massive Macronodular Adrenocortical Disease) est associée au syndrome de McCune-Albright, et se produit dans la petite enfance. Souvent sévère, elle peut s’associer à une puberté précoce, une hyperthyroïdie, ou à : taches café-au-lait, dysplasie fibreuse polyostotique, hépatopathie chronique. Les surrénales sont massivement agrandies.
• La dysplasie pigmentée micronodulaire des surrénales (PPNAD, Primary Pigmented Nodular Adrenal Disease) lorsqu’elle est isolée est appelée iPPNAD (isolated PPNAD) ou iMAD (isolated Micronodular Adrenal Disease), en fonction de la présence ou non de pigments à l’examen histologique. Les micronodules pigmentaires (< 1 cm) produisent du cortisol. La plupart des cas sont diagnostiqués entre 20 et 40 ans, moins souvent dans l’enfance. La PPNAD peut être associée à un syndrome appelé « complexe de Carney » dont les manifestations sont :
- cutanées (80 % des cas), faciles à reconnaître, survenant tôt dans la vie, les lentigines sont des macules plates, mal circonscrites, brunes ou noires, < 5 mm, dans la région centrale du visage, y compris la frontière vermillon des lèvres, la conjonctive, les bords internes ou externes des paupières, ou sur la muqueuse vaginale ou pénienne. Les naevi bleus à noirs sont la seconde manifestation. Les myxomes sur les paupières, les oreilles et les mamelons, sont la troisième manifestation cutanée, papules opalescentes ou rose sombre (âge moyen 18 ans), qu’on doit biopsier ;
- les myxomes cardiaques peuvent apparaître dès la petite enfance, à dépister par échographie et/ou IRM car ces tumeurs peuvent entraîner une mort subite ;
- les tumeurs endocrines dans l’enfance :
- le PPNAD est la manifestation endocrinienne la plus fréquente (25-30 %) souvent difficile, car l’hypercorticisme peut se développer au fil des ans et peut être cyclique et rendant les patients asthéniques et joufflus, pendant certaines périodes. Pendant de nombreuses années, le cortisol libre urinaire est normal, mais le cycle du cortisol est anormal. Le test de Liddle montre une augmentation paradoxale du cortisol urinaire en réponse à la dexaméthasone, mais peut être négatif s’il est fait pendant une période d’eucortisolisme, et doit donc être répété. Un tiers des patients ont des surrénales normales au scanner, les autres présentent des micro ou des macronodules ;
- les tumeurs testiculaires à cellules de Sertoli (LCCSCT) sont fréquentes et diagnostiquées au cours de l’échographie testiculaire sur la présence de micro-calcifications. Elles peuvent entraîner une gynécomastie ;
- les maladies de la thyroïde vont de l’hyperplasie folliculaire à la maladie nodulaire et au carcinome. 75 % des patients ont des nodules thyroïdiens multiples à l’échographie, qui apparaissent le plus souvent dans les dix premières années de la vie.
Dans la plupart des cas, le complexe de Carney est causé par des mutations inactivatrices du gène PRKAR1A. Des mutations de PRKRA1A sont observées dans 80 % des cas familiaux, et 37 % des patients Carney sporadiques.
6 – D’autres diagnostics sont parfois discutés dans ce contexte
• Une prise de corticoïdes à forte dose peut conduire à des syndromes de Cushing iatrogènes. L’interrogatoire fait le diagnostic. L’ACTH est indosable, les surrénales sont atrophiques à l’imagerie.
• Le syndrome ROHHADNET associe : obésité rapide et précoce, maladie hypothalamique, hypoventilation alvéolaire, dysfonction autonomique (la pression artérielle, la fréquence cardiaque, la température varient d’une heure à l’autre), tumeur surrénalienne (ganglioneurome en général). La confusion est possible chez certains enfants. Ce syndrome rare peut être très trompeur car il partage avec la maladie de Cushing la prise de poids rapide et le ralentissement de la croissance staturale, avec parfois des cortisoluries élevées avec ACTH plutôt élevé, et des réponses variables au freinage minute. La prise de poids survient dès la première enfance avec des signes typiques qui ne se voient pas dans la maladie de Cushing : hyperprolactinémie, hypernatrémie, hypoventilation alvéolaire (PCO2 élevée au réveil), fluctuations de la température ou de la fréquence cardiaque, troubles du comportement, parfois retard intellectuel.
• Le syndrome des ovaires polykystiques (SOPK) ne se voit qu’à l’adolescence : le surpoids, la pilosité, la croissance en train de s’arrêter, les troubles des règles d’une adolescente peuvent faire penser à une maladie de Cushing. Mais à cet âge, la croissance est en phase terminale et son ralentissement est physiologique. Quant à l’obésité, elle touche beaucoup d’adolescentes. C’est la biologie qui écarte une maladie de Cushing : le SOPK d’une adolescente, obèse ou non, n’augmente ni le cortisol à minuit ni le cortisol libre urinaire.