Les endocrinopédiatres appellent souvent « thelarche » le développement des seins.
Le développement des seins commence normalement une fois que la sécrétion de la LH a activé la production ovarienne d’œstradiol. L’âge moyen de début des seins est autour de 10-10,5 ans en Europe. Des statistiques récentes indiquent que 5 % des petites nordiques ou européennes de souche ont déjà des seins B2 à l’âge de 8 ans, mais seulement < 1 % à l’âge de 7 ans. Il faut donc très attentivement explorer les filles caucasiennes qui développent des seins avant 7 ans. Il en est de même pour les petites filles noires.
Il peut s’agir d’une puberté précoce « vraie » ou « centrale », c’est à dire d’origine cérébrale (au sens large) ; il peut aussi s’agir d’une sécrétion d’oestradiol « périphérique », c’est à dire venue directement des ovaires, sans activation gonadotrope, ou du cortex surrénalien. Il peut y avoir eu exposition à des oestrogènes exogènes (c’est tout à fait exceptionnel).
L’interrogatoire des parents précise l’histoire des seins, recherche un saignement vaginal, une éventuelle adoption.
L’examen clinique analyse la présence d’une pilosité pubienne, d’une accélération de la croissance
Examens complémentaires de première ligne :
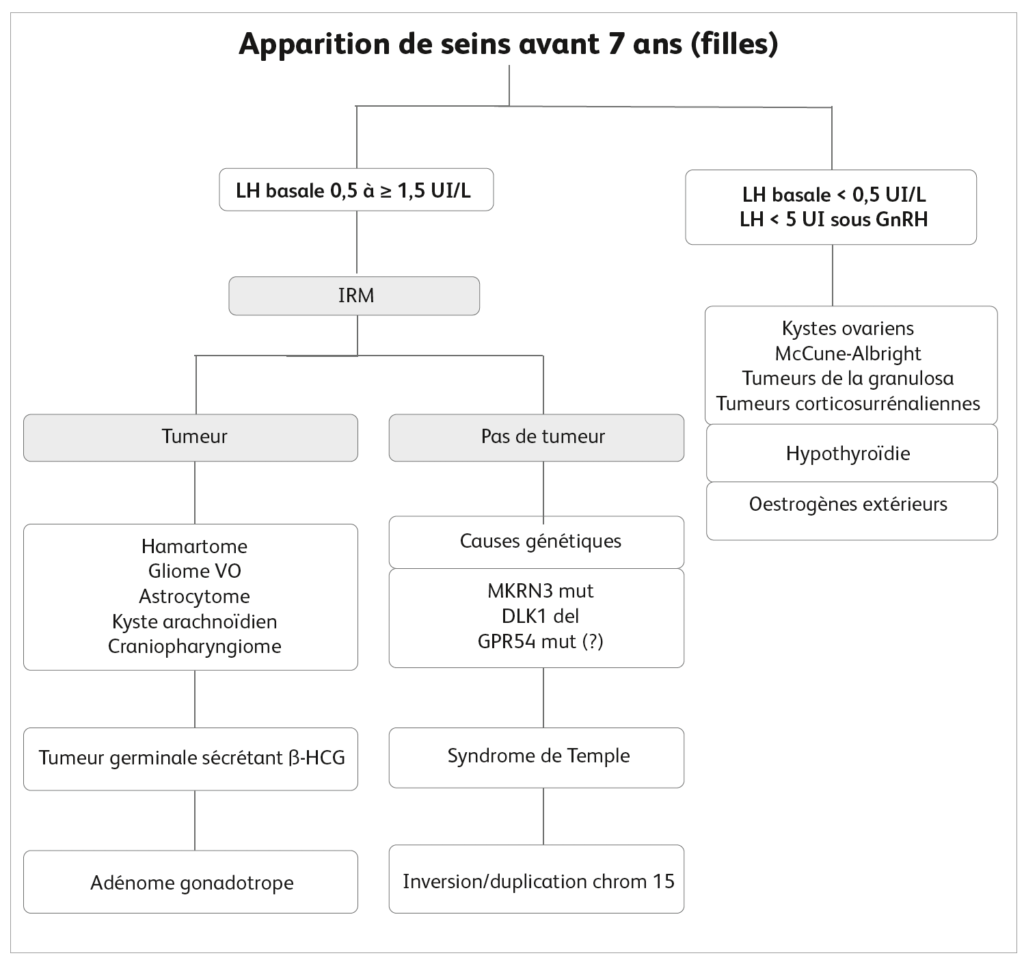
- la LH fait la différence entre :
- origine centrale : de 0,4 à 1,5 UI/L de base avec un pic > 5-8 UI/L au test GnRH,
- et origine périphérique : LH « écrasée » : < 0,5 UI/L de base et non stimulable ;
- l’œstradiol n’est pas toujours trouvé élevé dans les pubertés « centrales », mais presque toujours dans les pubertés d’origine périphérique ;
- l’échographie pelvienne évalue l’imprégnation oestrogénique de l’utérus (augmentation de volume, changement de forme, ligne de vacuité) et cherche une tumeur ou un kyste ovariens ; elle ne distingue pas des ovaires stimulés d’ovaires pré-pubères ;
- l’IRM cérébrale est faite quasi systématiquement ;
- l’IRM des surrénales permet la recherche d’une tumeur sécrétant des oestrogènes ;
- les études génétiques peuvent révéler des gènes mutés.
1 – Pubertés centrales pathologiques des filles
1.1 – Tumeurs et lésions cérébrales
Plus l’enfant est jeune, plus l’IRM cérébrale révèle une cause. On peut être étonné des variations de pourcentages (selon les séries étudiées) et du fait qu’ils sont plus faibles que les notions classiquement. Les séries récentes ont montré des prévalences de tumeurs plus faibles dque les plus anciennes. Pourquoi ? Dans près de 10 % des cas, les images sont en fait celles d’« incidentalomes » sans rapport avec la puberté (images hypodenses de l’hypophyse, kystes épiphysaires bénins, « grosse » hypophyse). De plus, certaines séries comptent comme causes cérébrales des lésions déjà connues quand la puberté apparaît, notamment des images de neurofibromatose (NF1). La découverte d’une lésion à l’IRM cérébrale effectuée devant une puberté précoce est en fait proche de 20 % si la puberté d’une fille a commencé avant 6 ans et 6-10 % si elle a commencé entre 6 et 8 ans. L’IRM systématique s’impose donc.
Les tumeurs découvertes sont les suivantes (les pourcentages varient d’une série à l’autre, les cas étant peu nombreux et la circonstance de la découverte pas toujours précisée) :
- hamartome hypothalamique (3-5 % des pubertés précoces centrales), très souvent < 4-5 ans, mais possible à tous âges. C’est une masse congénitale de neurones à GnRH ou de cellules astrogliales prodisant du TGFalpha et capable d’activer prématurément la pulsatilité du GnRH. La puberté est généralement bien marquée et assez évolutive, l’utérus imprégné. La LH de base et stimulée est en général franchement élevée, l’œstradiol également. Il est classique d’évoquer la possibilité d’une épilepsie associée, à type d’accès de rire (crises gélastiques), qui est en fait exceptionnelle. Des épilepsies focales, ou même généralisées, peuvent être associées : elles sont très rares dans les petits hamartomes révélés par une puberté précoce. L’IRM met en évidence une masse de taille variable, souvent assez petite, visible au plancher du 3e ventricule, dont elle déforme le contour en avant des tubercules mamillaires, parfaitement iso-intense à l’encéphale normal, sans réhaussement après injection de produit de contraste. Souvent, cette masse apparaît pédiculée. Aucune biopsie n’est indiquée ;
- gliomes des voies optiques ou hypothalamiques se voient essentiellement dans le cadre d’une neurofibromatose de type 1 (NF1) déjà connue. L’IRM met en évidence une masse au niveau d’une ou des voies optiques ou de l’hypothalamus, se réhaussant après injection de produit de contraste. Il est difficile à partir de la littérature de se faire une idée de la fréquence des pubertés précoces dans les gliomes de cette région en l’absence de NF1. Chez les enfants atteints de NF1 sans gliome des voies optiques, l’incidence de puberté précoce ne dépasse pas celle de la population générale. Chez les enfants atteints de NF1 la puberté précoce (2-3 % des cas) semble donc toujours associée à un gliome des voies optiques ;
- astrocytome pilocytique (< 2 % des cas) ;
- kystes arachnoidiens (< 1 %) en général connus avant l’apparition des signes pubertaires ;
- une tumeur germinale sécrétant de la ß-hCG ne devrait en principe pas induire à elle seule de développement mammaire car la FSH est nécessaire à la production ovarienne d’estradiol. Néanmoins de très rares cas de développement mammaire ont été rapportés à une tumeur germinale supra-sellaire ou pinéale. Leur physiopathologie n’est pas claire. La ß-hCG est alors > 30 ng/mL, et plus rarement l’alpha-foeto-protéine est élevée ;
- il n’existe que quelques cas publiés de puberté précoce ayant amené à découvrir un craniopharyngiome.
1.2 – Causes génétiques
1.2.1 – Gènes mutés
• Des mutations perte de fonction de MKRN3 sont une cause assez fréquente de puberté précoce familiale, et peuvent aussi correspondre à des cas sporadiques. L’IRM cérébrale est normale. La fréquence de ces défauts justifie peut-être d’intégrer prioritairement l’analyse de ce gène à l’exploration des pubertés précoces familiales. L’allèle maternel de MKRN3 est naturellement silencé, et les mutations à l’origine de la puberté précoce affectent donc seulement l’allèle venu du père (transmission soumise à empreinte maternelle). à la différence d’une transmission dominante, le père peut être porteur de la mutation sans avoir eu de puberté précoce si sa mutation était sur le chromosome maternel. La puberté précoce entraîne des seins, une pilosité pubienne, une accélération de la croissance. La biologie est celle de toutes les pubertés précoces centrales : LH 0,4-1,5 UI/L de base, 16-30 UI/L au pic du test GnRH. Le produit du gène, le peptide MKRN3 peut être dosé dans le sérum : il est très diminué.
• Des délétions hétérozygotes de DLK1 (gène à empreinte maternelle) avec duplication donnant une perte de fonction portée par le chromosome paternel donnent un développement mammaire vers 5-6 ans, parfois avec pilosité pubienne.
• Une mutation hétérozygote de GPR54 (KISS1R) (p.Arg386Pro) supposée activante (pas de preuve in vitro) a été identifiée chez une fille adoptée à l’âge de 7 ans, qui avait un développement progressif des seins depuis la petite enfance. La réalité de cette cause génétique n’est pas certaine en l’absence d’autres cas.
1.2.2 – Défauts cytogénétiques et syndromes
• Délétions du chromosome 14 paternel (syndrome de Temple), de 1p36, 9p, 7q11.23 (syndrome de Williams-Beuren), du gène CDKL5 (région Xp22), délétion interstitielle de novo du chromosome 15.
• Disomie maternelle des chromosomes 14 (syndrome de Temple), 7 (syndrome de Silver-Russell) et 15 (rares cas de syndrome de Prader-Willi avec puberté précoce).
• Syndrome de Temple associe une puberté précoce, un RCIU et une petite taille, des difficultés alimentaires néonatales, une hypotonie du tronc, un retard de langage, des traits faciaux assez caractéristiques et de petites mains et pieds. Il est le plus souvent dû à une disomie maternelle du chromosome 14, mais aussi à des délétions ou des défauts de méthylation au locus 14q32 soumis à empreinte maternelle.
• Inversion/duplication du chromosome 15.
1.3 – Adénomes gonadotropes
Les adénomes hypophysaires gonadotropes sécrétants sont extrêmement rares chez l’enfant et l’adolescent, (4 cas décrits chez une fille dans la littérature). Il semble s’agir plutôt d’adénomes à FSH, avec parfois composante mixte (FSH et prolactine). Ils s’accompagnent de signes de puberté précoce : développement mammaire accéléré, hyperstimulation ovarienne avec imprégnation et leucorrhées, kystes ovariens ou ovaires parfois très volumineux, aménorrhée secondaire. La sécrétion de LH est variable, extrêmement augmentée ou à l’inverse freinée. Il peut y avoir un syndrome tumoral avec hémianopsie, altération de la vision.
Biologie :
- FSH : 13-34 UI/L,
- LH < 0,5 UI/L à 900 UI/L,
- oestradiol 1 000-3 240 pg/mL,
- prolactine 55-215 ng/mL,
- IRM : macro ou microadénomes.
1.4 – Adoption
L’adoption par des parents de pays occidentaux de fillettes nées dans des régions du monde défavorisées semble une cause de puberté précoce. Dans certaines études, < 3 % des enfants ainsi adoptés ont un début de puberté vers 7 ans, presque aucune avant 6 ans et 10 % vers 8 ans. La biologie est celle d’une puberté normale.
2 – Pubertés précoces « périphériques » des filles
La LH est basse, < 0,5 UI/L de base et < 5 UI/L sous stimulation par GnRH.
L’apparition de seins peut correspondre à :
- une simple adipomastie chez une fillette en surpoids ;
- une origine ovarienne :
- kystes ovariens fonctionnels en général asymptomatiques en dehors des seins. L’œstradiol est très élevé, la LH très basse. L’imagerie révèle une masse kystique de dimensions variables ;
- les mutations somatiques de GsA donnent un syndrome de McCune-Albright qui est la manifestation d’une mosaïque de cellules mutées pour le gène Gsa, caractérisée par la triade classique : taches cutanées café au lait, dysplasie fibreuse du squelette et dysfonctions endocriniennes « autonomes » : la plus fréquente est une puberté précoce chez les filles (induite par des clones ovariens mutés avec possiblement un ou plusieurs kystes). Bien plus rarement se rencontrent : adénomes à GH ou prolactine, hyperthyroïdie, hyperplasie du cortex surrénalien. La probabilité de trouver la mutation dans l’ADN des cellules circulantes est seulement de 21 %, plus élevée si la triade est présente, et de 8 % seulement s’il existe seulement une mono-atteinte. Dans le liquide de kyste ovarien, la probabilité de trouver la mutation est > 60 % ;
- une tumeur de la granulosa de l’ovaire juvénile (JGCTO) est rare : élévation majeure de l’œstradiol, LH effondrée, inhibine B et AMH biomarqueurs des cellules de la granulosa. L’imagerie montre le plsu souvent une composante solide, mais qui peut recéler une composante multi ou monokystique, voire mimer complètement un kyste ovarien simple avec l’image d’un kyste rond unique. Le développement des seins est évolutif. Il peut y avoir une pilosité pubienne et axillaire associée, des écoulements ou des saignements vaginaux, et même une augmentation de volume du clitoris ;
- une tumeur maligne de l’ovaire, par exemple à cellules germinales, pouvant donner aussi une pilosité pubienne et axillaire ;
- une tumeur cortico-surrénalienne sécrétant majoritairement de l’œstradiol et de l’œstrone (ainsi que d’autres stéroïdes « cliniquement silencieux » comme le 11-désoxycortisol ou la 17-OHP) est tout à fait exceptionnelle (quelques cas publiés) : l’imagerie surrénalienne doit être systématique chaque fois que des seins sont associés à des gonadotrophines basses, plus encore en présence d’une pilosité pubienne associée ;
- Syndrome de Van Wyk-Grumbach. Une hypothyroïdie sévère due à une thyroïdite lymphocytaire autoimmune (TSH > 100 mUI/L et autoanticorps) peut entraîner une puberté précoce parfois révélatrice. Les taux très élevés de TSH activent le récepteur FSH. Le tableau comporte : des seins, peu de pilosité, menstruations, galactorrhée, LH souvent basse, FSH parfois élevée ; TSH > 100 mUI/L, prolactine parfois élevée, kystes ovariens avec parfois alpha-fœto-protéine élevée. Une hyperplasie des cellules thyréotropes peut donner une pseudo-tumeur hypophysaire qui ne doit pas égarer le diagnostic. Les signes pubertaires régressent avec le traitement de l’hypothyroïdie.
3 – Exposition à des œstrogènes de l’environnement
Une exposition à des œstrogènes de l’environnement, notamment alimentaires, n’est pas une étiologie avérée au niveau individuel pour expliquer des seins avant 7 ans. Seule une exposition à des œstrogènes topiques, transdermiques, ou oraux, survenant dans des circonstances très particulières (par exemple un syndrome de Münchausen par proxy), pourraient induire un développement mammaire à cet âge. Nous n’en connaissons pas de cas solide.