Le début des seins répondant à l’activation ovarienne a normalement lieu en France vers 10,5 ans (9-12 ans), à peu près à l’âge auquel la pilosité pubienne se développe grâce aux androgènes surrénaliens. La croissance staturale s’accélère l’année suivante. Bon nombre de mères s’étonnent de l’absence de développement des seins chez leur fille de 12-13 ans, sauf si elles ont elles-mêmes eu une puberté tardive. à 13 ans passés, les filles qui n’ont toujours pas de seins sont classiquement considérées en retard pubertaire stricto sensu. Il arrive aussi que le développement mammaire commence mais ne progresse pas.
Retard pubertaire et retard concommittant de croissance sont mal vécus par les patientes vis à vis de leur camarades, de leurs cousines ou de leur sœur, dotées de seins bien visibles au même âge.
L’examen clinique, l’interrogatoire et l’enquête familiale doivent être attentifs, à la recherche des éléments cités avec les différentes étiologies.
Biologie
A 13-14 ans, les dosages hormonaux ne permettent le plus souvent pas de distinguer les retards pubertaires physiologiques et les hypogonadismes hypogonadotropes pathologiques. Mais à partir de 14 ans :
- LH et FSH de base permettent généralement le diagnostic. Elles sont souvent très basses ou indétectables dans l’hypogonadisme hypogonadotrope. Elles sont anormalement élevées dans les insuffisances ovariennes primitive (Turner) ;
- le test à la GnRH n’a pas grand intérêt diagnostique par rapport aux dosages de base. Vers 13-14 ans, il peut cependant révéler une réponse gonadotrope débutante dans les retards simples en train d’évoluer favorablement ;
- en l’absence de tout développement des seins, l’œstradiol est très bas, si l’on utilise un dosage suffisamment sensible (RIA ou SM). Lorsque le développement des seins dépasse le stade B2, l’estradiol devient détectable ;
- le dosage de prolactine écarte une rare hyperprolactinémie ;
- l’inhibine B et l’AMH ne sont pas nécessaires au diagnostic. En cas d’hypogonadisme hypogonadotrope complet, l’inhibine B est souvent indétectable alors que l’AMH circulante est normale ou basse, rarement indétectable ;
- les androgènes (androstènedione et testostérone), peu utiles au diagnostic dans un premier temps, peuvent réfléter une baisse de la production ovarienne d’androgènes secondaire au déficit en LH ;
- les dosages d’IGF1, cortisol, T4 dépistent d’autres déficits anté-hypophysaires.
Imagerie :
- l’IRM hypophysaire et cérébrale permet d’écarter une tumeur, une infiltration de la tige, ou des malformations de la région hypothalamo-hypophysaire. Elle permet aussi d’analyser les bulbes et les sillons olfactifs à la recherche du syndrome de Kallmann (aplasie ou hypoplasie uni ou bilatérale, effacement des sillons) ; elle cherche une image de prolactinome ;
- l’échographie rénale cherche une agénésie ;
- l’échographie pelvienne montre dans les formes complètes de carence en oestrogènes un petit utérus (< 2,5 cm) avec un endomètre minimal (ligne de vacuité non visible). Dans les formes partielles, l’utérus est plus grand avec un endomètre d’épaisseur normale.
- les ovaires sont petits dans les formes complètes, avec quelques follicules antraux < 5 mm. Dans les formes partielles, le volume et le compte folliculaire peuvent être proches de la normale. On n’observe ni follicule dominant ni corps jaune (déficit en FSH et absence de pic ovulatoire de LH) ;
- l’ostéodensitométrie montre souvent une ostéopénie ou ostéoporose prédominant sur l’os spongieux vertébral alors que l’os cortical est relativement préservé.
Étiologies
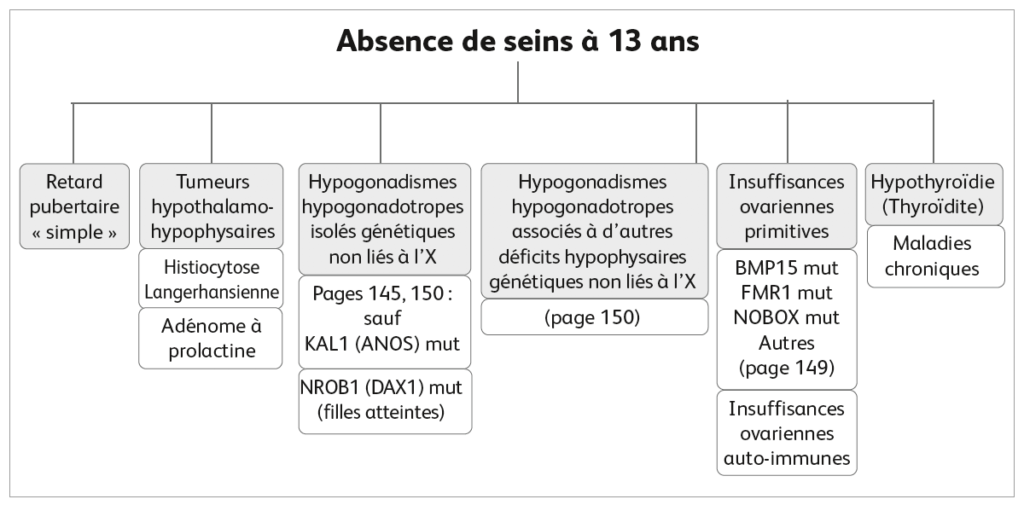
1 – Retard pubertaire simple des filles
Il est peu fréquent chez les filles, et défini comme l’absence de seins à 13 ans. La pilosité pubienne est absente ou à peine développée (adrenarche). Il s’agit souvent d’un trait familial (seins tardifs, règles tardives), que l’interrogatoire de la mère révèle facilement. La plupart des retards pubertaires simples finiront par développer des seins vers 14 ans. Ce sera le signe qu’il n’y a pas d’hypogonadisme hypogonadotrope.
Le médecin vérifie auprès des parents qu’il n’y a pas de pathologie de la reproduction ou de défauts d’olfaction connus dans la famille, ni d’autres marqueurs cliniques d’insuffisance gonadotrope génétique. Il s’assure de l’absence de céphalées et de polyurie évocatrice de diabète insipide central.
2 – Tumeurs hypothalamo-hypophysaires (voir page 82)
Il est prudent de faire une IRM chez toute fille ≥ 13 ans sans développement mammaire. Certaines tumeurs peuvent donner une insuffisance hypophysaire, notamment gonadotrope.
• Le craniopharyngiome est de loin la tumeur la plus fréquente. Le scanner et l’IRM font le diagnostic. Les craniopharyngiomes donnent un tableau de déficits hypophysaire plus ou moins complet (GHD, TSH, ACTH, LH). La prolactine peut être élevée. Les céphalées sont une manifestation clinique typique.
• Les autres masses kystiques de la région sont :
- les kystes de la poche de Rathke, habituellement asymptomatiques,
- les kystes dermoïdes et épidermoïdes.
• Les autres tumeurs, non kystiques, ne se révèlent habituellement pas par un déficit gonadotrope :
- le germinome,
- les gliomes hypothalamiques et optiques.
3 – Insuffisances ovariennes primitives
Elles sont caractérisées par l’absence de seins à 13 ans, ou par un début de développement des seins suivi de l’absence de règles à 15 ans (aménorrhée primaire), ou par un développement des seins vers 13 ans suivi vers 15 ans de règles qui cessent ensuite (aménorrhée secondaire).
Les critères hormonaux sont :
- 2 dosages de FSH > 25 UI/L (en général après 14 ans),
- LH > 7 UI/L,
- inhibine B (sécrétée par les follicules en développement) indétectable,
- œstradiol indétectable (à l’adolescence).
3.1 – Syndrome de Turner et anomalies du chromosome X
C’est le principal diagnostic pathologique à ne pas manquer. On suspecte les loci Xq26-qter et Xq13.3–Xq21.1 d’être responsables de l’insuffisance ovarienne.
Une puberté spontanée ne se produit que chez 6 % des caryotypes 45,X0 et 54 % des autres formules caryotypiques comportant un contingent 45,X0 (mosaïques 45,X0/46,XX). Le diagnostic est évoqué devant la petite taille existant déjà à la naissance (pas toujours), les atteintes associées (aorte, rein).
D’autres insuffisances ovariennes primitives se rencontrent dans les trisomies X (syndrome triple X) à l’origine d’une grande taille, et dans les mosaïques 45X/47XXX, 46XX/47XXX, or 47XXX/48XXXX). Les délétions de l’X ou les translocations sur un autosome peuvent donner des insuffisances ovariennes.
3.2 – Causes génétiques d’insuffisance ovarienne
Elles sont très rares. La majorité des causes génétiques citées concernent des femmes adultes atteintes d’insuffisance ovarienne. Il n’est pas prouvé qu’elles s’appliquent toutes à des adolescentes. Les premiers gènes candidats étudiés étaient :
- NANOS3l (migration et prolifération des cellules germinales) ;
- PGRMC1 (mort cellulaire) ;
- FMR1 (mort cellulaire). Les pré-mutations de 55-199 repétitions CGG (X fragile) en 5’ du gène FMR1 exprimé dans les cellules germinales et la granulosa peuvent causer une insuffisance ovarienne ;
- FIGLA et NOBOX (transcription de gènes spécifiques des ovocytes) ;
- NR5A1, WT1 et FOXL2 (folliculogenèse) ;
- BMP15 et GDF9 (superfamille du TGFß) ;
- AMH ;
- FSHR, LHR et AMHR2 (récepteurs hormonaux) ; les mutations C566T de FSHR n’ont encore été démontrées qu’en Finlande.
Seuls BMP15, FMR1, et NOBOX rendent compte de plus de 5 % des insuffisances ovariennes prématurées. Le rôle des autres gènes n’ayant pas été solidement démontré, ils ont dû attendre confirmation ; - des variants génétiques communs ont été suspectés dans les gènes : INHA, ESR1, SOHLH2, SOHLH1, BMP15, GDF9, PTHB1, ADAMTS19 ;
- des GWAS ont identifié de nombreux loci associés mais pas les gènes responsables ;
- des délétions et duplications (copy number variations, CNVs) ont été identifiées dans 5 loci impliqués dans la reproduction (DNAH5, NAIP, DUSP22 et NUPR1), la folliculogenèse (AKT1). Une autre étude à haute résolution a trouvé 44 microdéletions et microduplications touchant des gènes de méïose (PLCB1, RB1CC1 et MAP4K4), réparation de l’ADN (RBBP8), et folliculogénèse (IMMP2L, FER1L6 et MEIG1) ;
- les études de l’exome entier dans de grandes familles ont révélé des mutations de gènes impliqués dans la réparation de l’ADN, la recombinaison homologue et la méïose (STAG3, SYCE1, SPIDR, PSMC3IP, HFM1, MSH4, MSH5, MCM8, MCM9, CSB-PGBD3, NUP107), la transcription et la traduction (eIF4ENIF1, KHDRBS), et confirmé le rôle de SOHLH1 et FSHR ;
- dans des cas sporadiques, l’exome entier a identifié des mutations de ADAMTS19, BMPR2, LHCGR ainsi que dans de nouveaux gènes (SMC1b, REC8 et LHX8) ou d’autres suspectés auparavant comme NOBOX, FOXL2, SOHLH1, FIGLA, GDF9 et BMP15 ;
- jusqu’à 42 % des patientes avaient des mutations à 2 loci agissant de façon synergique.
En résumé, l’architecture génétique des insuffisances ovariennes prématurées est très hétérogène avec des mutations d’assez nombreux gènes, sans prédominance pour un seul, et des variants dont le rôle causal reste à qualifier. La complexité génétique se reflète également dans les modèles de transmission : alors que la plupart des cas sporadiques répondent à des mutations hétérozygotes, l’analyse des arbres généalogiques révèle une transmission autosomique récessive ou parfois dominante. à côté de la transmission mendélienne, une architecture génétique plus complexe a été documentée, dans laquelle des mutations de 2 gènes ou plus sont associées chez la même patiente.
3.3 – Les insuffisances ovariennes auto-immunes
Divers autoanticorps ont été décrits comme marqueurs sérologiques d’une auto-immunité ovarienne, mais aucun n’a été vraiment validé dans un retard pubertaire isolé. Une insuffisance ovarienne peut s’associer à diverses maladies auto-immunes endocriniennes (thyroïde, surrénale, hypoparathyroïde, diabète de type 1, syndrome APECED) et non endocriniennes (candidose chronique, purpura thrombocytopénique idiopathique, vitiligo, alopécie, anémie hémolytique auto-immune, anémie hémolytique auto-immune, arthrite rhumatoïde, maladie de Crohn, hépatite active chronique).
3.4 – Ovarites virales
Des ovarites virales pourraient exister (oreillons ?) mais ce n’est pas un diagnostic solide.
3.5 – Radiothérapie
La radiothérapie et diverses chimiothérapies ont une toxicité ovarienne.
4 – Hypogonadisme hypogonadotrope isolé d’origine génétique
Les hypogonadismes hypogonadotrophiques congénitaux (HHC) sont causes d’absence de développement pubertaire féminin. Ils résultent de la sécrétion insuffisante et concomitante de LH et FSH. La prévalence est 2 à 5 fois moins importante chez les filles (1/10 000 à 1/40 000) que chez les garçons (fréquence probablement sous-estimée du fait de formes avec développement pubertaire partiel). Ils sont découverts le plus souvent à l’adolescence ou au début de l’âge adulte à cause d’un développement pubertaire absent, incomplet ou apparemment complet mais avec presque toujours une aménorrhée primaire.
Les filles n’ont aucun marqueur clinique néonatal d’hypogonadisme hypogonadotrope congénital. L’hypogonadisme hypogonadotrope se révèle à l’adolescence devant ce qui apparaît d’abord comme un simple retard de puberté. Cependant, au lieu d’évoluer vers une puberté tardive mais normale, les hypogonadismes hypogonadotropes ne voient rien venir. Plus le temps passe, plus la probabilité d’hypogonadisme hypogonadotrope grandit.
A l’adolescence, la clinique est très variable en fonction de l’âge : absence de développement mammaire après 13 ans, absence de règles après 14-15 ans, rarement quelques règles spontanées, aménorrhée primaire après 16 ans (> 90 % des cas). Le développement des seins est variable, absent, souvent partiel, parfois presque normal. La pilosité pubienne peut être absente, insuffisante ou normale (sécrétion normale des androgènes par la surrénale et sécrétion résiduelle des androgènes par la thèque interne). Les formes partielles expliquent en grande partie que la prévalence soit sous-estimée.
L’olfaction doit être étudiée, et l’histoire familiale attentivement questionnée. Le syndrome de Kallmann associe l’impubérisme avec une anosmie et une hypoplasie/aplasie des bulbes olfactifs à l’IRM.
Gènes impliqués
Sporadiques ou familiaux, autosomiques, récessifs ou dominants, tous les cas se rencontrent. La liste des mutations est détaillée dans les hypogonadismes hypogonadotropes des garçons (voir page 140) dont il faut retrancher les cas où l’expression de la mutation est liée à l’X, comme KAL1 (ANOS1) et NR0B1 (DAX-1) et épargne donc les filles. Les mutations de NR0B1 (DAX1) peuvent concerner un patient de caryotype 46,XY (avec DSD donnant un phénotype féminin complet mais un impubérisme) ou de caryotype 46,XX (hypogonadisme hypogonadotrope)
5 – Hypogonadisme hypogonadotrope associé à d’autres déficits hypophysaires
Devant tout retard pubertaire, il faut rechercher d’autres déficits anté-hypophysaires. Leur diagnostic est biologique :
- GHD avec IGF1 ≤ - 2 DS et réponse insuffisante de la GH aux tests de stimulation,
- déficit thyréotrope (TSH) : T4, T3, TSH basses,
- déficit corticotrope (ACTH) dont les critères diagnostiques stricts sont : cortisolémie < 5 µg/dL le matin à jeun et réponse au synacthène < 20 µg/dL ; ACTH < 20 pg/mL ; il est probable que des déficits moins profonds existent et contribuent à la fatigue physique de certains patients, avec des cortisolémies à jeun entre 5 et 10 µg/ dL.
Un diabète insipide (post-hypophyse) n’est pas fréquemment associé. L’interrogatoire peut retrouver une polyurie nocturne, des mictions fréquentes dans la journée ; la diurèse quotidienne dépasse 2,5-3 l. Dans les formes partielles, une épreuve de restriction hydrique révèle l’hypo-osmolalité des urines et son augmentation franche de l’osmolalité au test ddAVP (minirin). Le flash normal de la post-hypophyse à l’IRM n’est pas visible.
5.1 – Insuffisances hypophysaires génétiques (voir page 80, 142)
Mutations et délétions de PROP1 (voir page 80).
Elles sont les plus fréquentes (11 %) causes de CPHD. Le déficit gonadotrope est le plus souvent diagnostiqué devant un retard pubertaire, ou une puberté qui commence mais ne progresse pas. La prolactine peut être élevée et égarer le diagnostic vers un microprolactinome. Le GHD peut se traduire tardivement dans l’enfance, la croissance étant normale au début. Le déficit en TSH est typique. Le déficit corticotrope est souvent plus tardif : il n’est pas de diagnostic facile, sauf dans les déficits profonds. L’hypophyse est parfois augmentée de volume à l’IRM avec un signal hyperintense en T1 (« faux craniopharyngiome »), mais évolue vers une hypoplasie.
5.2 – Histiocytose Langerhansienne (voir page 83)
Révélée par un diabète insipide, elle donne des déficits antéhypophysaires mais pas souvent de déficit gonadotrope.
6 – Adénome à prolactine (voir page 155)
Très rare en pédiatrie (1 cas/10 millions). Le diagnostic est souvent tardif : vers 15 et 17 ans après 1 à 4 ans d’évolution. Les signes de l’hyperprolactinémie sont surtout le retard pubertaire (49 %), le retard de croissance associé (24 %), la galactorrhée, l’oligo-aménorrhée et une prise de poids. En cas de macroadénome les signes peuvent être des céphalées, des troubles visuels (24 %) et des signes d’hypertension intracrânienne.
Le diagnostic se fait par dosage de la prolactine qui est supérieure à 100 ng/mL : en moyenne 3 278 ng/mL (115-40 168) (N < 20 ng/mL avec prise de sang entre 08 h 00 et 12 h 00 à jeun). Le stress, la douleur, l’exercice physique peuvent élever la prolactinémie, mais pas dans les proportions d’un adénome.
L’IRM avec coupes fines centrées sur la région hypothalamo-hypophysaire et injection de gadolinium visualise les microprolactinomes (< 1cm). En cas de gros adénome, l’IRM précise son rapport aux voies optiques, aux sinus caverneux, aux carotides, au sinus sphénoïdal, et à la région supra sellaire.
Il existe des hyperprolactinémies médicamenteuses, exceptionnellement pédiatrie. Une macroprolactinémie est une anomalie biologique sans traduction clinique.
7 – Thyroïdite auto-immune
Une thyroïdite auto-immune, exceptionnellement révélée par un retard pubertaire, est facilement exclue par la mesure systématique de la TSH, de la T4 et des auto-anticorps.
8 – On ne retient pas les traumatismes crâniens
On ne retient pas les traumatismes crâniens comme des causes possibles de retard pubertaire isolé ou au sein d’un hypopituitarisme.
9 – Plusieurs maladies chroniques
Plusieurs maladies chroniques s’accompagnent de retard pubertaire selon des mécanismes variés : asthme sévère, maladies digestives inflammatoires (Crohn), mucoviscidose, insuffisance rénale chronique, suite de traitements du cancer.
10 – Pseudohypoparathyroïdies (voir page 75)
Parmi les raretés extrêmes, on peut citer les mutations de GNAS sur le chromosome maternel causant une ostéodystrophie d’Albright accompagnée de résistance multi-hormonale dont la résistance aux gonadotrophines (pseudohypoparathyroïdie type 1A, PHP1A).