Il s’agit de nouveau-nés filles 46,XX exposées pendant leur vie fœtale à un excès d’androgènes qui a masculinisé leurs organes génitaux externes (OGE). Cet excès d’androgènes provient des surrénales ou d’un tissu testiculaire anormalement présent chez un individu 46,XX.
• L’étiologie prédominante est le déficit de certaines enzymes du cortex surrénalien. La stéroïdogénèse surrénalienne débute à 7 semaines d’aménorrhée. Certains déficits enzymatiques font que de 9 à 15 semaines, le fœtus 46,XX est exposé à un excès d’androgènes surrénaliens, qui sont convertis en testostérone et DHT. Ceci masculinise le fœtus 46,XX.
• D’autres cas correspondent à la présence anormale de tissu testiculaire chez le fœtus 46,XX.
Il y a de façon variable selon les cas augmentation de volume du clitoris, fusion des grandes lèvres, masculinisation des bourrelets génitaux (striés), migration rostrale de l’orifice périnéal urétral/vaginal plaçant le tubercule génital en position masculine. En fonction de l’excès d’androgènes, les tableaux cliniques varient d’une simple clitoromégalie à un véritable urètre pénien.
Il n’y a évidemment pas de gonades palpables car ce sont des ovaires. Cependant les gonades de certains patients 46,XX contiennent du tissu testiculaire : on parle alors d’hommes 46,XX ou de DSD ovotesticulaires.
1 – Surproduction fœtale d’androgènes
1.1 – Hyperproduction d’androgènes par les surrénales fœtales
• Déficit en 21-hydroxylase (21OHD), « Bloc 21 » : formes « classiques »
Il représente 96 % des nouveau-nés 46,XX ayant des OGE masculinisés sans testicules palpables (« formes classiques » de la maladie), ont un. Ces formes classiques sont dues à la présence de deux mutations sévères du gène CYP21A2 (homozygotes ou hétérozygotes composites). Le degré de virilisation, variable, est évalué par le score de Prader. Le développement des OGI est normal (utérus, trompes de Fallope). Les gonades sont des ovaires. Il existe des :
- formes virilisantes pures : masculinisation isolée des OGE sans perte de sel ;
- formes avec perte de sel : Même si le dépistage à la naissance du 21OHD permet de prévenir la perte de sel, il faut connaître les signes de la maladie non traitée : masculinisation des OGE, déshydratation sévère (vomissements, perte de poids) et hypotension dans les premières semaines (déficit en aldostérone). L’insuffisance minéralocorticoïde induit hyponatrémie, hyperkaliémie, et risque d’acidose métabolique (voir chapitre « Hyponatrémies néonatales »). La perte de sel se révèle souvent entre 2 et 4 semaines de vie.
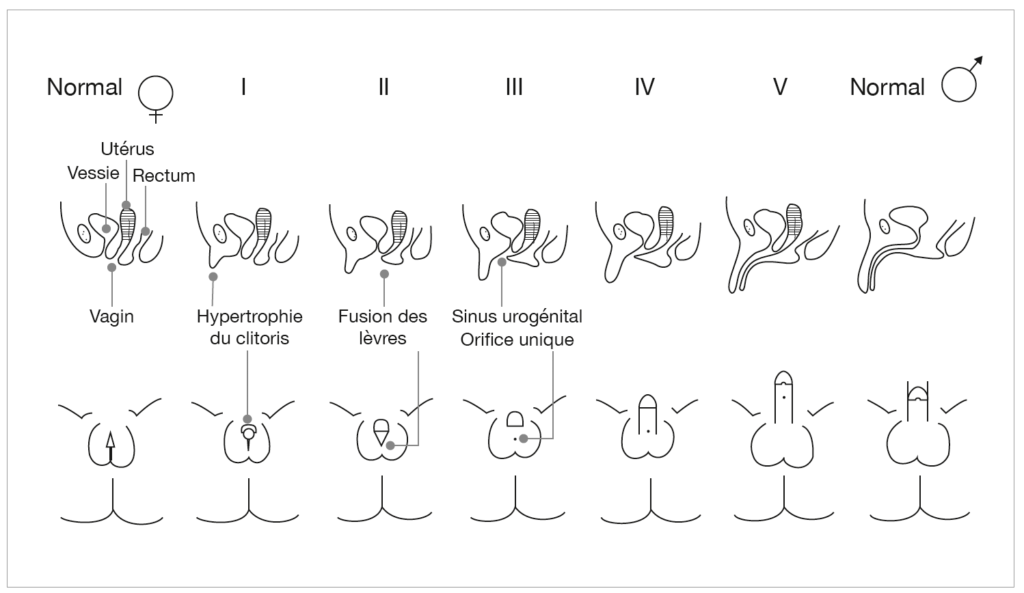
Prader I : hypertrophie clitoridienne isolée (clitoromégalie).
Prader II : hypertrophie clitoridienne avec fusion postérieure des grandes lèvres.
Prader III : clitoris volumineux à la base duquel s’ouvre l’orifice unique d’un sinus urogénital étroit où s’abouchent urètre et vagin, grandes lèvres partiellement fusionnées.
Prader IV : hypertrophie clitoridienne avec fusion complète des grandes lèvres, donnant un aspect d’urèthre au sinus urogénital situé à la base postérieure du clitoris.
Prader V : aspect masculin des OGE mais avec un scrotum ne contenant aucune gonade.
Diagnostic hormonal
La 17-OH-progestérone (17-OHP) est très élevée (> 150 nmol/L, 50 ng/mL). Le dépistage systématique en France et dans beaucoup de pays permet un diagnostic dans les jours qui suivent la naissance. L’AMH est dans les valeurs normales des filles.
• Le déficit en 3-ß-hydroxystéroide déshydrogénase
Le déficit en 3-ß-hydroxystéroide déshydrogénase (3ß-HSD type II, mutations de HSD3B2) est exceptionnel (< 2 % de toutes les hyperplasies). La masculinisation est modérée, due à l’effet androgénique faible de la DHEA pendant la vie fœtale, avec une clitoromégalie ou des OGE féminins normaux. Une perte de sel est possible. La 17-OH-progestérone est modérément élevée (10-25 ng/mL), assez pour être souvent repérée lors du dépistage systématique du 21-OHD.
• Les mutations de la 11-hydroxylase
Les mutations de la 11-hydroxylase (CYP11B1) peuvent induire une masculinisation des OGE mimant un 21OHD. Il n’y a pas de perte de sel. L’accumulation de 11-désoxycortisol (composé S) > 60 nmol/L et de désoxycorticostérone est typique. Le rapport ∆4-androstenedione/17-OH-progestérone est > 1 (< 0,5 dans le 21OHD).
• Les mutations de NR3C1
Les mutations de NR3C1 (GR) (récepteur des glucocorticoïdes) induisent une résistance aux glucocorticoïdes avec des taux d’ACTH et de cortisol circulants anormalement élevées. L’ACTH en excès augmente la production des androgènes surrénaliens, qui peuvent entraîner une masculinisation fœtale des OGE.
1.2 – Production de testostérone par du tissu testiculaire anormalement présent dans les gonades
Chez des individus ayant un caryotype 46,XX de leurs cellules sanguines, une différenciation anormale des gonades en testicules est possible. Elle est due soit à la présence anormale du gène SRY, soit au développement de la gonade en une gonade ovotesticulaire SRY. Le tissu testiculaire présent masculinise les OGE de façon variable, et fait régresser les dérivés müllériens de façon également variable.
L’AMH et la testostérone très élevées pour une fille révèlent dès les premiers jours de vie la présence de tissu Sertolien et Leydigien. Or dans toutes les autres causes de DSD 46,XX, l’AMH est basse, comme chez les nouveau-nés filles normaux.
• Gonades bisexuelles : DSD « ovotesticulaire », « hermaphrodisme vrai »
Du tissu testiculaire et du tissu ovarien sont présents dans la gonade. Ils sont soit séparés, soit plus souvent intriqués pour réaliser un ovotestis : il y a 2 ovotestes, ou un testicule d’un côté et un ovaire de l’autre, mais le plus souvent une gonade normale d’un côté et un ovotestis de l’autre. Pendant la petite enfance, la gonade contient à la fois du tissu ovarien normal avec de nombreux follicules, et du tissu testiculaire avec de nombreux cordons séminifères contenant des cellules germinales. Par la suite, le tissu ovarien devient fonctionnel alors que le tissu testiculaire régresse en devenant dysgénétique (fibrose interstitielle et absence de spermatogonies). Les gonades sont non palpables ou inguinales. Les OGE présentent différents degrés de masculinisation (Prader III-IV en général) selon la quantité de tissu testiculaire présent. Le tableau le plus fréquent est un tubercule génital de 2 cm avec hypospadias péno-scrotal, gonade droite palpable et gonade gauche haut située dans le canal inguinal. Il peut y avoir coexistence de structures müllériennes d’un côté, wolffiennes de l’autre. L’utérus peut être normal, hypoplasique, hémiutérus, absent. Un vagin anormal est fréquent, s’abouchant dans l’urètre.
- 10 % des cas sont « SRY positif » : gène SRY transloqué sur le chromosome X. Selon les cellules, le chromosome X portant le SRY transloqué subit ou non une inactivation, ou un défaut de son expression du fait de sa position anormale sur le chromosome, entraînant selon les cas un développement ovarien ou testiculaire ;
- les cas « SRY négatif ». Dans la majorité des cas de DSD ovotesticulaire, le gène SRY n’est pas retrouvé dans les cellules sanguines où il est cherché. Il peut s’agir de :
- mutations (dominantes ou récessives) de NR5A1 (Arg92Trp, Arg92Gln, Ala260Val),
- mutations de WT1 (pArg485Glyfs*14),
- mutations de BRCA2, NR2F2 et ESR2 avec syndrome,
- duplication de la région RevSex de SOX9,
- duplication de SOX3,
- mosaïques 46,XX/46,XY ou 46,XX/47,XXY, 45,X0/46,XY (association avec des signes Turnériens), 46,XX/47,XXY mixoploïdie, limitées aux gonades. Ce mosaïcisme peut être détecté dans les cellules du sang par PCR et FISH.
• 46,XX DSD « testiculaires » (« mâle XX » avec ambiguité des OGE) (1/20 000)
A la différence des DSD ovotesticulaires, il n’y a pas de tissu ovarien, pas de follicules dans les gonades, seulement du tissu testiculaire : des cellules de Leydig et de Sertoli, et de très rares tubes séminifères. Ces testicules sont souvent mal descendus. Dans la grande majorité des cas, le phénotype est masculin normal, mais il peut y avoir ambiguité des OGE et des degrés variés d’hypospade et de micropénis. En règle générale, absence d’utérus. On observe :
- cas « SRY positifs ». Du matériel Y incluant le gène SRY est détecté dans 80 % des cas, habituellement transloqué sur la partie distale du bras court du chromosome X paternel ou sur un autosome. En règle, il n’y a pas d’ambiguité ;
- cas « SRY négatifs » (10-30 % selon les séries) :
- duplications SOX9+ avec SRY négatif : elles sont une cause très rare. En l’absence de SRY, une surexpression de SOX9 suffit à entraîner le développement de gonades mâles chez un individu 46,XX. Un caryotype 46,XX, dup(17)(q23.1q24.3)/46,XX, où le gène SOX9 dupliqué était sur le chromosome 17 maternel, a été associé à un tableau d’hypospadias péno-scrotal sévère. Une autre cause de DSD 46,XX testiculaire est la duplication d’un élément appelé « RevSex », une région non codante située à 0,5 Mb en amont du promoteur de SOX9 (région Tesco) et nécessaire à l’expression de SOX9 dans la gonade. Pas d’utérus, des structures wolffiennes ;
- duplications SOX10 avec SRY négatif. La duplication partielle de 22q (duplication des bandes 22q11.2 à 22q13) ou la surexpression du gène SOX10 situé en 22q13.1 -22q13 peut entraîner un DSD testiculaire chez un sujet 46,XX ;
- mutations de RSPO1 avec SRY négatif. Elles peuvent être à l’origine de DSD 46,XX : la gonade n’a pu se différencier en ovaire et est devenue un ovotestis ou du tissu testiculaire anormal, donnant hypospadias ou clitoromégalie avec à l’âge adulte hyperkératose palmo-plantaire. Utérus absent ou normal (1 cas) ;
- inconnus. En dehors de ces quelques étiologies, les DSD testiculaires SRY négatifs restent actuellement largement inexpliqués ;
- la présence conjointe de DSD ovotesticulaires et de DSD testiculaires dans certaines familles ou chez des jumeaux monozygotes suggère qu’un même défaut génétique avec des différences de pénétrance pourrait expliquer les deux types de DSD 46,XX, ovotesticulaire et testiculaire.
1.3 – Excès d’androgènes d’une tumeur ovarienne ou cortico-surrénalienne du nouveau-né
• Une fille 46,XX peut être masculinisée par une tumeur juvénile de la granulosa et se présenter à la naissance avec des OGE masculinisés et une masse ovarienne palpable et/ou bien visible à l’imagerie.
• Une tumeur cortico-surrénalienne sécrétante est une cause très exceptionnelle de virilisation et d’hypertension néonatales (quelques cas décrits).
2 – Défaut d’aromatisation placentaire des androgènes de la surrénale fœtale
L’aromatase CYP19A1 (P450arom) convertit les androgènes en estrogènes. L’aromatisation des androgènes surrénaliens du foetus par le placenta sert à la synthèse maternelle des estrogènes (œstriol, œstrone, œstradiol). En cas de mutations de CYP19A1, les androgènes non convertis peuvent causer une virilisation de la mère (régressant spontanément après l’accouchement) et exposer un fœtus féminin à un excès d’androgènes. à la naissance le phénotype va d’une minime masculinisation à une véritable ambiguïté des OGE. Les taux d’androgènes du bébé sont élevés.
3 – Androgènes d’origine maternelle
3.1 – Tumeurs virilisantes de la mère
La masculinisation des OGE d’un fœtus 46,XX peut être due à un lutéome maternel, à une tumeur surrénalienne ou ovarienne virilisante, à une tumeur de Krukenberg (métastase ovarienne de tumeurs abdominales ou rétropéritonéales). Le lutéome de grossesse est la cause la plus fréquente. Dans 25 % des cas de lutéome, l’hypersécrétion d’androgènes provoque des signes maternels d’hyperandrogénie : acné, raucité de la voix, hirsutisme, clitoromégalie. 1/3 des enfants sont protégés de l’excès d’androgènes maternels par l’aromatase placentaire. Mais une masculinisation variable affecte 2/3 des nouveau-nés 46,XX : simple hypertrophie clitoridienne, petite fusion labiale postérieure, striation et pigmentation des grandes lèvres, orifice unique. Les taux de FSH et LH peuvent être élevées (sans explication). La testostérone peut être > 2,5 ng/mL de la naissance à J6 et > 1,5 ng/mL à J10 puis diminue. La testostérone de la mère est élevée et l’échographie ou l’IRM confirment le lutéome. La testostérone maternelle se normalise 15 jours après l’accouchement. Les lutéomes disparaissent spontanément dans les 3 mois suivant l’accouchement.
3.2 – Progestatifs de synthèse maternels
Autrefois, certains progestatifs de synthèse prescrits à des femmes faisant des fausses couches à répétition avaient une activité androgénique risquant de viriliser les OGE des fœtus 46,XX. Les nouveaux dérivés de la progestérone n’ont pas de tels effets androgéniques.