On emploie le terme « DSD 46,XY » pour décrire les anomalies du développement sexuel (gonades, OGE, OGI) chez un individu dont le sexe chromosomique est XY.
Le testicule normal produit 2 hormones indispensables à la différenciation sexuelle :
- la testostérone, qui masculinise les OGE, les canaux de Wolff, le sinus urogénital,
- l’AMH qui fait régresser les dérivés müllériens (utérus, trompes, partie supérieure du vagin).
Les testicules et les ovaires ont la même origine : la gonade primordiale (aussi appelée bi-potentielle) composée :
- de cellules progénitrices qui pourront se différencier dans un sens spécifique mâle ou femelle,
- et de cellules germinales en train de migrer et qui formeront les futurs gamètes.
L’expression orchestrée et coordonnée, commune aux deux sexes, de près de 200 gènes prépare les cellules progénitrices à leur future destinée de différenciation sexuée. La détermination du sexe de la gonade commence un peu plus tard :
- dans la gonade XY, l’expression de SRY dirige les progénitrices dans un sens pré- Sertoli,
- dans la gonade XX, la stabilisation du complexe WNT/catenin dirige les progénitrices dans un sens pré-granulosa.
Cette décision développementale se propage ensuite aux cellules germinales et aux cellules somatiques :
- cellules de Leydig dans la gonade XY,
- cellules thécales dans la gonade XX.
Une fois la gonade 46,XY différenciée en testicule, elle produit la testostérone et l’AMH, respectivement à l’origine de la différenciation masculine des OGE et des OGI. Dans les cellules de Sertoli, les facteurs de transcription SOX9, SF1, WT1, GATA4, HSP70 régulent l’expression du gène de l ‘AMH. Dans les cellules de Leydig, SF1 active l’expression des gènes de la synthèse des stéroïdes. Les cellules de Leydig produisent aussi l’INSL3 nécessaire à la première phase de la descente testiculaire.
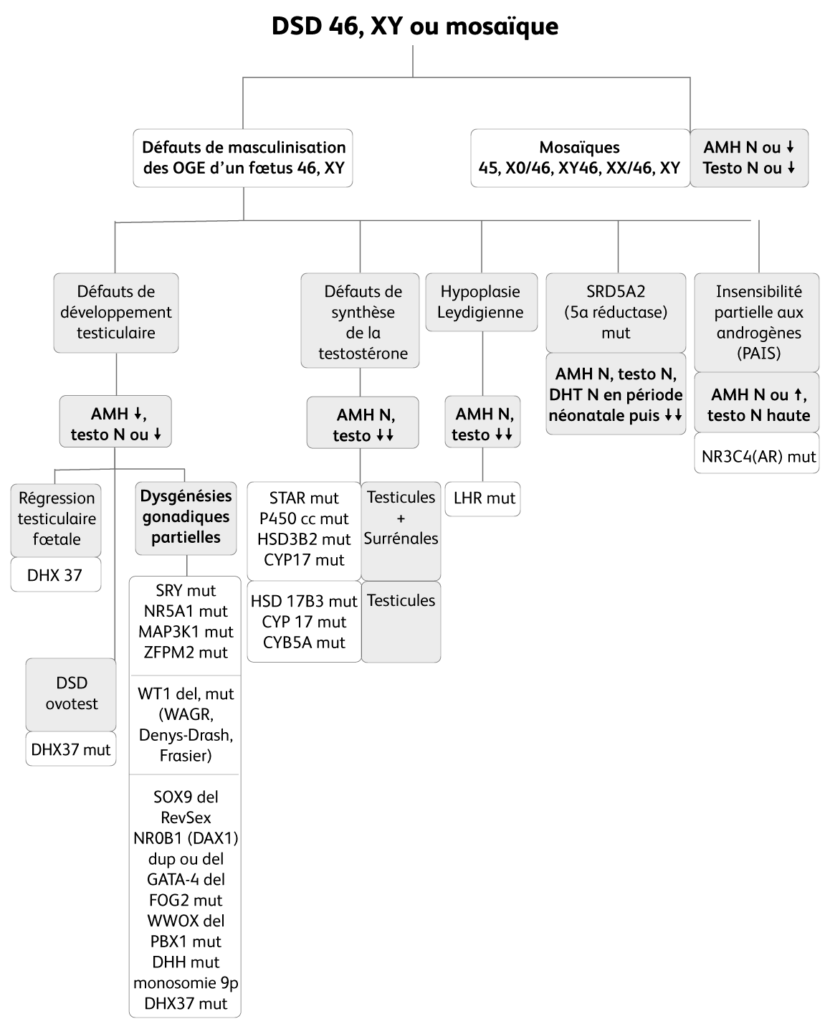
Plusieurs maladies peuvent causer des DSD 46,XY :
- soit la gonade primitive ne se différencie pas en un testicule fonctionnel (défauts Leydigien et Sertolien), privant le fœtus de testostérone et d’AMH (dysgénésie gonadique partielle ou complète) En cas d’absence totale ou profonde de testostérone et d’AMH, le fœtus 46,XY développe des OGE féminins et une mauvaise régression müllérienne. En cas de déficit partiel (testostérone et AMH basses), le fœtus développe un DSD : sa masculinisation est incomplète, ses OGE sont « ambigus » : l’attribution d’un sexe n’est pas évidente ;
- soit il y a un défaut spécifique de développement des cellules de Leydig ou un défaut de la synthèse testiculaire de testostérone : le fœtus 46,XY ne peut pas masculiniser ses OGE. Testostérone basse, mais AMH normale ou élevée ;
- soit il y a résistance (« insensibilité ») à la testostérone (mutation du récepteur aux androgènes), le fœtus 46,XY ne peut pas masculiniser ses OGE. La production de testostérone est conservée mais les cellules de Sertoli ne répondent pas aux androgènes et l’AMH est normale ou élevée ;
- soit il y a un défaut de conversion de la testostérone en DHT (déficit de 5αréductase) ;
- soit il y a absence d’AMH, le fœtus 46,XY ne peut pas faire régresser ses dérivés müllériens ;
- soit il y a résistance à l’AMH, le fœtus 46,XY ne peut pas faire régresser ses dérivés müllériens.
Biologie
Le diagnostic est guidé par les valeurs d’AMH et de testostérone (voir pages 16, 17). La mesuree de précurseurs stéroïdiens ou de la DHT est dictée par le tableau clinique.
Étiologies des DSD 46,XY
1 – Anomalies de la différentiation et du développement testiculaire
1.1 – Les dysgénésies gonadiques complètes
Les « dysgénésies gonadiques complètes » donnent un phénotype féminin des OGE indistinguable de la normale à la naissance, sont traitées à part (voir page 34).
1.2 – Les dysgénésies gonadiques partielles
Il s’agit de mutations et délétions de gènes du développement testiculaire . Le développement testiculaire est anormal mais pas complètement aboli : les testicules sont « dysgénétiques » et plus ou moins mal descendus. On parle de « dysgénésie gonadique partielle » pour décrire ces testicules dysgénétiques capables de produire peu de testostérone et d’AMH, donc responsables d’OGE ambigus et d’un défaut de régression des canaux de Müller plus ou moins marqué : l’utérus est présent, hypoplasique, ou absent.
Les dysgénésies gonadiques partielles sont causées par une grande variété de mutations, délétions, duplications et donnent des tableaux cliniques hétérogènes.
Biologie
• AMH et testostérone anormalement basses ; dans quelques cas, la testostérone est subnormale mais l’AMH est anormalement basse pour un garçon (meilleur marqueur des dysgénésies gonadiques) ;
• la FSH peut être augmentée.
Étiologies
Les plus fréquentes sont les mutations de SRY, NR5A1, MAP3K1, ZFPM2 :
- mutations de SRY (liées à l’Y) : presque tous les porteurs 46,XY de mutations de SRY, habituellement dans le domaine HMG, ont une dysgénésie gonadique complète, et une apparence féminine normale des OGE et des OGI (voir page 35). Cependant, quelques mutations faux-sens localisées dans la région N-terminale de la protéine donnent des dysgénésies gonadiques partielles. Une mutation somatique post-zygotique de SRY a causé un cas sporadique de mosaïque donnant un ovotestis en entravant la différenciation masculine d’un contingent de cellules testiculaires mutées ;
- mutations (dominantes ou récessives) ou microdélétions de NR5A1 (SF1) Alors que les tout premiers cas décrivent une insuffisance surrénalienne, la plupart des mutations de SF1 ont une fonction surrénalienne normale. Les mutations de SF1 doivent donc être recherchées chez tous les patients DSD 46,XY avec ou sans insuffisance surrénalienne. La mutation c536delC peut mimer un syndrome d’insensibilité aux androgènes. La testostérone est souvent basse, mais peut être normale ou paradoxalement élevée en période néonatale. Des microdélétions de NR5A1 peuvent être à l’origine de cas sporadiques de dysgénésie gonadique 46,XY. Une microdélétion a été transmise par une mère ayant une insuffisance ovarienne primitive à un enfant ayant un DSD 46,XY ;
- mutations dominantes de MAP3K1 ont une expression clinique variée : d’un hypospadias périnéal à un phénotype féminin complet. Les tumeurs gonadiques semblent fréquentes. Familiales ou sporadiques, les mutations de MAP3K1 seraient la cause de 10-18 % des DSD 46,XY ;
- mutations de ZFPM2 sans cardiopathie 12 %.
Les autres défauts génétiques sont beaucoup plus rares :
- délétions ou mutations de WT1 : en période néonatale (voir les 46,XY DSD avec syndrome, voir page 32) ;
- délétions dominantes en amont de SOX9. Une délétion de la région non codante « Rev Sex » localisée 0,5 Mb en amont du promoteur de SOX9 (région Tesco) en Xp21.2 cause un DSD sévère avec asymétrie des OGE, sinus urogénital, micropénis, hémiscrotum droit avec gonade palpable, grande lèvre gauche masculinisée sans gonade palpable, sans dysplasie campomélique (l’expression de SOX9 n’est affectée que dans les gonades) ;
- anomalies du chromosome Xp21.2 et duplication de NROB1 (DAX1). Le gène NROB1 est dosage-sensible. Les délétions du gène NR0B1 sur le chromosome Xp21.2 causent une hypoplasie congénitale des surrénales, alors que les duplications de NROB1 chez les individus 46,XY causent une dysgénésie gonadique avec OGE féminins ;
- délétion en amont de NROB1. Le même tableau peut être observé en cas de délétion en amont de NR0B1, cette délétion entraînant un excès d’expression de DAX1 ;
- petite délétion en aval de GATA4 donne une dysgénésie gonadique chez des sujets 46,XY ;
- mutations de FOG2/ZFPM2 sont associées à des anomalies de la détermination testiculaire ;
- délétion dominante du gène WWOX héritée de la mère a donné une ambigüité sexuelle et à l’histologie des gonades, du tissu gonadique indifférencié bilatéral et du tissu testiculaire immature contenant des cellules germinales malignes ;
- mutations de DHH, avec souvent gonade palpable d’un côté, streak de l’autre ;
- monosomie 9p avec délétion de DMRT1 ;
- mutations de PBX1.
1.3 – Régression testiculaire embryonnaire ou fœtale (vanishing testes)
Les testicules ont disparu plus ou moins précocément à des moments variables du développement fœtal. La majorité des patients présentent une ambiguité des OGE, un micropénis sévère et une hypoplasie du scrotum associés à une régression plus ou moins complète du tissu testiculaire d’un ou des deux côtés, sans présence de dérivés müllériens. Une mutation de SF1 a été rapportée, mais la cause échappe généralement. Si la régression testiculaire se produit en fin de vie fœtale, elle entraîne seulement un micropénis et un scrotum hypoplasique. Dans 50 % des cas, un nodule peut être observé (1-20 mm) à la place du testicule. Des stigmates histo-pathologiques évoquent qu’il s’est produit une torsion testiculaire. L’AMH est effondrée dans l’anorchidie, basse mais détectable dans la cryptorchidie bilatérale. Des variants rares de DHX37 pourraient être impliqués.
1.4 – DSD 46,XY DSD ovotesticulaires (« hermaphrodisme vrai » avec caryotype 46,XY)
Il y a de très rares cas de DSD 46,XY ayant du tissu ovarien dysgénétique contenant des follicules primordiaux et du tissu testiculaire vrai. On peut trouver une cause génétique :
- mutations de SRY ;
- mutations somatiques de SRY ;
- délétions de DMRT ;
- mutations de MAP3K1.
Il faut différencier ces cas des dysgénésies gonadiques partielles dans lesquelles le tissu testiculaire dysgénétique est constitué de cordons séminifères désorganisés associé à du stroma ovarien avec présence de rares follicules pendant les premières années de vie. à notre connaissance, il n’existe pas de cas de 46,XY DSD ovotesticulaire DSD ayant du tissu ovarien fonctionnel à l’âge adulte, contrairement aux cas de DSD 46,XX ovotesticulaires.
2 – Hypoplasie des cellules de Leydig
2.1 – Mutations homozygotes ou hétérozygotes composites du LH récepteur (LHR) (forme partielle)
La LH et l’hCG se lient au récepteur LH. Les mutations du LHR entraînent une hypoplasie des cellules de Leydig. La faible production de testostérone aboutit à un défaut de masculinisation fœtale. La forme partielle a un large spectre clinique selon la sévérité fonctionnelle de la mutation. La majorité des patients présentent un micropénis et/ou un hypospadias. Les testicules sont mal descendus ou en place dans le scrotum. Dans la forme complète, les patients ont des OGE féminins avec des testicules cryptorchides. Les dérivés müllériens ont normalement régressé. La testostérone est effondrée. L’AMH est normale ou élevée. La LH n’a pas été étudiée de façon fiable en période néonatale.
2.2 – Défaut de différenciation des cellules de Leydig sans anomalie du LHR
Un défaut de différenciation des cellules de Leydig sans anomalie du LHR a été décrit chez trois enfants d’une fratrie.
3 – Défauts de synthèse de la testostérone
Ces défauts enzymatiques sont récessifs. Certains sont associés à un défaut de synthèse du cortisol et une hyperplasie des surrénales, d’autres sont des défauts purement testiculaires et affectent exclusivement la synthèse de testostérone :
- la testostérone est basse ou effondrée,
- l’AMH est normale ou élevée.
3.1 – Défauts conjoints de synthèse du cortisol (surrénale) et de testostérone (testicule)
• Hyperplasie lipoïde des surrénales
Le clivage du cholestérol est catalysé par un cytochrome P450 spécifique (P450scc, P45011A) et par la protéine STAR. La principale manifestation est l’insuffisance surrénalienne (voir StAR page 46).
- mutations de STAR : rares en Europe et en Amérique, elles sont la 2e cause d’hyperplasie des surrénales au Japon. Les patients ont un déficit sévère en minéralocorticoïdes (hyponatrémie, hyperkaliémie). Une hypoglycémie et une hyperpigmentation peuvent être observées. Tous les stéroïdes sont indétectables. LH et ACTH sont très élevés. L’AMH est normale. Les patients 46,XY ont un phénotype féminin avec une minime masculinisation des OGE. L’hypertrophie surrénalienne est due à l’accumulation d’esters de cholestérol ;
- mutations de p450scc (CYP111A) : des mutations inactivatrices de novo de p450scc causent une hyperplasie des surrénales associée de manière inconstante à une insuffisance surrénalienne et un DSD 46,XY. L’expression clinique est variable, de la prématurité avec défaut complet de masculinisation et insuffisance surrénalienne précoce dans les cas sévères, à des enfants nés à terme avec un défaut de masculinisation modéré.
- mutations de HSD3B2 (3-ß-hydroxystéroïde déshydrogénase de type II). Elles donnent un micropénis, avec hypospadias péno-scrotal, scrotum bifide, poche vaginale, associée ou non à une perte de sel. Il y a augmentation des stéroïdes de la voie ∆-5 : prégnénolone, 17α-hydroxyprégnénolone (très bon marqueur si > 90 nmol/L), DHEA, SDHEA et ∆-5 androstènediol. Aldostérone et cortisol sont normaux ou un peu diminués. L’ACTH est élevé. La 17-OH-progestérone et la ∆-4-androstènedione résultent de la conversion périphérique des dérivés ∆-5. L’élévation de la 17-OH-progestérone permet le diagnostic lors du dépistage du bloc 21. Les mutations qui abolissent complètement l’activité de la HSD3ß2 donnent des formes complètes avec perte de sel. Les mutations réduisant l’activité de la HSD3ß2 donnent une hyperplasie des surrénales sans perte de sel ou avec une perte de sel modérée, et un tableau de DSD 46,XY.
- mutations de CYP17A1 (P450c17). Ces mutations donnent un déficit partiel combiné des activités 17-hydroxylase et 17-20 lyase : le cytochrome P450c17 CYP17 a une double fonction- 17-hydroxylase et 17-20 lyase- qui s’exprime dans les zones fasciculée et réticulée du cortex surrénalien et dans le tissu testiculaire. L’activité 17-hydroxylase permet l’hydroxylation en C17 de la prégnénolone en progestérone pour former la 17α-OH progestérone et la 17α-OH prégnénolone. La deuxième activité, la 17-20 lyase, clive en C17-C20 la 17α-hydroxyprégnénolone et la 17α-hydroxyprogestérone pour former la DHEA et la ∆4-androstènedione. Le phénotype est un hypospade ou des OGE peu masculins avec une poche vaginale, une cryptorchidie. Plus tard, l’excès de DOC donnera une hypertension, avec hypokaliémie et absence de pilosité pubienne. L’AMH est normale, alors que la progestérone, la corticostérone et la DOC sont élevées. Bien que la synthèse de cortisol soit défectueuse, les patients ne présentent pas de déficit glucocorticoïde du fait de la corticostérone élevée.
3.2 – Défauts de la seule stéroïdogénèse testiculaire
• mutations homozygotes ou hétérozygotes composites de 17ß-HSD type III (HSD17B3, 17-ketosteroid reductase, 17 cétoréductase)
Dans la majorité des cas le phénotype est féminin avec une petite hypertrophie clitoridienne, associée à une cavité vaginale borgne et des testicules abdominaux ou inguinaux. La plupart des enfants sont élevés dans le sexe féminin. Une virilisation apparaît à la puberté. La capacité limitée de conversion de l’androstènedione en testostérone dans les tissus extra-gonadiques fœtaux peut expliquer le défaut de virilisation des OGE à la naissance. La ∆4-androstenedione est élevée, la testostérone normale ou basse, le rapport ∆4-androstenedione/testostérone > 1 après stimulation par l’hCG. La LH est élevée. Des patients ont été confondus avec une insensibilité complète ou partielle aux androgènes.
• mutations homozygotes ou hétérozygotes composites de CYP17A1 donnant un déficit isolé en 17,20 lyase
Le tableau clinique est varié allant du micropénis avec testicules mal descendus à l’ambiguïté sexuelle de tous degrés. La stimulation par l’hCG ne montre pas de réponse significative de la testostérone, mais une réponse parfois exagérée de la 17-hydroxyprogestérone. La réponse de la 17-OH-progestérone et du cortisol à l’ACTH est normale.
• mutations de CYB5A. Elles peuvent causer un déficit isolé en 17-20 lyase avec 46,XY DSD. Le cytochrome b5 augmente l’activité de la 17,20 lyase en facilitant l’interaction allostérique de CYP17A1 avec POR, son donneur d’électron.
4 – Anomalie du métabolisme de la testostérone
4.1 – Mutations « partielles » récessives de SRD5A2 (déficit en 5α-réductase)
La 5α-réductase de type 2 convertit la testostérone en dihydro-testostérone (DHT), métabolite actif responsable de l’action de la testostérone. Sans elle, la testostérone n’a pas d’effet sur la différenciation masculine des OGE. Le défaut de masculinisation est en rapport avec les taux bas de DHT pendant la vie fœtale. Les enfants présentent typiquement à la naissance des OGE plutôt féminins avec différents degrés de masculinisation : clitoridomégalie (49 %), micropénis avec hypospade (33 %), et une absence d’utérus. Un micropénis isolé (4 %) ou des OGE presque complètement féminins (7 %) sont rares. Les testicules sont souvent en position inguinale. En période néonatale, la stimulation par hCG montre souvent un rapport T/DHT paradoxalement normal, qui ne doit pas faire éliminer le diagnostic. Le rapport augmente pendant l’enfance, pour attendre 35 à la puberté.
4.2 – Autres patients 46,XY DSD avec tableau de déficit en 5-α-réductase
Chez certains patients 46,XY DSD avec tableau de déficit en 5-α-réductase clinique et biologique, on ne trouve pas de mutations du gène SRD5A2.
5 – Mutation du récepteur des androgènes (androgen receptor, AR, NR3C4) : « insensibilité partielle » aux androgènes (Partial Androgen Insensitivity Syndrome ou PAIS)
La forme complète (CAIS) sera abordée avec « les DSD qu’on ne voit pas à la naissance » voir page 34, et avec les causes d’aménorrhée primaire (voir page 154), car elle donne un phénotype féminin complet des OGE.
Les mutations responsables d’ « insensibilité partielle » peuvent donner différents tableaux :
- phénotype plutôt féminin avec clitoromégalie et fusion labiale, orifice vaginal et urétral distincts ou sinus urogénital. Les testicules peuvent être palpés dans la région inguinale ou les grandes lèvres,
- phénotype plus « ambigu » avec micropénis (< 1cm), gland sous développé (clitoris like), lèvres d’aspect scrotal, bifide, hypospadias péno-scrotal ou sinus urogénital. Les testicules sont mal descendus ou non, souvent inguinaux.
Biologie
- la testostérone est généralement dans la zone haute de la normale ;
- la LH est normale ;
- de même la DHT et l’AMH sont normales à élevées.
Quand il y a histoire familiale, la transmission est liée à l’X : individus 46,XY atteints, femmes 46,XX porteuses avec manifestations cliniques : 10 % des femmes porteuses présentent un retard de d’apparition de la pilosité pubienne ou axillaire avec répartition asymétrique. Plus de 300 mutations sont connues. Dans 30 % des cas, la mutation est de novo. On peut aussi trouver des anomalies de la région (rétrotransposon intercalé en amont du gène).Il peut égalemnt y avoir mosaïcisme somatique quand la mutation se produit au début de l’embryogénèse, rendant le diagnostic très problématique. La présence de récepteurs fonctionnels dans une partie du pénis peut alors permettre sa croissance.