Après la naissance, le volume extracellulaire se contracte, en réponse à une balance négative pour le sodium et l’eau, entraînant une perte de poids. Bien que le lait maternel et les laits artificiels soient peu salés, l’équilibre sodium/eau se positive vers le 4e jour. La concentration de sodium urinaire reflète mal l’équilibre quotidien de sodium, et a peu d’utilité à cet âge.
Devant toute hyponatrémie néonatale, il faut étudier :
- le poids, l’état clinique, le degré de déshydratation,
- la kaliémie,
- l’aldostérone,
- l’échographie rénale,
- la 17-OH-progestérone,
- les antécédents maternels.
1 – L’hyponatrémie déjà présente à la naissance reflète la natrémie maternelle
Celle-ci peut être abaissée par :
- l’administration d’un grand volume de fluides pauvres en sel pendant le travail,
- la prise maternelle d’un diurétique,
- ou de laxatifs.
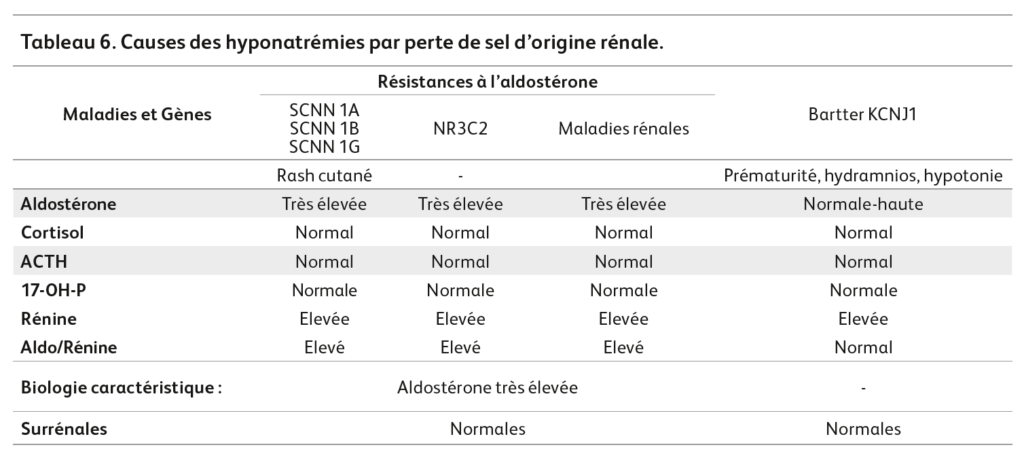
2 – La résistance rénale à l’aldostérone
Chez tout nouveau-né présentant une hyponatrémie avec hyperkaliémie, une fois exclue une hyperplasie congénitale des surrénales, il faut immédiatement obtenir :
- une mesure de l’aldostérone,
- une échographie rénale.
Causes
- Résistance secondaire à l’aldostérone (pseudohypoaldostéronisme PHA-II) : elle n’est pas rare. Une pyélonéphrite, des uropathies, un petit rein dysplasique avec reflux vésico-urétéral, peuvent induire une résistance à l’aldostérone. L’aldostérone très élevée fait le diagnostic. L’échographie rénale est systématique devant toute hyponatrémie néonatale. Une infection urinaire peut être présente, parfois révélatrice ;
- Résistance primitive à l’aldostérone (pseudohypoaldostéronisme, PHA-1) : elle est due à des mutations du gène du récepteur de l’aldostérone (NR3C2) ou du gène SCNN1A (sous-unité alpha du co-transporteur de sodium épithélial, ENaC, épisodes récurrents de rashs cutanés, pustular miliaria rubra) : hyponatrémie marquée, hyperkaliémie, aldostérone très élevée qui fait le diagnostic si les reins sont normaux, 17-OH-progestérone normale, rénine élevée ;
- les prématurés. Après la période post-natale de contraction du volume extracellulaire, le prématuré est vulnérable à la réduction en sodium en raison de sa réabsorption immature du sodium. La perte de sel rénale chez les prématurés < 32 semaines est due à la fois à une altération de la réabsorption par le tubule proximal, et à la réactivité limitée à l’aldostérone du tube distal. L’absorption intestinale de sel est également limitée.
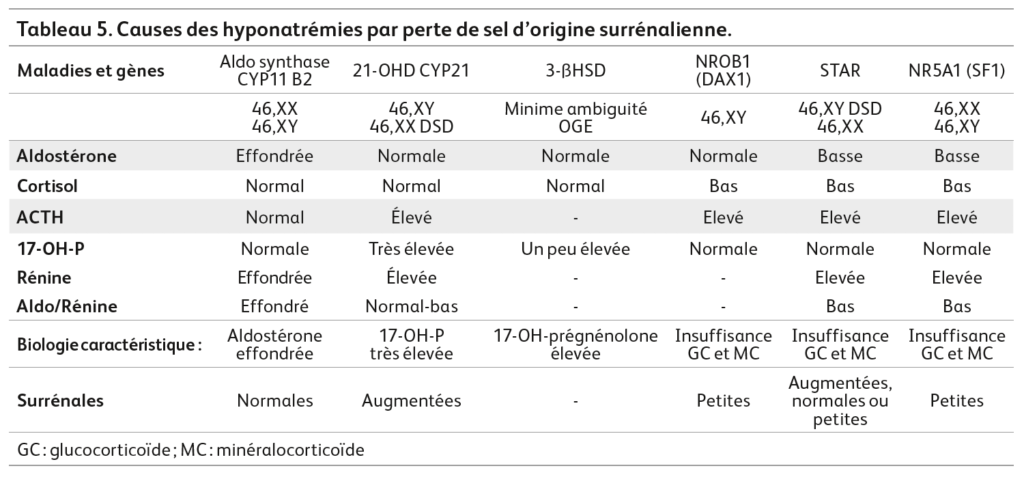
3 – Les pertes de sel des maladies enzymatiques de la cortico-surrénale
La stagnation du poids est due à une contraction du volume extracellulaire par perte de sel. L’aldostérone agit sur le néphron distal, où elle augmente la réabsorption de sodium et l’excrétion de potassium. La rénine est une enzyme sécrétée par l’appareil juxta-glomérulaire en réponse à la baisse du volume intravasculaire. Elle clive l’angiotensinogène en angiotensine I, ensuite convertie en angiotensine II par l’enzyme de conversion. L’angiotensine II se lie à ses récepteurs sur les cellules de la zone surrénale glomérulée, augmentant la biosynthèse et la sécrétion d’aldostérone.
| Une hyponatrémie avec hyperkaliémie, une insuffisance surrénalienne globale avec hyponatrémie-hyperkaliémie-hypoglycémie, peuvent survenir chez des patients porteurs d’un défaut des OGE (DSD) qui peuvent se mettre à perdre du sel dans leurs urines à l’occasion d’un stress et/ou d’une carence thérapeutique (interruption ou défaut d’administration de l’hydrocortisone, par exemple diluée dans l’eau alors qu’elle est hydrofuge). Les DSD 46,XX ou 46,XY en cause sont discutés pages 18, 25 et 107. |
- une forme classique de déficit en 21-hydroxylase (21OHD) ayant échappé au dépistage (notamment garçon) ;
Plusieurs maladies génétiques autosomiques récessives affectent plus ou moins profondément la biosynthèse de l’aldostérone et causent une hyponatrémie en période néonatale ;
- les mutations de la 3-ß-hydroxystéroïde déshydrogénase de type II (HSD2B3) sont bien plus rares. Elles peuvent provoquer une perte de sel. Chez les garçons, il peut y avoir un simple hypospade. Les filles peuvent avoir des OGE normaux : en ce cas, le diagnostic de la perte de sel est moins facile. Il y a une petite augmentation de la 17-OH-progestérone (10-20 ng/mL), qui peut révéler la maladie lors du dépistage néonatal de 21OHD. L’ACTH est élevé. L’élévation de la 17-OH-prégnénolone > 100 nmol/L et le séquençage du gène font le diagnostic ;
- les mutations de l’aldostérone synthase (CYP11B2). Ces très rares patients ont une carence profonde en aldostérone avec un cortisol normal et des stéroïdes sexuels normaux. L’enzyme CYP11B2 mutée ne peut convertir la 11-désoxycorticostérone (DOC) en aldostérone. La perte de sel est sévère, avec hypovolémie, hyponatrémie et hyperkaliémie. Le profil hormonal est pathognomonique : aldostérone basse (parfois normale) et rénine élevée (parfois peu élevée). Il faut instituer immédiatement un traitement par la fludrocortisone. Une autre forme d’hypoaldostéronisme avec hyperréninémie familiale a été décrite, non causée par une mutation de CYP11B2, d’étiologie non élucidée ;
- les autres causes surrénaliennes rares d’hyponatrémie néonatale isolée sans ambiguité des OGE ni syndrome clinique évident :
- les mutations de NR0B1 (DAX1) causent l’hypoplasie congénitale des surrénales liée à l’X (AHC). La plupart des garçons ont une perte de sel et une stagnation pondérale néonatales, présentent peu d’hypoglycémies. Le cortisol varie de très faible à très élevé (de < 3 à > 1 500 nmol/L, 0,1 à 50 µg/ dL). Aldostérone normale. ACTH élevé. Surrénales petites ou normales ;
- le déficit isolé en ACTH (mutations TPIT ou de cause inconnue), ou faisant partie de déficits combinés anté-hypophysaires, peuvent causer une hyponatrémie modérée ;
- l’hémorragie surrénalienne bilatérale : parfois détectée par hasard lors d’une échographie, elle est à droite dans 70 % des cas, bilatérale dans 10 % des cas, de taille variable, intra-surrénalienne ou effaçant la glande et déplaçant le rein, parfois avec un hématome scrotal, parfois palpée dans le flanc dans un contexte d’hypotension, chute de l’hématocrite, anémie, cholestase. Elle est souvent associée à : traumatisme natal, sepsis, anoxie, coagulopathie, nouveau-né de mère diabétique. Selon son importance, elle peut donner une insuffisance surrénalienne transitoire ou plus prolongée. Le suivi est échographique.
4 – Des maladies rénales touchant aussi bien les filles que les garçons
• Syndrome de Bartter est dû à des mutations d’un des gènes codant pour des protéines impliquées dans la réabsorption du sodium dans la branche ascendante de l’anse de Henle (gènes KCNJ1> SLC12A > CLCNKB > BSND). Il peut être associé à un hydramnios, un accouchement prématuré, un faible poids de naissance. Il conduit à une polyurie postnatale compliquée de graves épisodes de déshydratation, d’hyperkaliémie transitoire (KCNJ1), d’alcalose secondaire, de retard de croissance, d’hypercalciurie (début de néphrocalcinose).
• Syndrome pseudo-Bartter, appauvrissement fœtal en chlorure maternel, est dû à l’anorexie et à des vomissements pendant la grossesse. Il conduit à une alcalose métabolique néonatale sévère, une hyponatrémie, une hypochlorémie.
• Thrombose veineuse rénale. Insuffisance rénale aiguë (hyperkaliémie, acidose, hypocalcémie) et perforation de la vessie peuvent provoquer une hyponatrémie.
5 – Les insuffisances surrénaliennes secondaires (filles et garçons)
• Insuffisance surrénalienne relative des nouveau-nés gravement malades (choc septique, chirurgie cardiaque).
• Corticothérapie maternelle « supprimant » les surrénales fœtales (hyponatrémie et hypoglycémie).
• Hypercorticisme maternel (maladie de Cushing, adénome surrénalien). Il peut entraîner collapsus, hyponatrémie, hyperkaliémie dès le premier jour de vie.
6 – Hyponatrémie de dilution et antidiurèse inappropriée
Elle est due à un excès d’eau. Il peut y avoir eu une expansion du volume extracellulaire et un gain de poids, ou simplement une absence de perte de poids postnatale. L’apport a-t-il dépassé la capacité de filtration glomérulaire ? A t-on administré des perfusions > 200 mL/kg/j ? La rétention d’eau peut être entraînée par l’ADH (stimulation des barorécepteurs) ou d’une sécrétion inappropriée d’ADH. Une attention particulière doit être accordée au status circulatoire. Y a-t-il une défaillance myocardique ? Le retour veineux central est-il altéré par des pressions intra-thoraciques élevées : blocage de l’air, pneumothorax, compression médiastinale ? L’enfant souffre t-il ?
• Les mutations gain-de-fonction du récepteur V2 de la vasopressine (V2R) donnent le syndrome d’antidiurèse néphrogénique inappropriée : nouveau-né normovolémique, hyponatrémie sévère persistante avec natriurèse élevée, AVP normale/faible ou indétectable.
• Une réelle sécrétion inappropriée d’ADH. Le diagnostic ne doit être fait que lorsque l’hyponatrémie coexiste avec une pression artérielle normale, fonctions rénale et cardiaque normales, fonction surrénalienne et thyroïdienne normales. Supposés se produire dans les affections cérébrales, les cas néonataux sont rares.