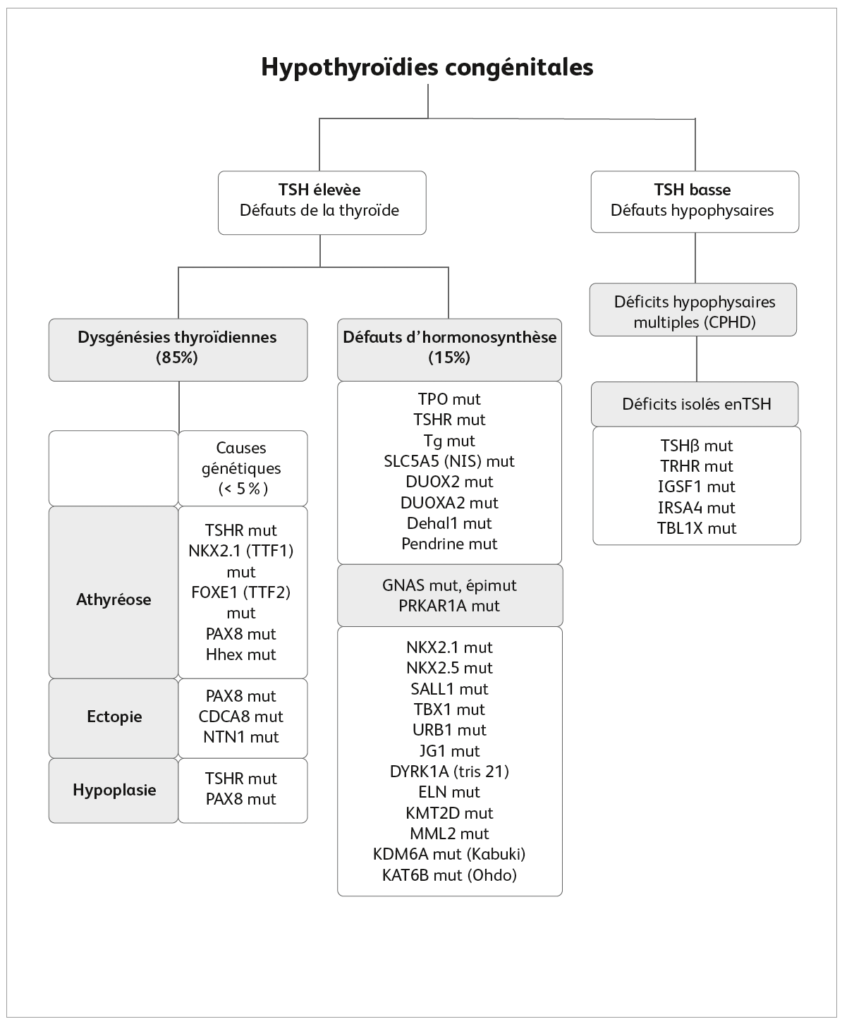
Dysgénésies thyroïdiennes – Défauts de l’hormonogenèse – Tableau
La thyroxine (T4) maternelle passe le placenta. Même si le niveau de T4 dans la circulation fœtale est 100 fois plus bas que dans la circulation maternelle, la T4 libre circule à des niveaux adultes. Et dans le cortex cérébral fœtal, la T3 est au niveau adulte grâce aux désiodases locales, malgré son taux circulant bas. Les hormones thyroïdiennes présentes dans les tissus du fœtus sont fournies par la mère avant que la thyroïde fœtale devienne fonctionnelle et réponde à la stimulation par l’hypophyse fœtale. à la naissance, la T4 maternelle représente encore 20-50 % de la concentration de T4 dans le sang du cordon. Ainsi protégé, le nouveau-né atteint de défauts thyroïdiens personnels présente peu de manifestations cliniques. Le premier jour postnatal, un pic de TSH peut atteindre 40 mUI/L, avec T4 et T3 élevées. Très vite, la limite supérieure de la normale redescend à 10 mUI/L et après quelques jours, TSH, T4 et T3 circulent aux mêmes taux que chez les enfants plus âgés. L’hypothyroïdie congénitale (1/2 500-3 500) a différentes causes : les plus fréquentes affectent le développement de la thyroïde ou la synthèse des hormones. Il y a aussi des défauts du transport, du métabolisme ou de l’action des hormones thyroïdiennes. Les hypothyroïdies d’origine hypophysaire (dites « centrales ») sont rares. Certaines hypothyroïdies néonatales sont transitoires.
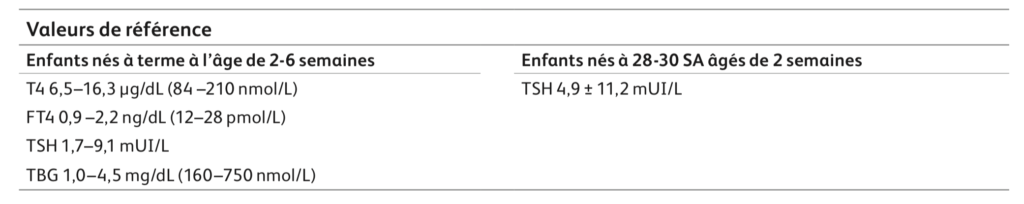
Le dépistage de l’hypothyroïdie congénitale en France se fonde sur une mesure de la TSH au 3e jour de vie (pour éviter le pic néonatal physiologique de TSH).
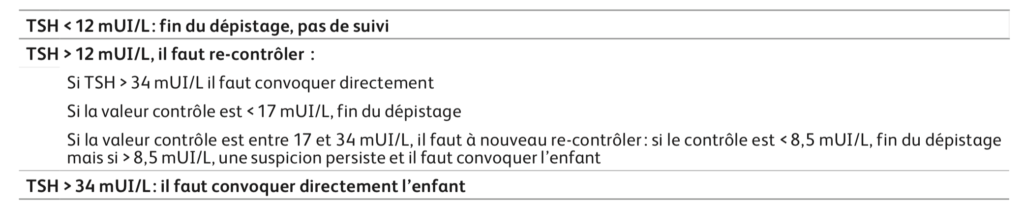
En cas de test de dépistage anormal, la TSH, la T4 et la T3 libre doivent être mesurées. L’absence des points d’ossification épiphysaires fémoral et tibial évoque un début prénatal de l’hypothyroïdie et un risque de retard du développement. Il faut débuter la substitution avec L-thyroxine entre 8 et 15 µg/kg.j selon la sévérité de l’hypothyroïdie au dépistage.
Dans de nombreux pays, un 2e test de dépistage est programmé entre 2 et 6 semaines de vie, pour détecter des élévations retardées de la TSH (1/18 000 nouveau-nés). Ce second test est discuté, même s’il semble permettre de rattraper 10 % des cas qui seraient sinon ignorés. Parmi eux, les élévations tardives de la TSH sont souvent transitoires (prématurés ou maladie aigue après naissance à terme).
Pour la recherche des étiologies :
- il faut une scintigraphie. L’iode-123 apporte des informations fonctionnelles précises mais le pertechnate donne des informations en 30 minutes au lieu de plusieurs heures. Le captage d’I-123 ou Tc99m identifie les hypoplasies et les ectopies (que l’échographie ne détecte pas bien). Une glande large avec une fixation augmentée est en faveur d’un défaut de l’hormonogenèse qu’il n’est pas nécessaire de spécifier immédiatement. Certains défauts sont identifiés par la scintigraphie et le test au perchlorate qui montre une chute de 85 %-90 % du captage de l’iode en cas de défaut complet d’« organification » de l’iode (fixation de l’iodure aux tyrosines de la thyroglobuline) ou de > 10-15 % en cas de défaut partiel ;
- si la thyroïde est invisible à la scintigraphie, une échographie thyroïdienne et des dosages de thyroglobuline sont essentiels ;
- les analyses d’un gène suspect sont choisies en fonction du tableau clinique et paraclinique. Elles seront dans l’avenir regroupées pour séquencer de multiples gènes de façon groupée ;
- si l’enfant est né dans une région du monde où le déficit en iode est endémique, on mesure l’iodurie (valeur normale 50 à 100 µg/24 h), qui reflète la prise alimentaire maternelle d’iode. On mesure aussi l’iodurie pour identifier un excès d’iode chez la mère ou une exposition néonatale à des produits iodés.
1 – Dysgénésies thyroïdiennes (1/2 000-4 000)
Elles représentent 85 % des hypothyroïdies congénitales.
La TSH est élevée, les hormones thyroïdiennes sont basses.
L’imagerie révèle le défaut anatomique : la thyroïde est soit absente (agénésie thyroïdienne ou « athyréose »), soit hypoplasique, soit en position anormale (ectopie thyroïdienne). La fréquence relative varie selon les enquêtes et la technique d’imagerie, scintigraphie ou échographie : athyréose de 40-50 % selon la scintigraphie ; ectopie de 40-60 % selon la scintigraphie, de 15-30 % selon l’échographie. ; hypoplasie 5 % seulement selon la scintigraphie qui la distingue mal et 17 % selon l’échographie.
Grâce à l’expression de certains gènes, quelques cellules endodermiques du pharynx primitif deviennent les précurseurs des cellules folliculaires thyroïdiennes (pCFT) en formant, dès le 20-22e jour, une ébauche (aussi appelée placode ou thyroid anlage). Cette ébauche s’étend dans le mésenchyme sous-jacent et devient le bourgeon thyroïdien (bud) qui commence à migrer le 24e jour pour se repositionner en face de la trachée. Les pCFT co-expriment une combinaison spécifique de 4 facteurs de transcription : Hhex, TTF1, Pax8 (Nkx2-1), et TTF2. Les 3 premiers gènes s’expriment dès le 9e jour et contrôlent l’expression de Foxe1 (TTF2). Les cellules du bourgeon mettent en place un programme de survie spécifique impliquant l’expression conjointe des gènes cités sans lequels le bourgeon s’apoptose. Arrivées vers la 7e semaine en face de la trachée (leur destination finale) les pCFT s’organisent en un cordon solide : le programme final de différenciation est activé suivi de l’organisation complète en follicules (11e semaine). Commence alors l’expression du gène TSH-R (la TSH n’est pas nécessaire aux étapes précédentes) et celle des gènes permettant la synthèse des hormones. La thyroïde fabrique T4 et T3 à partir de la 10-12e semaine. Avant cette date, les hormones thyroïdiennes maternelles assurent le développement fœtal. La glande, qui pèse 300 mg à la 17e semaine, continue à grossir.
Les dysgénésies thyroïdiennes sont sporadiques :
- dans moins de 5 % des cas, une cause génétique est trouvée, affectant les gènes de morphogenèse de la thyroïde (TTF1, PAX8, TTF2/FOXE1, TSHR), avec une grande variabilité de phénotypes ;
- dans 95 % des cas, la cause des dysgénésies thyroïdiennes reste une énigme. La part de génétique est limitée (jumeaux monozygotes sont discordants dans la grande majorité des cas) ;
- dans 5-15 % des cas, il y a d’autres anomalies développementales.
1.1 – Athyréose
On trouve souvent des formations cystiques, résidus du canal thyréoglosse, suggérant la disparition secondaire du bourgeon thyroïdien. Souvent, la scintigraphie ne trouve pas de tissu thyroïdien mais l’échographie par un examinateur expérimenté détecte une thyroïde très hypoplasique.
Causes génétiques connues :
- certaines mutations de TSHR : ni la scintigraphie, ni l’échographie ne visualisent de glande mais les taux détectables de thyroglobuline suggèrent l’existence d’un peu de tissu thyroïdien ;
- des mutations inactivatrices de NKX2.1 (TTF1), FOXE1 (TTF2), PAX8, et Hhex peuvent être responsables d’athyréose.
1.2 – Ectopie thyroïdienne
Le bourgeon thyroïdien ou une partie du bourgeon n’ayant pu suivre sa trajectoire normale de migration, la thyroïde se développe en position anormale. Un reliquat est généralement trouvé le long du tractus thyréoglosse. Sa localisation est souvent linguale formant une masse du dos de la langue habituellement fonctionnelle. Moins fréquemment, le reliquat est sub-lingual : au-dessous ou au-dessus de l’os hyoïde. D’autres localisations sont rares : sous-mandibulaires, intracardiaques, duodénum, vésicule, système porte.
Causes génétiques connues :
- mutations dominantes de PAX8 : ectopie avec ou sans une partie de thyroïde en place normale ;
- mutations de CDCA8 (Borealin) ;
- mutations de NTN1 (Netrin) avec cardiopathie.
1.3 – Hypoplasie de la thyroïde
Causes génétiques connues :
- mutations hétérozygotes composites du TSHR (récepteur de la TSH). Le TSHR n’etant pas impliqué dans la migration, la glande est en place. Les mutations de sévérité variable donnent un spectre phénotypique allant d’une hypoplasie majeure de la thyroïde à une simple élévation anormale de la TSH sans effets pathologiques. Comme la TSH contrôle le gène NIS, des défauts sévères de captage de l’iode sont la règle ;
- mutations dominantes de PAX8 : elles peuvent donner une hypoplasie sévère ou modérée mais aussi une glande normale. La thyroglobuline (Tg) est basse. Le parent porteur de la mutation peut ne pas avoir d’hypothyroïdie (pénétrance variable).
1.4 – Hémi-agénésie thyroïdienne (1/500-2 000 enfants)
Un lobe ne s’est pas développé, souvent le gauche, mais la fonction thyroïdienne est normale (échappe au dépistage).
2 – Défauts de l’hormonogenèse
Seulement 15 % des hypothyroïdies congénitales ont pour cause un défaut génétique de synthèse des hormones thyroïdiennes. La TSH est élevée et il y a parfois un goitre.
La synthèse des hormones thyroïdiennes a lieu dans les follicules. L’iode est capté du côté baso-latéral des thyrocytes grâce au transporteur NIS. De l’autre côté des thyrocytes, au pôle apical, grâce à la pendrine et d’autres transporteurs, l’iode gagne la colloïde qui occupe le centre du follicule où la péroxydase (TPO) l’oxyde (en I-) et l’incorpore aux iodotyrosines de la thyroglobuline (Tg) en présence de péroxyde d’hydrogène (H2O2) ce qui donne des mono- et diiodotyrosines (MIT, DIT). On appelle ce processus « organification de l’iode ». La TPO couple 2 de ces iodotyrosines de la thyroglobuline (Tg) pour former T4 ou T3. Pour libérer les hormones ainsi formées, la Tg est captée à partir de la colloïde par les thyrocytes par endocytose et micro-pinocytose, puis digérée dans les lysosomes, et les hormones thyroïdiennes sont enfin libérées dans la circulation. Les MIT et DIT inutilisées sont désiodées par une iodotyrosine déhalogénase (Dehal1) qui libère de l’iode et le recycle pour la synthèse hormonale.
Causes génétiques
Le diagnostic moléculaire est en général obtenu une fois franchie la période néonatale sous traitement :
- mutations de la thyropéroxidase (TPO), le plus fréquent défaut de l’hormonogenèse. L’enzyme TPO est à la face apicale des thyrocytes, son domaine catalytique tourné vers la lumière du follicule. Le tableau néonatal est une TSH élevée, T4 et T3 basses, avec possiblement un goitre. La Tg est élevée. La thyroïde en position normale est de taille normale ou augmentée (échographie ou scintigraphie). La fixation de 123I est rapide ou normale, et décroît plus ou moins rapidement après perchlorate, selon la sévérité du défaut ;
- mutations du TSH récepteur (TSHR), déjà évoquées avec les hypoplasies thyroïdiennes, elles peuvent s’associer à une glande de volume normal avec TSH élevée et T4 et T3 basses. Il n’y a pas de goitre. La Tg est basse. La fixation d’123I ou de 99Tc est faible sur la thyroïde, voire absente (pseudo-athyréose), mais présente sur l’estomac ;
- mutations de la thyroglobuline (Tg). Une molécule de Tg contient en moyenne 5 MIT, 5 DIT, 2,5 T4 et 0,7 T3. En l’absence d’une Tg fonctionnelle, la synthèse des hormones ne peut s’effectuer normalement. Un goitre est possible. La Tg est indétectable ou très basse. La fixation d’123I est normale, le test au perchlorate négatif ;
- mutations de SLC5A5 (NIS) (défaut de captage de l’iodure). Le rapport salive/plasma de l’iode est bas (normalement > 20). Un goitre est possible, sinon la thyroïde est de taille normale. La Tg est élevée. La scintigraphie est blanche ou très peu fixante, l’absence de fixation d’123I concernant à la fois la thyroïde et l’estomac qui partagent le même transporteur ;
- mutations de DUOX2 et DUOXA2. Le peroxyde d’hydrogène (H2O2) est fourni par la dual oxidase 2 (Duox2). Dominantes, les mutations altèrent la génération du H2O2 nécessaire à l’oxydation de l’iodure en I-, permettant sa fixation sur les tyrosines de la Tg et le couplage catalysé par la TPO. L’hypothyroïdie est en général modérée, voire transitoire. La décharge au perchlorate est positive. Le tableau ressemble à une mutation de la TPO. Des mutations de DUOXA2 donnent un tableau comparable ;
- mutations de Dehal1 (désiodase). Les MIT et DIT produites par la protéolyse de la thyroglobuline représentent 70 % du contenu en iode de la thyroïde : la iodotyrosine déshydrogénase (Dehal1) les désiodes et l’iode récupéré est recyclé pour servir à nouveau à l’organification. Cette source d’iode intra-thyroïdien représente 3-5 fois l’entrée directe d’iode de la circulation. Les défauts de Dehal1 altérent la libération et le recyclage de l’iode fixé sur les résidus MIT et DIT. Thyroïde de taille normale ou goitre, Tg élevée. Fixation rapide ou normale de 123I, sans effet du perchlorate. élévation des MIT et DIT dans le sang et l’urine. Peut prêter à confusion avec une surcharge iodée ;
- mutations de la pendrine (syndrome de Pendred) : hypothyroïdie, avec ou sans goitre apparaissant au cours de l’enfance. Les plus sévères sont L236P, T416P, E384G. Hypothyroïdie et goitre sont favorisés par un faible apport d’iode alimentaire. La Tg est souvent élevée. La fixation de 123I est rapide ou normale, avec décharge plus ou moins nette après perchlorate. Une atteinte typique de l’oreille interne est associée, avec des anomalies de l’audition (auto-émissions) et des malformations (aqueduc vestibulaire élargi au scanner) ;
- de rares résistances de la thyroïde à la TSH peuvent être causées par :
- des mutations sur le chromosome maternel (pseudohypoparathyroïdie 1A, PHP1A) et des défauts d’empreinte (« épimutations ») de GNAS (pseudohypoparathyroïdie 1B, PHP1B) peuvent se révéler dès la période néonatale par une hypothyroïdie congénitale ou seulement par une TSH élevée pouvant s’associer à une hypocalcémie, hyperphosphorémie, PTH élevée ;
- des mutations sur le chromosome maternel (pseudohypoparathyroïdie 1A, PHP1A) et des défauts d’empreinte (« épimutations ») de GNAS (pseudohypoparathyroïdie 1B, PHP1B) peuvent se révéler dès la période néonatale par une hypothyroïdie congénitale ou seulement par une TSH élevée pouvant s’associer à une hypocalcémie, hyperphosphorémie, PTH élevée ;
- des mutations de PRKAR1A peuvent donner une TSH élevée (résistance à la TSH) avec T4 normale ou basse, associée à une hypocalcémie avec P normal ou élevé, et PTH élevée ;
- mutations de NKX2.1, NKX 2.5, SALL1, TBX1, URB1, JAG1, DYRK1A (trisomie 21), ELN, KMT2D/MLL2, KDM6A (syndrome Kabuki), KAT6B (syndrome Ohdo, ou génito-patellaire). Elles peuvent donner une glande en place avec hypothyroïdie.