Dans ce cas, l’insuffisance surrénale fait partie d’un ensemble de manifestations qui caractérisent un syndrome : il faut la rechercher systématiquement en fonction de l’histoire naturelle de chaque syndrome, incluant sa variabilité individuelle.
1 – Hyperplasies congénitales des surrénales avec DSD
L’insuffisance surrénalienne est associée à un défaut de sexualisation des OGE (DSD) déjà connu : elle survient à l’occasion d’un stress et/ou d’une interruption malencontreuse du traitement , ou d’une erreur d’administration des glucocorticoïdes.
1.1 – DSD 46,XX (voir également ici)
• mutations CYP21A2.
• mutations HSD3B2.
• mutations CYP11B1.
1.2 – DSD 46,XY (voir également ici)
• mutations StAR.
• mutations CYP21A2.
• mutations HSD3B2.
• mutations p450scc (CYP11A1).
• mutations CYP17A1.
• mutations POR (voir également ici).
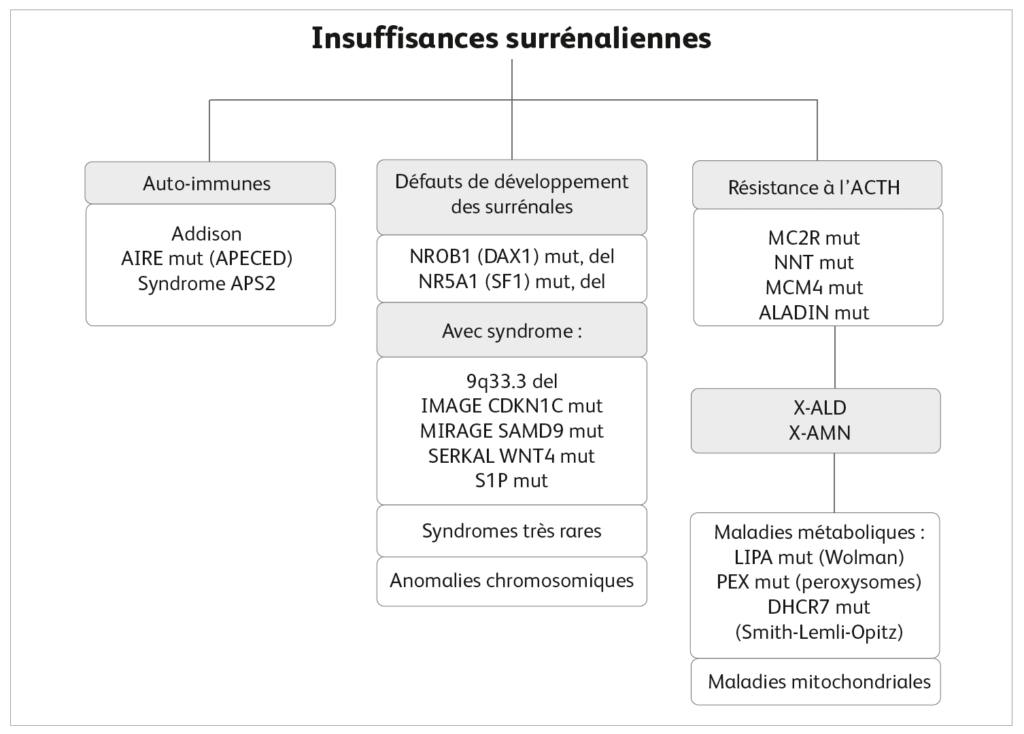
2 – Les adrénalites auto-immunes
• mutations de AIRE (syndrome APECED) (APS1, syndrome auto-immun poly-endocrinien type 1) avec :
- candidose muco-cutanée chronique (bouche, ongles) précoce (50 % des cas < 5 ans),
- hypoparathyroïdie (66 % des cas < 10 ans) avec hypocalcémie,
- insuffisance surrénalienne (40 % des cas < 10 ans) peut masquer l’hypocalcémie,
- pléïade d’associations : kérato-conjonctivite, vitiligo, gastrite, diarrhée, etc,
- multiples auto-anticorps anti-surrénaliens et autres tissus (CasR, NALP5, etc).
• Syndrome APS2 (syndrome auto-immun poly-endocrinien type 2) (syndrome de Schmidt) habituellement chez l’adulte mais possibles formes pédiatriques :
- insuffisance surrénalienne,
- thyroïdite lymphocytaire,
- diabète de type 1.
3 – Défauts primaires du développement des surrénales
Ces défauts sont révélés par des crises d’insuffisance surrénale aigue, ou sous forme insidieuse chronique :
- mutations, petites délétions ou insertions de NR0B1 (DAX1) (Hypoplasie congénitale des surrénales liée à l’X, adrenal hypoplasia congenita, AHC) avec délétion étendue à d’autres gènes contigus :
- IL1RAPL1 retard mental,
- GKD déficit en glycérol kinase,
- OTC,
- DMD myopathie de Duchenne ;
- mutations de NR5A1 (SF1), mais l’insuffisance surrénalienne isolée y est rare et associée en général à un DSD 46,XY et à une absence de rate, et à un DSD 46,XX ovotesticulaire ;
- microdélétions 9q33.3, impliquant NR5A1 : syndrome génito-patellaire, retard de développement, DSD 46,XY ;
- Syndrome IMAge (11p15) avec transmission maternelle (empreinte paternelle) (mutations CDKN1C) : RCIU, dysplasie métaphysaire, hypoplasie surrénalienne, DSD 46,XY ;
- Syndrome MIRAGE (mutations hétérozygotes activatrices SAMD9) : myélodysplasie, infections, diarrhée, retard de croissance, DSD chez les 46,XY (hypospadias, micropénis, cryptorchidie ou OGE féminins), chez les 46,XX pas de DSD (hypoplasie surrénalienne, entéropathie, dysmorphie faciale) ;
- Syndrome SERKAL (WNT4)
- mutations de S1P : hypoplasie surrénalienne, syndrome néphrotique précoce, surrénales calcifiées ou non, hypogonadisme hypergonadotrope (micropénis, cryptorchidie), hypothyroïdie, autres défauts ;
- Syndromes récessifs très rares associés à une hypoplasie/aplasie surrénalienne (Meckel-Gruber, Pena-Shokeir, Pseudotrisomy 13, Hydrolethalus, Galloway-Mowat) ou dominants (Pallister-Hall/GLI3) ;.
- Anomalies chromosomiques (tétraploïdie/triploïdie/trisomie 18, trisomie 21, duplication 5p, monosomie 7, syndrome 11q).
4 – Déficits glucocorticoïdes familiaux (FGD)
Déficit glucocorticoïde prédominant, pas minéralocorticoïde : défaut de croissance pondérale, léthargie, hypoglycémies souvent répétées et/ou sévères et infections, hépatopathie. Hyperpigmentation précoce. Cortisol bas, ACTH élevé ou très élevé, aldostérone et rénine normales. Petites surrénales. 70 % des cas ont des mutations identifiées :
- mutations MC2R (récepteur ACTH, FGD1) (25 % des FGD) manifestations précoces : traits faciaux typiques (front proéminent, hypertélorisme), léthargie, faiblesse musculaire ;
- mutations MRAP (FGD2) ;
- mutations récessives NNT (10 % des FGD) (non classic lipoid adrenal hyperplasia, NCLAH) : hypoglycémie avec hyponatrémie, puberté précoce, nodules leydigiens, hypothyroïdie congénitale, cardiomyopathie ;
- mutations MCM4 : petite taille, insuffisance surrénalienne progressive, retard de croissance, microcéphalie, infections virales récidivantes.
5 – Mutations récessives ALADIN (syndrome « triple A » ou AAA : Adrenal insufficiency, Achalasie, Alacrimie) (syndrome d’Allgrove) (1 cas/million)
Déficit glucocorticoïde prédominant et minéralocorticoïde (15 % des cas), rarement révélateurs, ne donnent pas de signes en période néonatale, se manifeste le plus souvent avant 10 ans ; achalasie (93 % des cas) ; alacrimie (99 %), défauts neurologiques multiples (60 %) et défauts divers du développement.
6 – X-ALD (mutations ABCD1/ALDP) (adrénoleucodystrophie liée à l’X)
A rechercher chez tous les garçons ayant une insuffisance surrénalienne inexpliquée. élévation anormale des acides gras à très longue chaîne. Lorsque la maladie cérébrale démyélinisante domine le tableau clinique, la recherche d’une atteinte surrénalienne est obligatoire. Les formes tardives qui touchent surtout la moëlle épinière (Adrénomyéloneuropathie, AMN) peuvent survenir des années après l’insuffisance surrénale.
7 – Maladies métaboliques
• mutations de LIPA (syndrome de Wolman) souvent fatales précocément dans un tableau sévère vomissements, perte de poids, hépatosplénomégalie, ictère, anémie, calcifications surrénaliennes bilatérales possibles, diagnostic par biopsie de moëlle.
• mutations de PEX (syndromes touchant les peroxysomes « ALD néonatale »).
• mutations de DHCR7 (syndrome de Smith-Lemli-Opitz) : microcéphalie, retard mental, dysmorphie faciale, anomalies des doigts, cardiopathie.
• mutations de SGPL1.
8 – Maladies mitochondriales (ADNMito, MRPS7, NDUFAF5, GFER)
Rarement causes d’insuffisance surrénalienne : acidose lactique, surdité, myopathie, ophtalmoplégie, hypothyroïdie, hypoparathyroïdie.