• Il peut s’agir d’une fille 46,XX dont les OGE (Organes Génitaux Externes) ont été masculinisés par des androgènes anormalement produits par la surrénale, ou bien plus rarement par une gonade contenant du tissu testiculaire.
• Il peut s’agir d’un garçon 46,XY ayant un défaut de masculinisation des OGE causé par une anomalie du développement testiculaire, un défaut de sécrétion ou de sensibilité à la testostérone.
• Il peut s’agir d’une fille ou d’un garçon « mosaïque » porteur d’une formule gonosomique anormale ayant compromis la détermination de ses gonades.
L’examen clinique
L’examen clinique cherche des signes (déshydratation, stagnation ou perte de poids) traduisant une perte urinaire de sel. Comme certains DSD (Désordres du Développement Sexuel) font discuter un choix de sexe, le phénotype génital doit être décrit devant les parents, lors de l’examen, en termes sexuellement indifférenciés et avec tact. Il doit favoriser l’attachement des parents à l’enfant, en évitant de les troubler avec des concepts peu compréhensibles et inquiétants. L’examen gagne à être fait en présence des parents, assorti d’explications claires et simples. Plus précises qu’une description, des photographies sont utiles. Variable selon les cas, le bourgeon ou tubercule génital est défini par sa longueur, son épaisseur, sa coudure éventuelle. Le pénis doit être mesuré étiré, la qualité des corps caverneux notée, et la position du méat urétral précisée avec le nombre d’orifices (urétral, vaginal). Les bourrelets génitaux peuvent être striés transversalement, d’aspect scrotal, ou lisses évoquant des grandes lèvres. La distance ano-génitale est à estimer. La recherche, parfois difficile, d’éventuels testicules dysgénétiques et/ou inguinaux est essentielle. Les gonades palpables sont toujours des testicules (plus ou moins anormaux), et indiquent que le caryotype est XY, en totalité ou en partie en cas de mosaïque.
Biologie
Il faut toujours analyser :
- le caryotype,
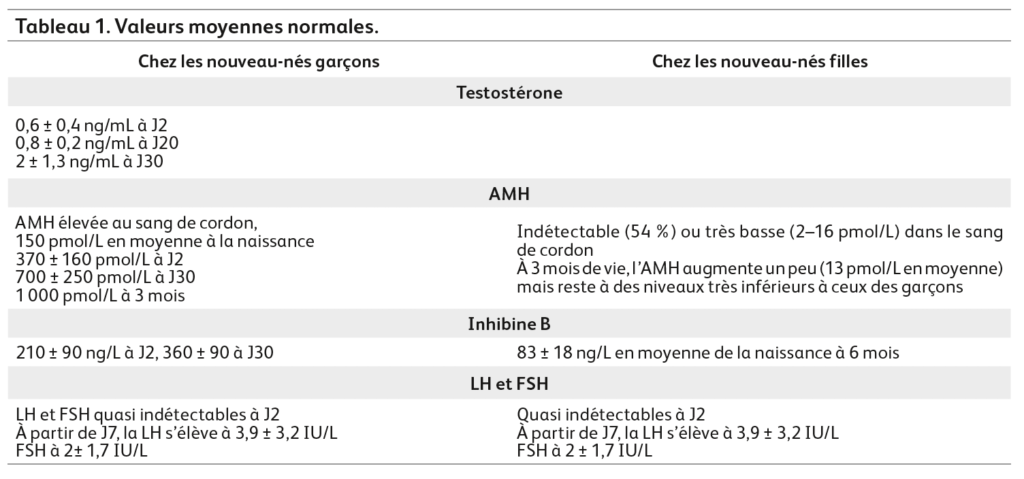
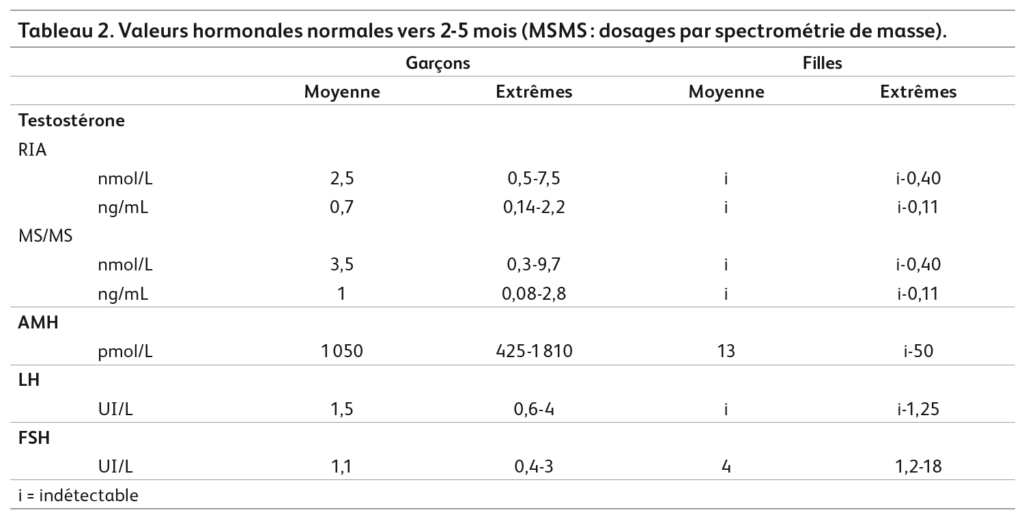
- la testostérone,
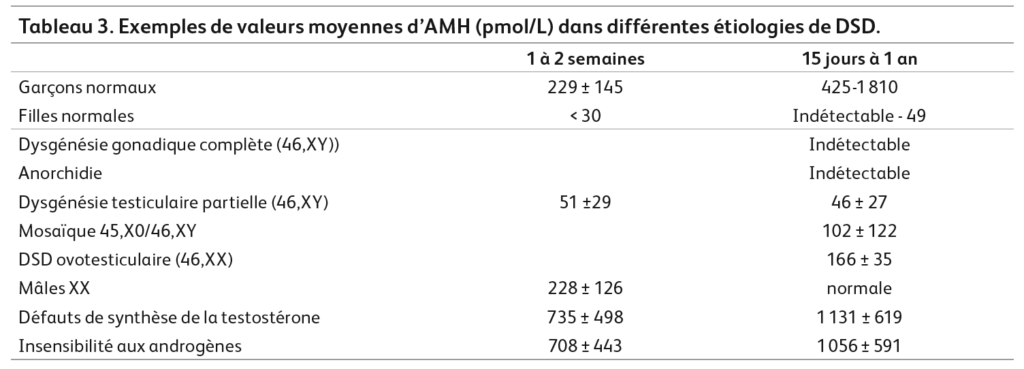
- l’AMH,
- la 17OH-progestérone (17 OHP).
En fonction de l’analyse clinique, d’autres dosages pourront être utiles, comme :
- la LH, FSH,
- la 17-OH-pregnénolone,
- l’androstènedione,
- la dihydrotestostérone (DHT),
- le cortisol,
- l’aldostérone.
Imagerie
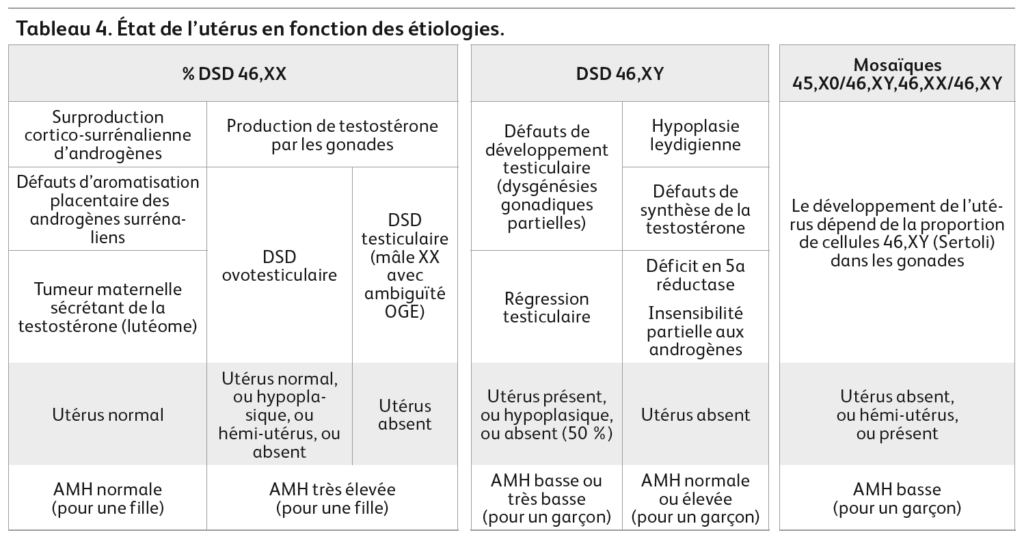
L’échographie ou l’IRM analyse les structures müllériennes (utérus, trompes et partie supérieure du vagin) et les gonades intra-abdominales. L’absence de visualisation n’est pas synonyme d’absence de gonades.
Si l’échographie voit clairement un utérus et des ovaires symétriques et de taille normale, elle permet de rattacher immédiatement le DSD à un caryotype 46,XX. La génitographie peut préciser la position de la cavité vaginale ou utriculaire et visualiser les voies urinaires et leur relation avec le vagin ou la poche utriculo-vaginale.
Génomique
- le CGH array (puce d’hybridation génomique comparative) permet de détecter des microdélétions ou des duplications. Grâce à elle, une délétion en amont de SOX9 a été identifiée chez plusieurs patients 46,XY DSD, de même que des délétions impliquant NR5A1. Une délétion partielle de DMRT1 est décrite chez un patient 46,XY ovotestis DSD, une délétion de C2ORF80 chez deux frères 46,XY ayant une dysgénésie gonadique. Des duplications ont été décrites chez des patients 46,XY DSD ayant une dysgénésie gonadique (SOX3, PIP5K1B, PRKACG, FAM189A2) ;
- les techniques de séquençage permettent aujourd’hui de trouver la cause génétique de nombreux DSD : séquençage d’un gène, séquençage simultané de plusieurs gènes (séquençage en parallèle dédié « DSD »), séquençage de tout l’exome utilisé en recherche, mais encore inaccessible économiquement en diagnostic clinique à cause de la complexité de son interprétation. Ces techniques seront de plus en plus utilisées en première intention dans les centres de référence en génomique, en complément et même à la place des méthodes diagnostiques actuelles encore souvent centrées sur l’analyse d’un gène ou d’un petit groupe de gènes.
Demain la génétique
Une publication d’Eggers et collaborateurs (Genome Biology, 2016) rapportant le séquençage en parallèle (MPA) de 64 gènes connus pour donner des DSD (et de 967 gènes suspectés en donner) a donné les résultats suivants chez 326 patients DSD :
• dans les DSD 46,XY, une moyenne de 43 % de diagnostics de mutations :
- dysgénésies gonadiques : 62 % ont eu des mutations identifiées :
– NR5A1 (SF1) : 19 % des dysgénésies gonadiques partielles,
– MAP3K1 : 10-18 %,
– ZFPM2 sans cardiopathie 12 % ; - DSD ovotesticulaires : 33 % ;
- défauts de synthèse ou d’action de la testostérone 69 % ;
- hypoplasie Leydigienne : 100 % ;
- hypospadias non syndromiques : 56 % ;
• dans les DSD 46,XX, un très mauvais rendement : 19 % de mutations.
Le MPA a des limites :
- il ne teste que des gènes connus ou suspectés : l’exome total (WES, whole exome sequencing) testerait, lui, la séquence codante de tous les gènes humains, mais la difficulté de sa lecture réservée à des experts le rendent encore peu employé sauf pour la recherche de nouveaux gènes ;
- le MPA ne détecte pas bien les CNV (copy number variations, variations du nombre de copies d’un gène) : délétions, duplications, insertions, responsables d’une bonne proportion de cas. Le CGH-array est pour cela la technique de référence ;
- le MPA est limité évidemment à l’analyse des cellules sanguines : les mosaïques de mutations restreintes aux gonades, aux OGE, lui échappent donc.
Il a cependant un rendement qui le rend intéressant dans les DSD 46,XY alors que plus de 80 % des DSD 46,XX restent dans l’errance diagnostique. Ce rendement augmentera avec la découverte, grâce à l’exome entier, de nouveaux gènes mutés. Il est également envisageable que des causes épigénétiques (défauts de méthylation notamment) ou environnementales soient en jeu, mais elles restent encore mystérieuses.