Le rachitisme désorganise les cartilages de croissance altère la minéralisation des cartilages de croissance et de la matrice osseuse (ostéomalacie) et crée des déformations osseuses. Il s’agit le plus souvent d’enfants après l’âge de la marche.
La formation des os procède par remodelage continu alternant la résorption par les ostéoclastes et la synthèse de nouvelle matrice osseuse minéralisée par les pré-ostéoblastes dans la zone résorbée. Ces processus sont régulés par des facteurs produits localement par les ostéoblastes et par des hormones : la 1,25(OH)D2, le FGF23 sécrété par les ostéoblastes et les ostéocytes et la parathormone (PTH). La 1,25(OH)D2 (produite en plusieurs étapes qui ont lieu dans le derme, le foie, le rein) se lie au VDR de nombreux tissus (notamment l’intestin pour l’absorption du calcium, le tubule rénal, les os, les parathyroïdes). Elle augmente la calcémie, le phosphore et stimule la minéralisation.
Le phosphore (P) est absorbé passivement (85 %) et activement (15 %) par l’intestin grêle, avec un rôle éminent du transporteur SLC34A2. Il est réabsorbé par le tubule proximal grâce aux transporteurs SLC34A1 et SLC34A3 dont l’expression est contrôlée par la PTH et le FGF23. Le FGF23 se lie à son récepteur FGFR (co-récepteur KLOTHO), augmente l’excrétion urinaire de P et diminue la synthèse rénale de 25(OH)D2, ce qui diminue l’absorption digestive de Ca et de P.
Les déformations osseuses sont la marque de tous les rachitismes. Elles arquent notamment le fémur et le tibia selon des modes (varus, valgus) qui dépendent de l’âge et de la marche. Elles affectent les avant-bras dans les rachitismes nutritionnels ou avec PTH élevée. L’altération des cartilages de croissance rend les extrémités des os longs et les jonctions ostéo-chondrales noueuses (« chapelet », « bouchons de champagne ») et ralentit la croissance staturale.
Les signes RX sont très caractéristiques. Ils sont patents au niveau du cubitus, du genou, et des chevilles sous forme d’abord d’un élargissement de la plaque épiphysaire et d’un flou de la calcification à l’interface épiphyse-métaphyse, puis de signes variés de désorganisation de la plaque, dont des éperons corticaux. Les rachitismes hypocalcémiques et nutritionnels ont des signes de résorption osseuse, avec des corticales minces, dus à l’hyperparathyroïdie réactionnelle. Les corticales osseuses sont au contraire épaissies dans les rachitismes hypophosphatémiques. Nous ne présentons ici qu’un bref résumé des nombreuses lésions osseuses, qui peuvent facilement être trouvées dans la littérature spécialisée.
Biologie
- les phosphatases alcalines élevées sont la marque essentielle des rachitismes, et écartent d’autres diagnostics. Les valeurs sont 400-800 UI/L dans les rachitismes hypophosphatémiques, et encore plus élevées dans les rachitismes hypocalcémiques ou nutritionnels (1 000 à > 2 000 UI/L) ;
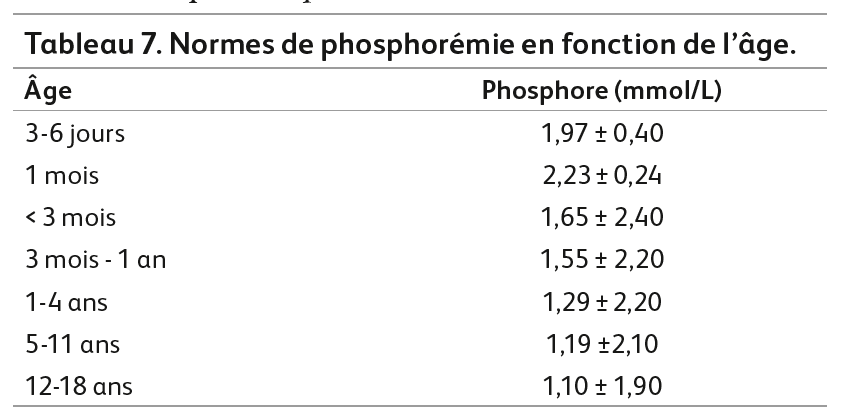
- P bas dans la majorité des rachitismes ;
- calcémie, calcium libre, créatinine, PTH, 25(OH)D, 1,25 (OH)D2, calciurie, phosphaturie, créatinine urinaire, dosage du FGF23 doivent être mesurés pour caractériser les différents rachitismes ;
- la réabsorption du P (TRP et TmP/GFR) basse ou normale en présence d’une hypophosphatémie signent une perte de P. Elle est élevée en cas de carence nutritionnelle ;
- TRP est la fraction de réabsorption du P, il se calcule selon la formule suivante :
TRP = [ 1 – (phosphore urinaire x créatininémie) / (phosphorémie x créatinine urinaire) ] x 100. - Phosphore urinaire, créatinine urinaire, phosphorémie en mmol/L, créatininémie en µmol/L. Après un jeûne nocturne, recueillir un échantillon urinaire après avoir éliminé la première miction matinale. La valeur normale est entre 0,85 et 1 en pédiatrie ;
- Si TRP ≤ 0,85, on calcule TmP/GFR = TRP x phosphorémie,
- Si TRP > 0,85, on calcule TmP/GFR = a x phosphorémie, avec a = [0,3 x TRP]/1- [0,8 x TRP]
On peut aussi utiliser un nomogramme de Bijvoet ou la formule simple de Brodehl :
TmP/GFR = phosphorémie-[phosphore urinaire x créatininémie]/créatinine urinaire.
Les valeurs pédiatriques normales sont 1,15-2,50 mmol/L.
Causes
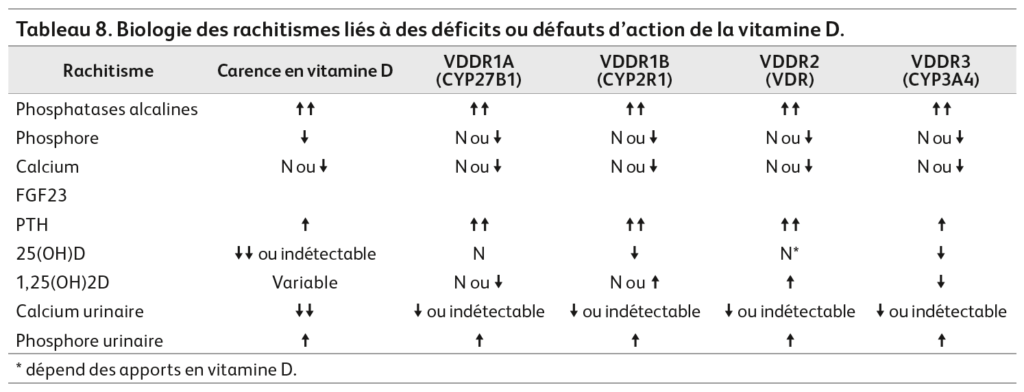
1 – Déficits ou défauts d’action de la vitamine D
1.1 – Déficits en vitamine : D 25 (OH)D < 12 ng/mL (> 30 ng/mL est la valeur souhaitable)
Chez les nouveau-nés et petits nourrissons, il donne une hypocalcémie (voir pages 58 et 71) exceptionnellement un rachitisme. Les manifestations peuvent commencer à 6 mois et culminent dans la seconde année de vie : déformations osseuses, myopathie, cardiomyopathie, anémie ferriprive, hépato-splénomégalie, leucocytose, myélocytose. Rare chez les enfants plus grands ou les adolescents, le déficit se traduit par des douleurs osseuses et un genu valgum.
1.2 – Résistances à la vitamine D : absence d’efficacité de la vitamine D à bonnes doses ou rechute à l’arrêt du traitement
• mutations récessives de CYP27B1 (1-alpha-hydroxylase) (VDDR1A) manifestées pendant les premiers mois de vie.
• mutations récessives de CYP2R1 (1-alpha-hydroxylase) (VDDR1B), très rares.
• mutations récessives de VDR (récepteur vit D) (VDDR2) rachitisme avec alopécie et dépilation, sensible à des doses massives de vit D, calcifédiol, calcitriol, et calcium.
• mutations dominantes gain de fonction de CYP3A4 (VDDR3) inactivant l’action de la vitamine D.
2 – Rachitismes hypophosphatémiques (RH)
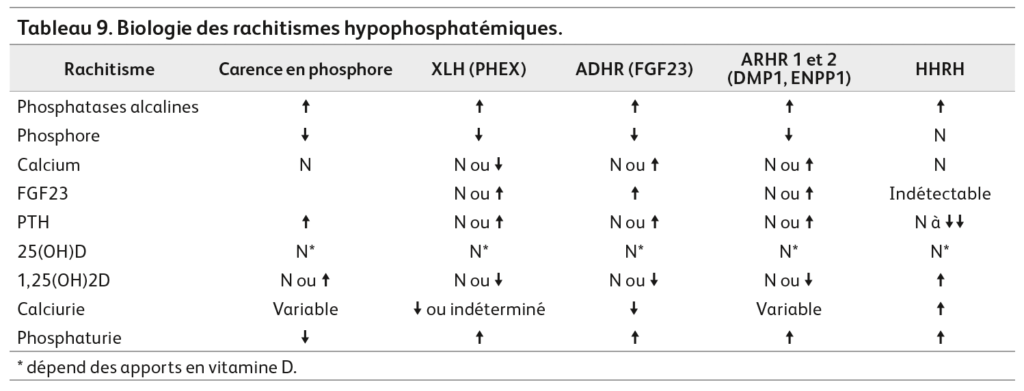
Retard à la marche, démarche dandinante, jambes arquées, pas de déformations des bras, douleurs osseuses, craniosténose, abcès dentaires, retard de croissance : causés par une carence d’apport en P (anorexie mentale, carences) ou par une perte rénale de P due à des défauts génétiques ou acquis (tumeurs) qui augmentent les uns et les autres le FGF23 circulant.
• mutations dominantes de PHEX liées à l’X (XLH) (1/20 000), 80 % des RH, sporadique ou familial, phénotype très variable, à l’âge de la marche : déformation des membres inférieurs, lésions métahypophysaires des genoux et des poignets, autres signes osseux de rachitisme, mais corticales épaisses et pas de résorption ;
• Rachitismes hypophosphatémiques récessifs (ARHR) :
- mutations de DMP1 (ARHR1), phénotype cf XLH et parfois ostéosclérose,
- mutations de ENPP1 (ARHR2) (syndrome de Raine) avec calcifications aortiques, rénales, articulaires,
- mutations de FAM20C (AHRH3) ;
• Rachitismes hypophosphatémiques dominants (ADHR) :
- mutations dominantes de FGF23 (différentes formes de FGF23 circulantes) ;
- mutations inactivantes de KLOTHO avec PTH très élevée ;
- mutations gain de fonction de FGFR1 (dysplasie ostéoglophonique, OD) avec nanisme ;
• Hypophosphatémies acquises par production incontrôlée de FGF23 causée par des mutations somatiques :
- tumeurs mésenchymateuses phosphaturiques exprimant le gène de fusion FN1-FGFR1 et sécrétant FGF23 : ostéomalacie paranéoplasique (Tumor-induced osteomalacia, TIO) avec possible hypocalcémie, causée par de petites tumeurs d’évolution insidieuse souvent très difficiles à localiser (cathétérismes veineux avec dosage de FGF23 IRM corporelle, mieux que l’imagerie souvent négative) : P plus bas et FGF23 plus élevé que dans XLH ;
- lésions étendues de dysplasie fibreuse (syndrome de McCune-Albright) (mutations somatiques activatrices de GNAS en mosaïque : P normal ou modérément bas et variable dans le temps ;
- mosaïques cutanées : mutations somatiques de KRAS, HRAS et NRAS dans le syndrome de Schimmelpenning-Feuerstein-Mims et mutations de PIK3CA et FGFR3 dans le syndrome Epidermal Naevus ;
Pertes rénales primitives de P :
- mutations récessives des transporteurs de P rénaux SLC34A3, SLC34A1 (NPHLOP1) SLC9A3R1 (NPHLOP2) (rachitismes hypophosphatémiques héréditaires avec hypercalciurie, HHRH) avec néphrocalcinose, calculs rénaux, 1,25 (OH)D2 élevé (sauf si carence en vitD), FGF23 et PTH normaux ;
- tubulopathie du syndrome de Toni-Debré-Fanconi (FRTS2) avec hypokaliémie, glycosurie, amino-acidurie, protéinurie, hypercalciurie ;
- causes iatrogènes : administration de produits ferreux, acide valproïque, tenofovir (anti-VIH), ifosfamide.