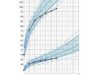
Les cas sévères ont une très petite taille, une micromélie, des mains et des pieds larges et courts, une hyperlordose et une macrocéphalie. Les moins sévères ont une petite taille mal proportionnée. La faible croissance pubertaire aggrave la taille adulte : 146 cm (138–153) pour les garçons, 137 cm (128–147) pour les filles [1].
Une étude du laboratoire Merck Serono rapporte les résultats d’un traitement par la GH (53 µg/kg.jr) chez 19 patients dont la taille initiale moyenne était -2,8 DS à 9,3 ± 3,1 ans. Après 3 ans de GH, le gain de taille moyen a été +0,62 SDS. Ce n’est pas beaucoup. Le résultat était le même pour les patients avec (n=14) ou sans (n=5) mutations de FGFR3. L’effet variait considérablement entre les patients.
Ces résultats reproduisent ceux déjà publiés avec des doses de GH de 22 à 47 µg/kg/jour [2-7]. Des doses plus élevées (86 ± 19 µg/kg.jr) administrées de façon discontinue ont été testées dans une seule étude [8] : le gain de taille était 1,9 SDS chez les 6 patients traités plus jeunes (2,6 ans) dont la taille atteignit -1,1 SDS après 6 ans de traitement. Ces patients portaient la mutation N540K de FGFR3. Leur taux d’IGF-1 avait augmenté de 1,4 SDS [8]. Dans l’étude Pinto, 3 patients de moins de 5 ans au début de l’étude ont gagné 1,3 SDS avec une dose de 53µg/kg.jr et ont atteint une taille de -0,9 SDS après 3 ans de GH.
C’st clair, la GH améliore la taille dans l’hypochondroplasie. Mais l’âge de début, la dose et la réponse individuelle sont critiques. L’objectif peut être plus ou moins ambitieux : les endocrinopédiatres doivent le choisir en prenant l’avis des parents. Ceux qui sont tentés d’utiliser les doses les plus efficaces exposent évidemment leurs patients à des taux d’IGF1 supérieurs. Même si rien n’a établi que de tels taux présentent un risque, certains préfèrent les maintenir <+2DS. Attention cependant : pour des raisons qui devraient, espère-t-on, évoluer, l’indication de la GH dans ce nanisme sévère n’est pas approuvée, à la différence du syndrome de Turner ou de la dyschondrostéose, qui réduisent souvent moins sévèrement la taille. Les essais dans l’hypochondroplasie devraient désormais viser l’AMM en testant (enfin !) des protocoles d’optimisation personnalisée du traitement.
Références
- Maroteaux P, Falzon P: Hypochondroplasie. Revue de 80 cas. Arch Fr Pediatr 1988; 45: 105–109.
- Tanaka H, Kubo T, Yamate T, et al. Effect of growth hormone therapy in children with achondroplasia: growth pattern, hypothalamic-pituitary function and genotype. Eur J Endocrinol 1998; 138: 275-80.
- Appan S, Laurent S, Chapman M, et al. Growth and growth hormone therapy in hypochondroplasia. Acta Paediatr Scand 1990; 79:796-803.
- Hagen.s L, Ritzen EM, Eklof O, et al. Two year results on growth hormone treatment in prepubertal children with achondroplasia and hypochondroplasia – a dose study. Horm Res 1996; 46(suppl 2):A106.
- Key L, Gross AJ: Response to growth hormone in children with chondrodysplasia. J Pediatr 1996; 128:S14-S17.
- Sohat M, Tick D, Barakat S, et al. Short-term recombinant human growth hormone treatment increases growth rate in achondroplasia. J Clin Endocrinol Metab 1996; 81: 4033-37.
- Burren CP, Werther GA. Skeletal dysplasias: response to growth hormone therapy. J Pediatr Endocrinol Metab 1996; 9:31-40.Rothenbuhler A, Linglart A, Piquard C, Bougnères P. A pilot study of discontinuous, insulin-like growth factor 1-dosing growth hormone treatment in young children with FGFGR3 N540K-mutated hypochondroplasia. J Pediatr 2012; 160: 849-53.
- Rothenbuhler A, Linglart A, Piquard C, Bougnères P. A pilot study of discontinuous, insulin-like growth factor 1-dosing growth hormone treatment in young children with FGFGR3 N540K-mutated hypochondroplasia. J Pediatr 2012; 160: 849-53.