Ce syndrome (1/1000 naissances) associe des dysmorphies typiques (hypertélorisme, ptosis, inclinaison basse de l’axe de l’œil, épicanthus, philtrum large, micrognathie, palais arqué, oreilles basses tournées vers l’arrière, implantation basse des cheveux, pterygium colli), des anomalies cardiaques (sténose pulmonaire, cardiomyopathie), une très petite taille, un retard mental léger, une cryptorchidie [1-3]. Le phénotype est variable et évolue avec l’âge [4].

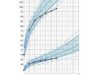
Plusieurs essais à petits effectifs ont montré que la GH augmente la taille adulte [5, 6]. La base de données KIGS (Pfizer) contient la plus grande cohorte de patients Noonan traités par la GH (613), dont 25% ont atteint leur taille adulte. En moyenne, la GH a été débutée entre 10 et 11 ans. Du fait de ce début tardif, et d’une dose de GH de seulement 40 µg/kg.jour, le gain de taille après 6 ans de traitement n’a été que de 1,25 DS (6 cm). Le traitement est approuvé dans plusieurs pays. Il faudrait le commencer tôt avec une dose optimisée individuellement.
Références
- Roberts AE, Allanson JE, Tartaglia M, Gelb BD. Noonan syndrome. Lancet. 2013 ; 381: 333–42.
- Noonan J, Emke DA. Associated non-cardiac malformation in children with congénital heart disease. J Pediatr. 1963; 63: 468–70.
- Noonan JA. Hypertelorism with Turner phenotype. A new syndrome with associated congénital heart disease. Am J Dis Child. 1968; 116: 373–80.
- Allanson JE, Hall JG, Hughes HE, et al. Noonan syndrome: the changing phenotype. Am J Med Genet 1985; 21: 507–14.
- Noonan JA, Kappelgaard AM. The efficacy and safety of growth hormone therapy in children with Noonan syndrome: a review of the evidence. Horm Res Paediatr. 2015; 83: 157–66.
- Giacomozzi C, Deodati A, Shaikh MG, et al. The impact of growth hormone therapy on adult height in Noonan syndrome: a systematic review. Horm Res Paediatr. 2015; 83: 167–76.