- Père : 178 cm, 85 kg. mère : 169 cm, 56 kg.
Parents divorcés, au chômage, une sœur plus jeune en bonne santé.
En dehors de l’alcool, la famille n’a pas d’antécédents médicaux. - Né à terme à 3625 g et 50 cm.
Pas vu de médecin depuis 4 ans.
Triste et déprimé. pleure facilement.
Dort mal.
Mauvais résultats scolaires. - En raison de l’obésité, l’infirmière scolaire a alerté sa mère et lui a dit de consulter.
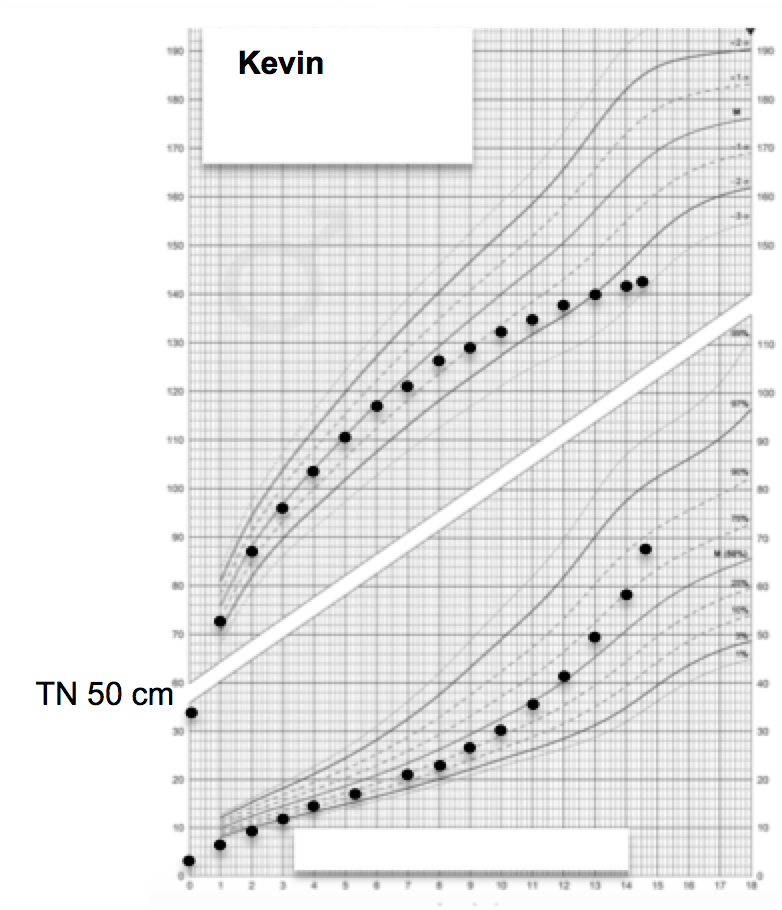
- 142 cm (-3 DS), 68 kg (+2 DS).
FC : 83/min ; PA: 120/70 mm Hg.
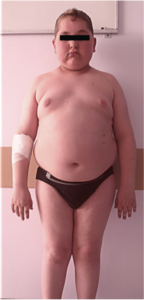
Visage joufflu.
Obésité facio-tronculaire.
Adipomastie.
Pas de vergetures.
Thyroïde non palpée.
Testicules 23 x 16 mm.
Pénis 6 cm.
Poils pubiens rares.
Reste de l’examen normal.
Quelles sont vos hypothèses ?
.
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Dans la plupart des cas d’obésité commune, la croissance s’accélère. Une vitesse de croissance ralentie devrait alerter sur l’existence d’une maladie sous-jacente.
L’apparition tardive de la prise de poids, autour de 9 ans, et son association avec l’arrêt de la croissance, orientent vers une maladie acquise. Au cours des 9 premières années, Kevin a grandi et pris normalement du poids et s’est développé normalement. Ce sont des arguments contre une étiologie congénitale ou syndromique de l’obésité.
L’hypothyroïdie par thyroïdite peut mener à un arrêt de la croissance,. le plus souvent sans prise de poids (contrairement à ce que certains médecins pensent).
Il faut toujours se méfier d’un craniopharyngiome, qui ralentit la croissance et peut s’accompagner d’obésité. L’IRM doit être systématique devant tout ralentissement de croissance.
Kevin montre des signes d’excès de cortisol : la signature du syndrome de Cushing chez l’enfant est une prise de poids associée à un retard de croissance. Le dépôt de graisse prédomine au tronc et au visage. Pour la plupart des pédiatres, Kevin a une apparence Cushingoïde. Des signes psychologiques (dépression) sont fréquents. Un retard pubertaire aussi. Il arrive que les signes d’excès de cortisol soient moins évidents, et la prise de poids n’est pas toujours évidente. Le tableau clinique seul ne permet pas de distinguer une maladie de Cushing d’un syndrome de Cushing ACTH-indépendant. 95% des cas d’hypercorticisme sont dus à la maladie de Cushing; moins de 5% sont ACTH-indépendants, dus à une maladie surrénale micronodulaire. La présence de lentigines, une histoire de myxomes cardiaques ou cutanés, ou encore des antécédents familiaux peuvent orienter le diagnostic vers une maladie surrénalienne micronodulaire du complexe de Carney.
Une cause rare d’hypercortisolisme du nourrisson ACTH indépendant est la maladie surrénale macronodulairedu syndrome de McCune Albright.
Les syndromes de Cushing paranéoplasiques (tumeurs ectopiques sécrétant ACTH ou CRH) sont extrêmement rares chez les enfants, et très difficiles à diagnostiquer.
Étapes du diagnostic hormonal à la recherche d’une maladie de Cushing
L’étape 1 est cruciale : elle confirme l’excès pathologique de cortisol commun à tous les hypercorticismes
- Cortisol libre urinaire (CLU) de 24 heures
- Des niveaux > 100 microgrammes/jour sont pathologiques.
- Des niveaux < 40 microgrammes/jour peuvent être considérés comme normaux.
- Les niveaux peuvent fluctuer en fonction des jours chez un même patient. Un résultat normal ne peut donc exclure le diagnostic, tandis qu’un résultat anormal emporte à lui seul la conviction.
- Cortisolémie à minuit
- Une valeur > 4,4 microgrammes/dL est en faveur d’un excès de cortisol.
L’étape 2 détermine si l’excès de cortisol est ACTH-dépendant (maladie de Cushing)
- ACTH à 8h00
- Si > 20 pg/mL à 8h00, l’excès de cortisol est ACTH-dépendant.
- Si < 5 pg/mL à 8h00, l’excès de cortisol est ACTH-indépendant.
- Freinage faible à la dexaméthasone (0,5 mg toutes les 6 h pendant 48h)
- On regarde si le cortisol matinal baisse.
- Une valeur diminuée de >30% est en faveur d’une maladie de Cushing.
Des tests plus complexes ne paraissent pas utiles chez l’enfant.
L’étape 3 est l’imagerie IRM de l’hypophyse
- Scanner surrénalien par sécurité en cas de doute ou de tableau pas clair.
Pour Kevin, les signes sont clairs :
- CLU = 355 µg/jour
- CLU n°2= 280 µg/ jour
- CLU n°3= 128 µg/ jour
- Cortisolémie = 19 µg/dL
- ACTH à 8h00 = 50 pg/mL
- Test qs de freinage à la dexaméthasone: baisse de 62% de la cortisolémie
Quelle est votre interprétation?
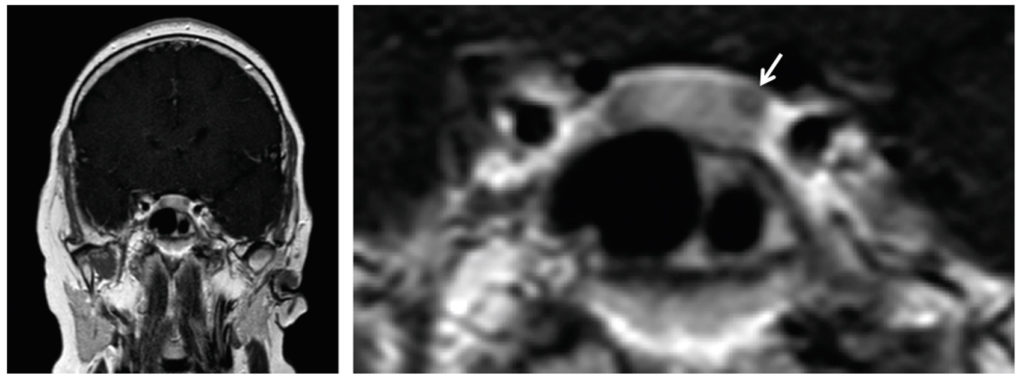
- CLU de 24 heures n°1= 450 µg/jour
- CLU de 24 heures n°2= 350 µg/ jour
- CLU de 24 heures n°3= 150 µg/ jour
- Cortisol à minuit = 19 µg/dL
- Test de freinage à la dexaméthasone positif pour une maladie de Cushing
- ACTH sérique à 8h00 = 50 pg/mL
Kevin a un profil biologique typique d’une maladie de Cushing.
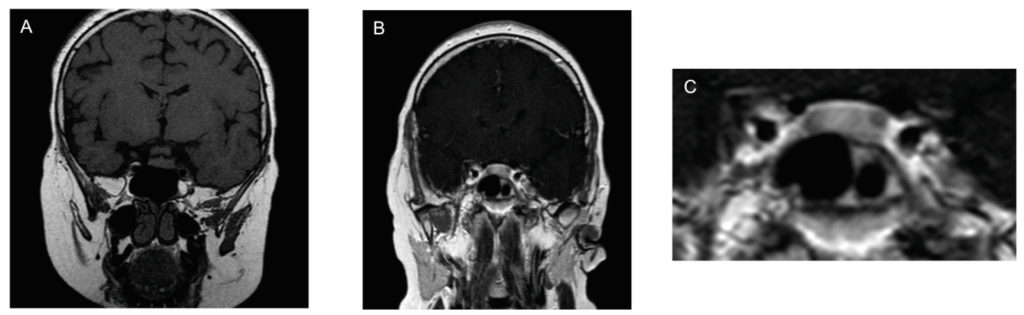
Les adénomes corticotropes peuvent être difficiles à identifier par IRM. Dans la maladie de Cushing pédiatrique, l’IRM montre un micro-adénome dans seulement 50 à 64% des cas. La petite taille des adénomes est la principale difficulté.
- En séquence T1, ils peuvent apparaître iso-, hyper- ou hypo- intenses par rapport au reste de l’hypophyse.
- En séquence T2, ils peuvent apparaître iso-, hyper- ou hypo- intenses par rapport au reste de l’hypophyse.
- Après injection de gadolinium, le contraste de l’hypophyse normale est rehaussé avant celui de l’adénome corticotrope qui apparaît hypo-intense par rapport au reste de l’hypophyse.
L’imagerie dynamique est donc très utile.
Les coupes frontales sont plus appropriées que les coupes sagittales pour mettre en évidence des adénomes corticotropes.
Les incidentalomes hypophysaires sont rares chez les enfants (<6%). Ainsi, l’identification d’une masse dans le contexte d’un excès de cortisol ACTH-dépendant clinique et biologique conduit sans hésitation au diagnostic définitif de la maladie de Cushing. L’identification de l’adénome aidera à guider le traitement chirurgical.
Dans certains cas, l’IRM peut montrer des signes indirects menant à soupçonner un adénome :
- une tige pituitaire déviée ;
- un « gonflement » de l’hypophyse au niveau d’une aile.
Traitement et suivi de Kevin
Le traitement de première ligne a été une adénomectomie sélective par voie trans-sphénoïdale.
Le chirurgien a identifié un tissu blanchâtre granuleux sur le côté gauche de l’hypophyse, correspondant à l’image vue sur l’IRM, et l’a enlevé.
L’histopathologie et l’immunohistochimie ont confirmé que le tissu prélevé était un adénome corticotrope.
Après l’opération, Kevin avait des taux de cortisol et d’ACTH sériques indétectables. Le CLU était 2 µg/jour.
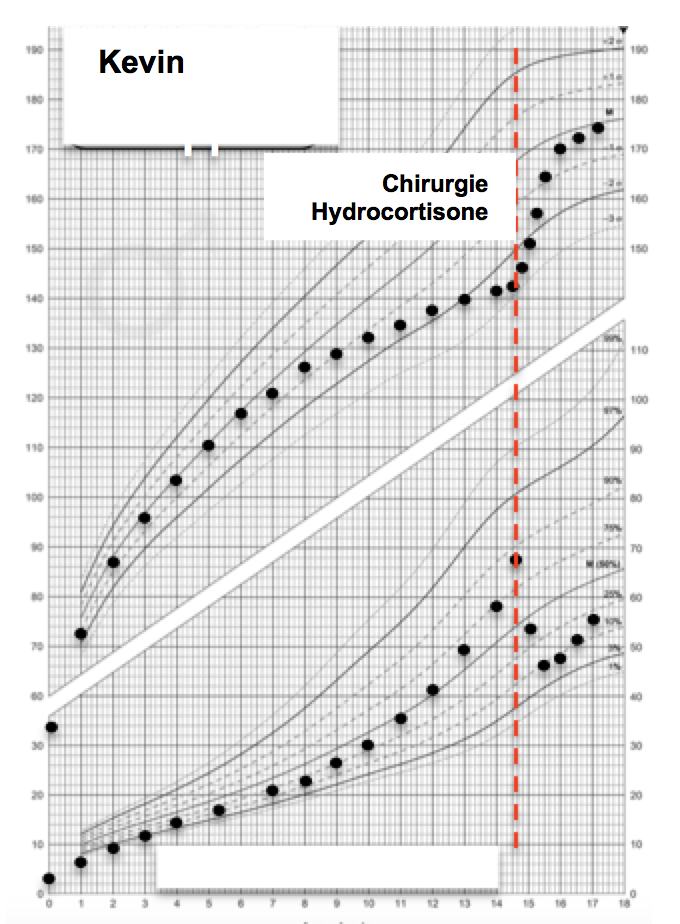
Il a été traité pendant 2 ans par hydrocortisone de remplacement.
Sept ans après la chirurgie, Kevin est toujours en rémission. Il a une sécrétion de cortisol normale. Ses derniers CLUs sont 30 et 33 µg/jour.
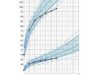
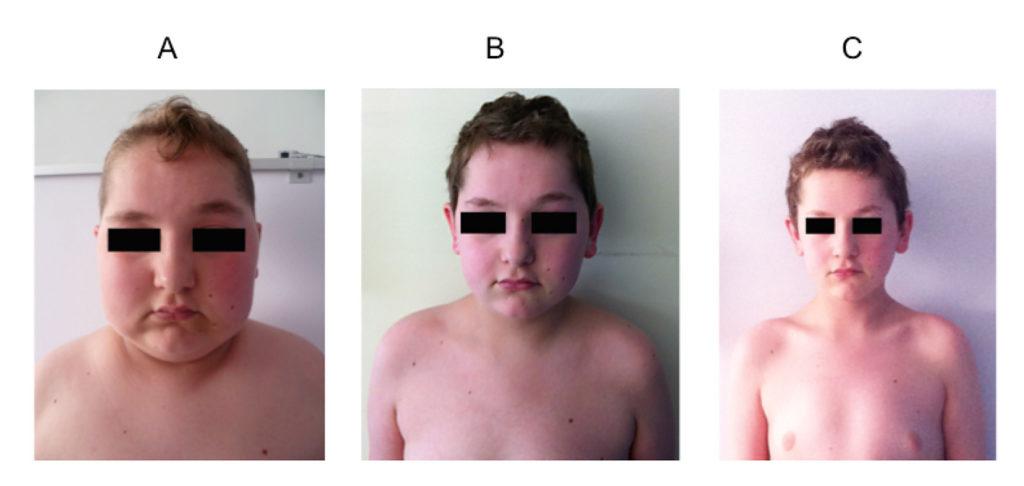
En raison du retard dans le diagnostic de sa maladie de Cushing, Kevin a perdu environ 15 cm. Il est certain qu’il n’aurait pas eu assez de temps pour rattraper les centimètres perdus ; sa taille finale était prédite < 160 cm. Il a été traité et sa taille finale a atteint 175 cm à 18 ans.
Voici les photos montrant les changements de l’apparence physique et la courbe de croissance après la chirurgie réussie.
Message résumé
Un arrêt ou un grand ralentissement de la croissance associé à une prise de poids doivent toujours faire immédiatement suspecter une maladie de Cushing. En première ligne, la mesure du cortisol libre urinaire et la mesure du cortisol à minuit sont des outils de diagnostic faciles et fiables.
- Dias R, Storr HL, Perry LA, et al. The discriminatory value of the low-dose dexamethasone suppression test in the investigation of paediatric Cushing’s syndrome. Horm Res. 2006;65(3):159-62.
- Bougnères P, Pantalone L, Linglart A, et al. Endocrine manifestations of the rapid-onset obesity with hypoventilation, hypothalamic, autonomic dysregulation, and neural tumor syndrome in childhood. J Clin Endocrinol Metab. 2008 Oct;93(10):3971-80.
- Azevedo MF, Xekouki P, Keil MF, et al. An unusual presentation of pediatric Cushing disease: recurrent corticotropinoma of the posterior pituitary lobe. J Pediatr Endocrinol Metab. 2010 Jun;23(6):607-12.
- Basu S, Verma N, Kumar A, Das BK. Cushing syndrome induced by parents: a report of two cases. Ann Trop Paediatr. 2010;30(2):147-51.
- Henry RK, Keil MF, Stratakis CA, Fechner PY. Cushing’s syndrome secondary to isolated micronodular adrenocortical disease (iMAD) associated with rapid onset weight gain and negative abdominal MRI findings in a 3 year old male. J Pediatr Endocrinol Metab. 2010 Jun;23(6):613-20.
- John M, Lila AR, Bandgar T, et al. Diagnostic efficacy of midnight cortisol and midnight ACTH in the diagnosis and localisation of Cushing’s syndrome. Pituitary. 2010;13(1):48-53.
- Katavetin P, Cheunsuchon P, Swearingen B, et al. Review: Pituitary adenomas in children and adolescents. J Pediatr Endocrinol Metab. 2010 May;23(5):427-31.
- Tempark T, Phatarakijnirund V, Chatproedprai S, et al. Exogenous Cushing’s syndrome due to topical corticosteroid application: case report and review literature. Endocrine. 2010 Dec;38(3):328-34.
- Zadik Z. The diagnosis of pediatric Cushing’s syndrome is not always simple. J Pediatr Endocrinol Metab. 2010 Jun;23(6):533-4.
- Gkourogianni A, Lodish MB, Zilbermint M, at al. Death in pediatric Cushing syndrome is uncommon but still occurs. Eur J Pediatr. 2015 Apr;174(4):501-7.
- Karageorgiadis AS, Papadakis GZ, Biro J, et al. Ectopic adrenocorticotropic hormone and corticotropin-releasing hormone co-secreting tumors in children and adolescents causing cushing syndrome: a diagnostic dilemma and how to solve it. J Clin Endocrinol Metab. 2015 Jan;100(1):141-8.
- Lacroix A, Feelders RA, Stratakis CA, Nieman LK. Cushing’s syndrome. Lancet. 2015 Aug 29;386(9996):913-27.
- Lodish M. Cushing’s syndrome in childhood: update on genetics, treatment, and outcomes. Curr Opin Endocrinol Diabetes Obes. 2015 Feb;22(1):48-54.
- Faucz FR, Tirosh A, Tatsi C, et al. Somatic USP8 Gene Mutations Are a Common Cause of Pediatric Cushing Disease. J Clin Endocrinol Metab. 2017 Aug 1;102(8):2836-2843.
- Tatsi C., Stratakis C.A. Cushing Disease: Diagnosis and Treatment. In: Kohn B. (eds) Pituitary Disorders of Childhood. 2019. Contemporary Endocrinology. Humana Press, Cham.