Zélie arrive aux urgences en choc hypovolémique :
- FC : 175 /min, pouls faible, PA 55/30 mm Hg, température 36,8 °C,
- respiration rapide et superficielle, fréquence respiratoire 27/min,
- extrémités froides et moites,
- yeux enfoncés, peau sèche et fripée, muqueuses sèches,
- glycémie capillaire 0,38 g/L.
La mère raconte que toute la famille a été malade les 2 jours précédents.
La veille, Zélie a vomi plus de 6 fois, et eu plusieurs épisodes de diarrhée. Ses parents ont tenté de la réhydrater toute la nuit en lui donnant des jus de fruits et du bouillon. Quand ils n’ont pas réussi à la réveiller le matin, ils ont appelé les secours: elle a été amenée aux urgences.
Avec le diagnostic d’un choc hypovolémique secondaire à une gastro-entérite aiguë, Zélie reçoit immédiatement une réhydratation intraveineuse adéquate.
Les résultats de son bilan d’arrivée sont rapidement communiqués au médecin par téléphone. Surprise !
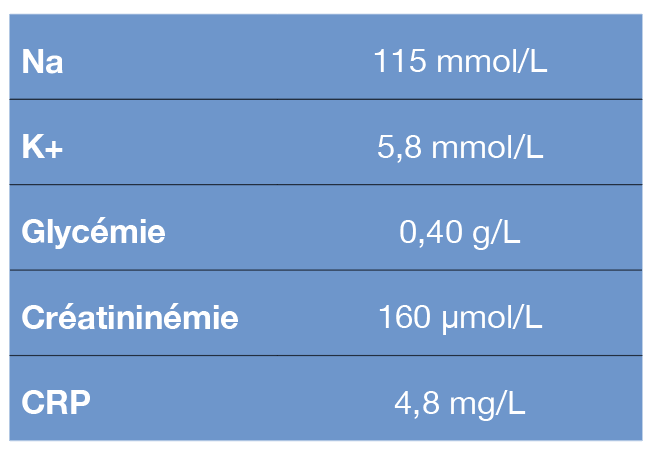
Comment interprétez-vous ces résultats ?
Quel est votre diagnostic ? Que feriez-vous pour le confirmer ?
Quel ajustement thérapeutique feriez-vous ?
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Une insuffisance surrénalienne aiguë doit être diagnostiquée directement devant un choc hypovolémique associé à hyponatrémie- hyperkaliémie-hypoglycémie.
Le pronostic vital est engagé et un traitement par des glucocorticoïdes à forte dose est immédiatement institué .
L’histoire de l’enfant est précisée :
- Née à terme, 3 180 g, 49 cm.
- Jamais hospitalisée jusque là.
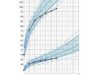
- Croissance régulière sur la médiane pour le poids et la taille.
- Parents bien portants, européens, non consanguins.
Questionnés plus à fond, les parents mentionnent que Zélie semblait plus fatiguée depuis 3 ans. Elle ajoutait systématiquement du sel à sa nourriture, et sa couleur de peau s’est modifiée.
Les parents se sont finalement rappelés que Zélie, bébé, avait eu des épisodes répétés d’érythème fessier à Candida, assez résistants au traitement
Le lendemain, les dosages prélevés aux urgences indiquent :
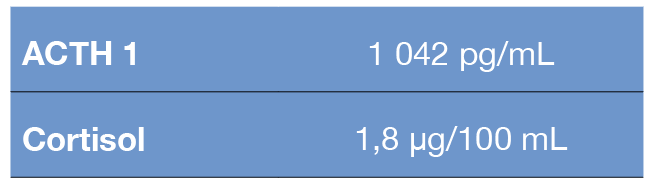
Comment aborder le diagnostic de cette insuffisance surrénalienne ?
L’insuffisance surrénalienne primaire est due à la destruction ou au dysfonctionnement du cortex surrénalien altérant la sécrétion de glucocorticoïdes et de minéralocorticoïdes.
Son incidence, estimée à environ 1 pour 10 000 chez l’adulte, est beaucoup plus faible chez l’enfant.
Il n’y a pas de signes ou de symptômes spécifiques d’insuffisance surrénalienne primaire. Étant généralement insidieux, ils retardent le diagnostic: fatigue générale, envie de sel, perte de poids, nausées, douleurs abdominales, vomissements ou diarrhées. Ces symptômes digestifs sont fréquents chez le nourrisson et l’enfant lors des maladies infantiles courantes, et donc souvent mal interprétés.
L’hyperpigmentation, classiquement rapportée dans la maladie d’Addison, peut aussi être difficile à percevoir par les parents, comme dans le cas de Zélie, parce qu’elle apparaît de façon très progressive sur plusieurs années.
Pendant la période néonatale, les symptômes sont encore plus minimalistes: une faible prise de poids secondaire à la perte de sel et des symptômes d’hypoglycémie peuvent orienter le diagnostic, mais le plus souvent la faible spécificité des manifestations cliniques et la rareté de la maladie conduisent à un diagnostic tardif.
Dans certains cas, les manifestations cliniques associées peuvent aider à trouver l’étiologie.
- Une hypo-parathyroïdie ou une candidose récurrente des muqueuses conduiraient à suspecter un syndrome APECED.
- L’absence de larmes (alacrymie) ou des difficultés à avaler des aliments solides (achalasie) sont typiques du syndrome AAA.
- Pendant la période néonatale, un trouble du développement sexuel (SDS) dans un contexte de perte de sel peuvent orienter le diagnostic vers des anomalies génétiques de la stéroïdogenèse surrénalienne. Zélie a des OGE féminins normaux, ce qui exclut les hyperplasies des surrénales virilisantes telles que le déficit en 21-hydroxylase ou le déficit en 3β-HSD2 chez une fille 46, XX. Le déficit en 11β-hydroxylase n’entraîne pas de perte de sel, car la DOC produite en excès assure la fonction minéralocorticoïde. Un autre argument contre les étiologies mentionnées ci-dessus sera le profil hormonal (pages suivantes) qui montre des taux très faibles de tous les stéroïdes du cortex surrénalien, et aucune accumulation de précurseurs, tels que 17-OH-P.
- L’adrénoleucodystrophie (mutation ABCD1) et l’hypoplasie congénitale des surrénales due à une mutation DAX-1peuvent être exclues chez Zélie parce que, liées à l’X, elles ne conduisent à une insuffisance surrénalienne primaire que chez les garçons. On estime que plus de 50% des garçons souffrant d’insuffisance surrénale idiopathique ont des mutations de DAX-1, produit du gène NR0B1. Cependant, l’expression de maladies liées à l’X peut parfois se produire chez les filles à cause d’un biais d’inactivation de l’X.
Passons ces étiologies en revue
1 – Le syndrome APECED (Autoimmune Poly Endocrinopathy Candidiasis Ectodermal Dystrophy)
Il est aussi appelé syndrome polyglandulaire auto-immun de type 1 (APS1). Il est dû à une mutation dans le gène AIRE. C’est une maladie autosomique récessive rare (OMIM 240300).
La plupart des patients présentent des symptômes avant 5 ans. Les manifestations les plus communes sont :
- candidose (60% des patients au moment du diagnostic), se développe chez tous les patients au cours de l’évolution de la maladie. Elle est chronique, localisée à la fois sur les muqueuses (bouche, œsophage, intestin), la peau et les ongles, et résistante aux traitements antifongiques. Une dystrophie ectodermique est localisée sur les ongles, l’émail dentaire et le cuir chevelu. Une dystrophie unguéale peut être associée à une candidose chronique. La pelade et le vitiligo sont des manifestations dermatologiques moins fréquentes,
- hypoparathyroïdie (32% des patients au moment du diagnostic, avec un pic d’incidence entre 3 et 5 ans). Elle affecte 70% des patients avant 15 ans, avec une hypocalcémie sévère (dystonie, convulsions, laryngospasme),
- insuffisance surrénale (5% des patients seulement au moment du diagnostic, avec un pic d’incidence entre 11 et 15 ans et avant 15 chez 50% des patients,
- les autres manifestations auto-immunes sont (par ordre de fréquence) : l’insuffisance gonadique (60% chez les femmes, 14% chez les hommes), le diabète de type 1 (12%), la thyroïdite (4%), l’hépatite (12%), la gastrite et l’entéropathie (15 à 20%), quel que soit l’âge des patients,
- d’autres manifestations auto-immunes, limitées à quelques cas publiés, sont plus rares : la positivité du facteur rhumatoïde, le syndrome néphrotique, l’encéphalopathie postérieure réversible, les calcifications aortiques, la dysplasie métaphysaire réversible (probablement auto-immune), la cataracte, la kératite bilatérale chronique, le déficit en hormone de croissance avec des auto-anticorps anti-hypophysaires anti- TDRD6 positifs, et la rétinopathie auto-immune,
- les manifestations cutanées sont fréquentes. La candidose est présente au moment du diagnostic chez près de 60% des patients.
Chez les enfants, le séquençage du gène AIRE doit être considéré même lorsque les patients ont seulement une ou deux manifestations, et même lorsque les symptômes initiaux ne font pas partie de la triade classique [candidose, insuffisance surrénale et parathyroïdienne] ( 10% des cas).
2 – Syndrome AAA (syndrome d’Allgrove, syndrome Triple A, AAAS)
Le syndrome d’Allgrove (syndrome Triple A, AAAS, OMIM#231550) est dû à une mutation du gène ALADIN. AAA veut dire alacrima-achalasia-adrenal insufficiency-neurologic disorder). Il a été décrit par Allgrove en 1978.
C’est une maladie autosomique récessive caractérisée par la triade clinique:
- alacrymie (absence de larmes), signe le plus précoce et le plus constant, souvent observé dès les premiers mois de la vie … sans soulever l’inquiétude des parents,
- achalasie du cardia, entrainant dysphagie, vomissements, régurgitations, perte de poids, toux amenant à demander un avis médical (75% des patients),
- insuffisance surrénalienne (par résistance à l’ACTH) se développant progressivement au cours des dix premières années et pouvant se déclarer après l’alacrymie et l’achalasie. Dans certains cas, le premier symptôme de l’AAAS peut être une crise hypoglycémique due au déficit en glucocorticoïdes, presque constant. Chez 15% des patients, la production de minéralocorticoïdes est également altérée,
- un large éventail de troubles neurologiques (anomalies du système nerveux périphérique, autonome et central associées à un léger retard mental), d’anomalies dermatologiques (paumes fissurées, cutis anserina, hyperkératose palmo-plantaire ponctuée, chéilite angulaire, glossite et langue fissurée, xérostomie) et à une variété d’autres signes (petite taille, ostéoporose, microcéphalie).
Zélie n’avait ni alacrymie, ni signes d’achalasie. Le gène ALADIN n’a donc pas été séquencé.
3 – Mutation de StAR
StAR est une protéine de transport qui régule le transfert du cholestérol dans les mitochondries, étape limitante dans la production d’hormones stéroïdes. Une mutation du gène StaR entraîne un phénotype féminin chez des individus 46, XX et 46, XY (« inversion sexuelle » complète). Le déficit enzymatique se situe au début de la voie de la stéroïdogenèse. Cependant, le déficit profond gluco et minéralocorticoïde conduit généralement à une perte de sel et à des événements hypoglycémiques dès la petite enfance, ce qui n’était pas le cas de Zélie.
Comment avancer?
Tester la présence d’auto-anticorps spécifiques dans le sérum d’un patient est simple et rapide.
Les anticorps anti 21-hydroxylase ont été trouvés très positifs chez Zélie, à 1 271 U/mL (N <1).
L’origine auto-immune de la maladie est donc certaine.
Le dosage d’autres auto-anticorps a été négatif: Anticorps anti-GAD, anti-îlots, et anti-insuline (diabète)/IgAanti-gliadine (maladie coeliaque)/Anticorps anti-muscle lisse et anti-LKM1 (hépatite)/Anticorps anti-thyropéroxydase et anti-thyroglobuline (thyroïde).
D’autres déficits endocriniens associés ont été recherchés en mesurant :TSH, T4 libre, PTH, calcémie. Les dosages de FSH et de LH ne sont pas utiles chez une fille prépubère. Aucun n’ été trouvé.
Le gène AIRE a été analysé et n’a montré aucune mutation.
Notre conclusion est que Zélie a une insuffisance surrénalienne auto-immune primaire isolée (appelée maladie d’Addison).
Nous suivons maintenant Zélie depuis plus de 10 ans. Bien traitée, elle n’a jamais présenté un autre épisode de crise surrénalienne aigue. Elle n’a eu aucune autre maladie auto-immune.
Sachez que sur l’ensemble des insuffisances surrénaliennes à anticorps positifs :
- 40% des patients ont une maladie d’Addison isolée (Zélie)
- 60% des patients ont un syndrome APECED
En résumé
L’insuffisance surrénalienne primaire est le seul diagnostic quand un enfant est à la fois en hyponatrémie et en hypokaliémie. Elle peut être mortelle si elle n’est pas diagnostiquée. Elle se manifeste souvent chez un enfant sans antécédents médicaux. Les étiologies auto-immunes sont identifiées par la présence d’auto-anticorps spécifiques faciles à doser. Des mutations du gène AIRE ou une maladie d’Addison isolée sont les principales étiologies pédiatriques des insuffisance surrénaliennes en pédiatrie.
Insuffisance surrénalienne primaire
- Laureti S, Aubourg P, Calcinaro F, et al. Etiological diagnosis of primary adrenal insufficiency using an original flowchart of immune and biochemical markers. J Clin Endocrinol Metab. 1998 Sep;83(9):3163-8.
- Seminara SB, Achermann JC, Genel M, et al. X-linked adrenal hypoplasia congenita: a mutation in DAX1 expands the phenotypic spectrum in males and females. J Clin Endocrinol Metab. 1999 Dec;84(12):4501-9.
- Perry R, Kecha O, Paquette J, et al. Primary adrenal insufficiency in children: twenty years experience at the Sainte-Justine Hospital, Montreal. J Clin Endocrinol Metab. 2005 Jun;90(6):3243-50.
- Shulman DI, Palmert MR, Kemp SF, et al. Adrenal insufficiency: still a cause of morbidity and death in childhood. Pediatrics. 2007 Feb;119(2):e484-94.
- Alimohammadi M, Björklund P, Hallgren A, et al. Autoimmune polyendocrine syndrome type 1 and NALP5, a parathyroid autoantigen. N Engl J Med. 2008 Mar 6;358(10):1018-28.
- Erichsen MM, Løvås K, Skinningsrud B, et al. Clinical, immunological, and genetic features of autoimmune primary adrenal insufficiency: observations from a Norwegian registry. J Clin Endocrinol Metab. 2009 Dec;94(12):4882-90.
- Flück CE, Pandey AV, Dick B, Camats N, et al. Characterization of novel StAR (steroidogenic acute regulatory protein) mutations causing non-classic lipoid adrenal hyperplasia. PLoS One. 2011;6(5):e20178.
- Hsieh S, White PC. Presentation of primary adrenal insufficiency in childhood. J Clin Endocrinol Metab. 2011 Jun;96(6):E925-8.
- Betterle C, Scarpa R, Garelli S, et al. Addison’s disease: a survey on 633 patients in Padova. Eur J Endocrinol. 2013 Oct 21;169(6):773-84.
- Malikova J, Flück CE. Novel insight into etiology, diagnosis and management of primary adrenal insufficiency. Horm Res Paediatr. 2014;82(3):145-57.
- Husebye ES, Allolio B, Arlt W, et al. Consensus statement on the diagnosis, treatment and follow-up of patients with primary adrenal insufficiency. J Intern Med. 2014 Feb;275(2):104-15.
- Brandão Neto RA, de Carvalho JF. Diagnosis and classification of Addison’s disease (autoimmune adrenalitis). Autoimmun Rev. 2014 Apr-May;13(4-5):408-11.
- Bancos I, Hahner S, Tomlinson J, Arlt W. Diagnosis and management of adrenal insufficiency. Lancet Diabetes Endocrinol. 2015 Mar;3(3):216-26.
- Chan LF, Campbell DC, Novoselova TV, et al. Whole-Exome Sequencing in the Differential Diagnosis of Primary Adrenal Insufficiency in Children. Front Endocrinol (Lausanne). 2015 Aug 5;6:113.
- Kırmızıbekmez H, Yeşiltepe Mutlu RG, Demirkıran Urgancı N, Öner A. Autoimmune polyglandular syndrome type 2: a rare condition in childhood. J Clin Res Pediatr Endocrinol. 2015 Mar;7(1):80-2.
- Suntharalingham JP, Buonocore F, Duncan AJ, Achermann JC. DAX-1 (NR0B1) and steroidogenic factor-1 (SF-1, NR5A1) in human disease. Best Pract Res Clin Endocrinol Metab. 2015 Aug;29(4):607-19.
Syndrome APECED
- Ahonen P, Myllärniemi S, Sipilä I, Perheentupa J. Clinical variation of autoimmune polyendocrinopathy-candidiasis-ectodermal dystrophy (APECED) in a series of 68 patients. N Engl J Med. 1990 Jun 28;322(26):1829-36.
- Montalto M, D’Onofrio F, Santoro L, Gallo A, Gasbarrini A, Gasbarrini G. Autoimmune enteropathy in children and adults. Scand J Gastroenterol. 2009;44(9):1029-36.
- Nagamine K, Peterson P, Scott HS, et al. Positional cloning of the APECED gene. Nat Genet. 1997 Dec;17(4):393-8.
- Finnish-German APECED Consortium. An autoimmune disease, APECED, caused by mutations in a novel gene featuring two PHD-type zinc-finger domains. Nat Genet. 1997 Dec;17(4):399-403.
- Björses P, Pelto-Huikko M, Kaukonen J, et al. Localization of the APECED protein in distinct nuclear structures. Hum Mol Genet. 1999 Feb;8(2):259-66.
- Barat P, Joussein M, Carel JC. A propos de deux cas de déficit en minéralo-corticoïdes dû à une première manifestation endocrinienne du syndrome APECED. Arch Pediatr. 2003 Feb;10(2):137-9.
- Collins SM, Dominguez M, Ilmarinen T, et al. Dermatological manifestations of autoimmune polyendocrinopathy-candidiasis-ectodermal dystrophy syndrome. Br J Dermatol. 2006 Jun;154(6):1088-93.
- Perheentupa J. Autoimmune polyendocrinopathy-candidiasis-ectodermal dystrophy. J Clin Endocrinol Metab. 2006 Aug;91(8):2843-50.
- Wolff AS, Erichsen MM, Meager A, et al. Autoimmune polyendocrine syndrome type 1 in Norway: phenotypic variation, autoantibodies, and novel mutations in the autoimmune regulator gene. J Clin Endocrinol Metab. 2007 Feb;92(2):595-603.
- Bensing S, Fetissov SO, Mulder J, et al. Pituitary autoantibodies in autoimmune polyendocrine syndrome type 1. Proc Natl Acad Sci U S A. 2007 Jan 16;104(3):949-54.
- Capalbo D, Elefante A, Spagnuolo MI, et al. Posterior reversible encephalopathy syndrome in a child during an accelerated phase of a severe APECED phenotype due to an uncommon mutation of AIRE. Clin Endocrinol (Oxf). 2008 Sep;69(3):511-3.
- von Schnurbein J, Lahr G, Posovszky C, et al. Novel homozygous AIRE mutation in a German patient with severe APECED. J Pediatr Endocrinol Metab. 2008 Oct;21(10):1003-9.
- Proust-Lemoine E, Saugier-Véber P, Lefranc D, et al. Autoimmune polyendocrine syndrome type 1 in north-western France: AIRE gene mutation specificities and severe forms needing immunosuppressive therapies. Horm Res Paediatr. 2010;74(4):275-84.
- Fishman D, Kisand K, Hertel C, et al. Autoantibody Repertoire in APECED Patients Targets Two Distinct Subgroups of Proteins. Front Immunol. 2017 Aug 16;8:976.
- Constantine GM, Lionakis MS. Lessons from primary immunodeficiencies: Autoimmune regulator and autoimmune polyendocrinopathy-candidiasis-ectodermal dystrophy. Immunol Rev. 2019 Jan;287(1):103-120.