- Parents décédés.
Famille tunisienne.
Elevé comme garçon par sa grand-tante.
Aucune histoire familiale disponible. - Pas de traitement médical ou d’intervention chirurgicale.
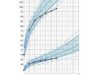
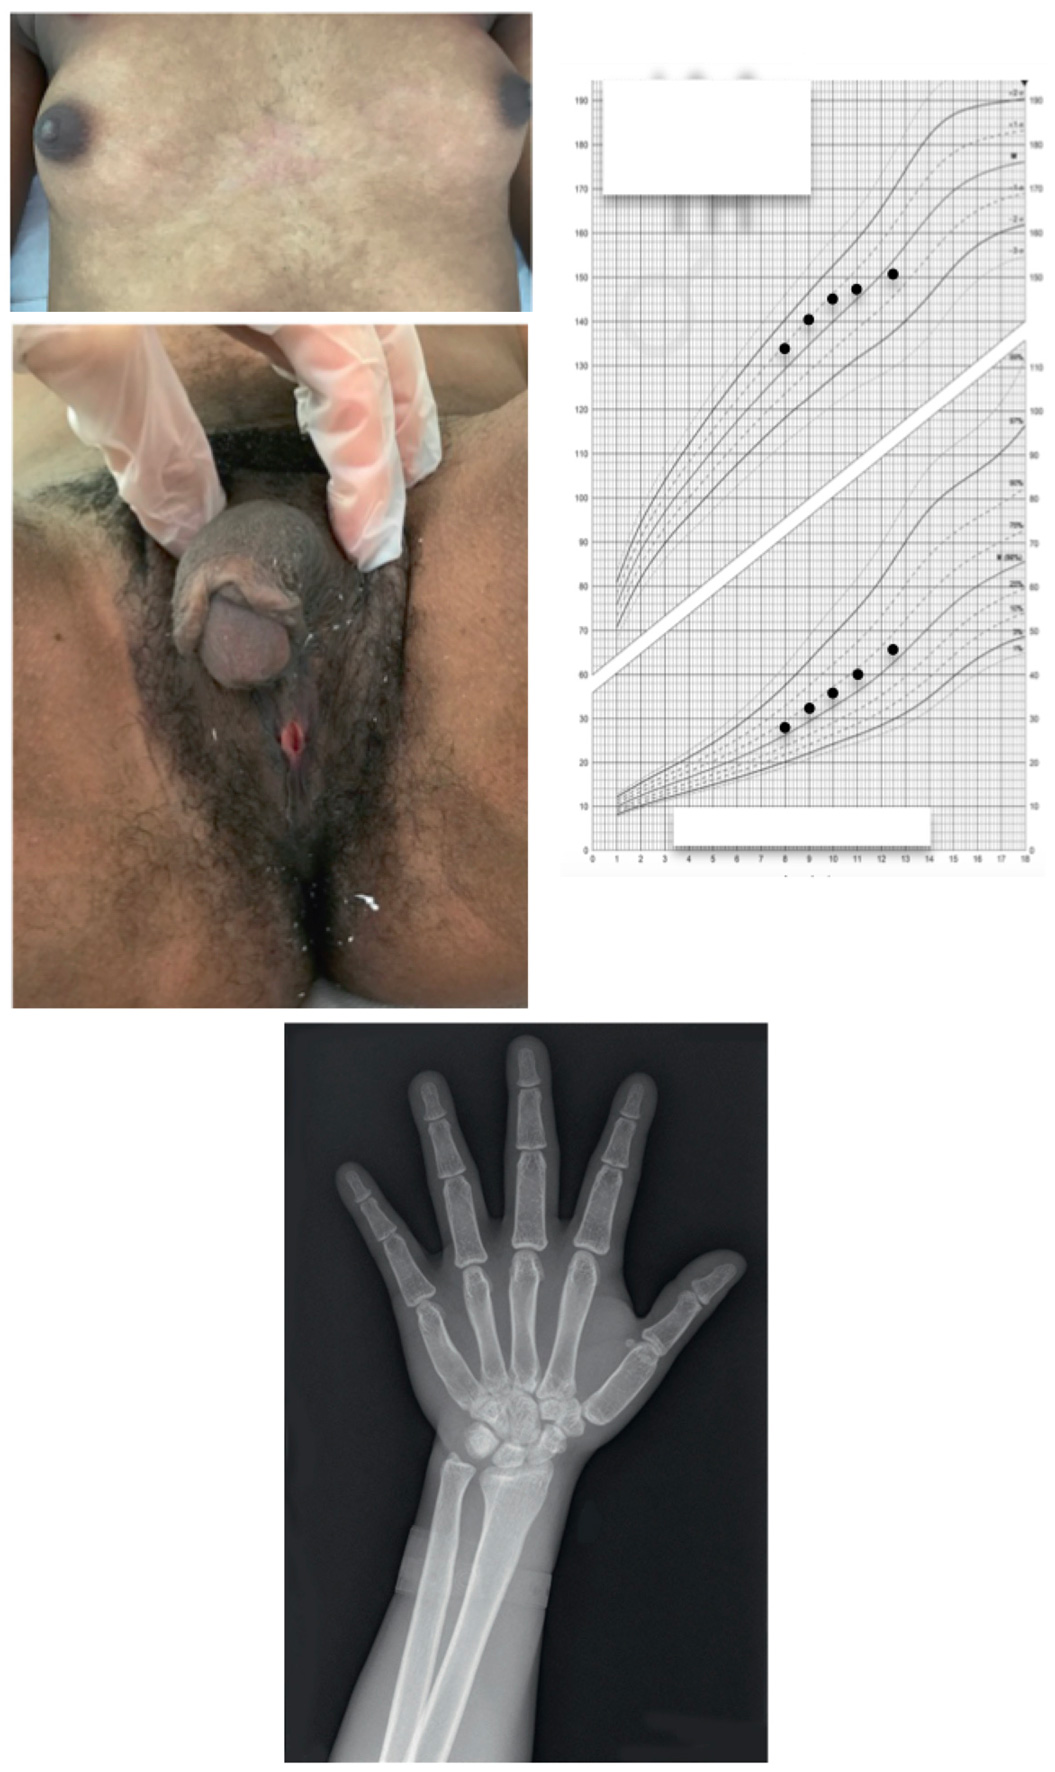
A cessé de grandir il y a deux ans. - Consulte à 12,5 ans à cause de ses seins et de ses OGE « ni masculins ni féminins ».
Selon lui, son pénis a grandi progressivement
- Taille : 150,5 cm, poids : 46 kg.
FC 68/min; PA: 150/100 mmHg, gynécomastie, masse musculaire et voix masculines.
Paumes et plantes normales.
Phallus 8,5 x 4 cm, grandes lèvres scrotalisées, fusion postérieure, un seul orifice.
A la palpation des lèvres et des aines, aucune gonade.
Reste de l’examen normal.
Quelles sont vos hypothèses ?
Le diagnostic sera facile une fois qu’on connaîtra le caryotype et les dosages hormonaux.
Cependant, il est important pour l’entraînement intellectuel de passer en revue les mécanismes de DSD qui peuvent conduire au phénotype sexuel du patient.
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Les DSD 46,XY sont les défauts de masculinisation d’un individu 46,XY, donnant des OGE féminins ou incomplètement masculins
Les DSD 46,XX résultent de la masculinisation d’un fœtus 46,XX.
En Europe et dans les pays développés, il est rare d’avoir un diagnostic de DSD à faire au moment de l’adolescence.
Les endocrino-pédiatres sont familiers avec les DSD 46,XX et 46,XY en période néonatale. Ici, la consultation tardive est due aux conditions familiales et géographiques particulières.
En attendant le caryotype et les dosages hormonaux, on peut essayer de résoudre le cas par le raisonnement clinique.
Nous discuterons seulement les étiologies de DSD qui sont compatibles avec les caractéristiques sexuelles du patient, que son caryotype soit 46,XY ou 46,XX :
- un sinus urogénital commun au lieu d’un urètre et d’un vagin séparés (si le caryotype est 46,XX) ou d’un hypospadias périnéo-scrotal pseudo-vaginal (si le caryotype est 46,XY),
- un grand phallus sans ouverture urétrale au gland,
- un développement des seins (si 46,XX) ou une gynécomastie (si 46,XY).
Une échographie va faire avancer le diagnostic
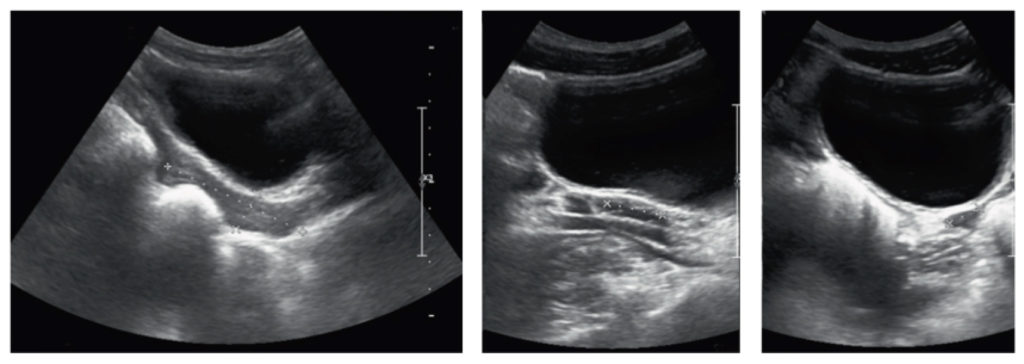
La présence d’un utérus peut correspondre à un individu 46,XY dont la régression Müllérienne n’a pas fonctionné (testicules dysgénétiques n’ayant pas secrété assez d’AMH), mais la présence d’ovaires de bonne taille indique qu’il s’agit certainement d’un patient 46,XX.
Nous voici donc confrontés à un DSD 46,XX sans information sur le phénotype néonatal.
D’emblée une étiologie peut être écartée sur des arguments cliniques: en effet, il ne peut pas s’agir d’un déficit en P450 oxydoréductase (POR).
Les filles touchées peuvent avoir une masculinisation de leurs OGE, en raison d’un excès d’androgènes prénataux. Cependant, il n’y a pas de progression de la virilisation postnatale car les concentrations d’androgènes circulants sont faibles. Il peut y avoir des malformations squelettiques. La 17OHP est élevée à un niveau inférieur à celui observé dans le déficit en 21-hydroxylase. L’ACTH peut être élevé.
Pour les spécialistes des DSD, le diagnostic peut être fait dès cette échographie.
Plusieurs étiologies de DSD 46,XX, peuvent être discutées :
- Les DSD 46,XX testiculaires/ovo-testiculaires
- Le DSD ovo-testiculaire (« hermaphrodisme vrai »)
- Les DSD testiculaires (« mâles XX »)
- Trois formes d’hyperplasie congénitale des surrénales
- Le déficit en 21-hydroxylase (CYP21A2)
- Le déficit en 11β-hydroxylase (CYP11Β1)
- Le déficit en 3β-hydroxystéroïde déshydrogénase de type 2 (HSD3B2)
- Des mutations de NR5A1 (SF1)
- Les mutations du récepteur des glucocorticoïdes
- Les mutations du gène HSD17B3
1 – Les DSD 46,XX testiculaires/ovo-testiculaires
Le développement d’une gonade 46,XX s’est anormalement orienté vers un développement testiculaire.
Les cas familiaux, où coexistent DSD ovo-testiculaire et DSD testiculaire dans la même fratrie, suggèrent que ces troubles peuvent être causés par le même défaut génétique avec une pénétrance variable.
1.1 – DSD ovo-testiculaire ( « hermaphrodisme vrai »)
Très rare, défini par la présence de tissu ovarien et testiculaire chez le même individu.
Le plus souvent sporadique.
Le caryotype le plus fréquent est 46,XX (2/3 des cas), plus rarement 46,XY (7%), le reste des mosaïques diverses de chromosomes X et Y, tels que 46,XX/46,XY ou 46,XY/47,XXY.
Comment expliquer la présence de tissu testiculaire chez un individu ayant un caryotype sanguin 46,XX ?
Il peut s’agir :
- d’une mosaïque cachée confinée à la gonade, où une lignée cellulaire porte le chromosome Y ;
- dans 1/3 des cas, d’une translocation d’un fragment du chromosome Y contenant le locus SRY sur le chromosome X (si elle n’est pas retrouvée dans les cellules sanguines, la présence de SRY peut être confinée à la gonade) ;
- de mutations autosomiques ou liées à l’X des gènes contrôlant le développement testiculaire. Les plis labio-scrotaux varient, parfois conformés comme chez une femme normale, dans d’autres cas scrotaux, bifides ou hémi-scrotaux. Le phallus peut se présenter sous la forme d’une clitoromégalie, d’un chordé phallique ou d’hypospadias. Un utérus et un vagin sont souvent présents.
Si le cas de Yusuf était causé par un DSD ovo-testiculaire, il appartiendrait à la classe III (Luks), qui inclut: fusion postérieure, phallus présent avec hypospadias périnéal et ostium vaginal, gonades palpables ou non dans les plis labio-scrotaux.
1.2 – Les DSD testiculaires (SRY+, dupSOX9, RSPO1, «mâles XX»)
Ces DSD sont définis par la présence de testicules et l’absence de tissu ovarien chez un sujet 46,XX.
Il s’agit majoritairement de garçons phénotypiquement normaux, mais 10 à 15% présentent différents degrés d’hypospadias.
Les patients sont souvent de petite taille, avec une incidence élevée de cryptorchidie, hypogonadisme et une gynécomastie.
Le matériel chromosomique du gène Y, y compris le gène SRY, est détecté dans 90% des cas, les séquences du gène Y étant transloquées à l’extrémité distale du bras court du chromosome X paternel ou d’un autosome.
Chez 10% des DSD testiculaires, SRY est négatif, et les mécanismes de la maladie ne sont pas clairs :
- mutations d’un gène autosomique ou lié à l’X encore inconnu, impliqué dans la différenciation des testicules (?) ;
- mosaïque masquée du chromosome Y limitée à la gonade (?).
Quelques cas s’expliquent par :
- une duplication de SOX9 ou SOX10 ;
- des mutations du gène RSPO1 avec hyperkératose palmo-plantaire.
2. Trois formes d’hyperplasie congénitale des surrénales
Trois formes peuvent mener des patients 46,XX à une ambiguïté des organes génitaux externes et à une virilisation postnatale.
Dans la vie postnatale, l’excès d’androgènes surrénaliens conduit à la virilisation des organes génitaux externes, à une croissance accélérée avec arrêt précoce de la croissance et à un hyperandrogénisme plus tard dans la vie.
Les patientes ont des organes génitaux internes féminins (ovaires et utérus) normaux.
2.1. Le déficit en 21-hydroxylase (CYP21A2)
(95% des cas d’hyperplasie congénitale des surrénales).
Déficit en cortisol et en aldostérone.
Excès de 17-hydroxyprogestérone (17OHP) et Δ4-androstènedione (Δ4Α).
La conversion périphérique de l’androstènedione en testostérone et en DHT masculinise le fœtus 46,XX: les OGE ont divers degrés d’ambiguïté.
La forme classique est soit « virilisante simple » (sans perte de sel), soit avec perte de sel
2.2. Le déficit en 11β-hydroxylase (CYP11Β1)
Défaut de conversion du 11-désoxycortisol (S) en cortisol et de la 11-désoxycorticostérone (DOC) en corticostérone, l’augmentation des androgènes surrénaliens masculinise les OGE du fœtus 46,XX. Diminution de la sécrétion de cortisol, accumulation de 11-désoxycortisol et de 11-désoxycorticostérone, entraînant une hypertension artérielle.
2.3. Le déficit en 3β-hydroxystéroïde déshydrogénase de type 2 (HSD3B2)
HSD3B2 exprimé dans les surrénales et les gonades catalyse la conversion des stéroïdes Δ5 (prégnénolone, 17-hydroxyprégnénolone et DHEA) en stéroïdes Δ4 (progestérone, 17OHP et androstènedione, respectivement).
Défaut des minéralocorticoïdes, des glucocorticoïdes et des stéroïdes sexuels.
Δ5-stéroïdes (DHEA, 17-Preg et leurs métabolites) élevés avec rapport élevé stéroïdes Δ5 / Δ4.
Les filles ne sont pas sévèrement masculinisées pendant la vie fœtale puisque la DHEA n’a que des actions androgènes faibles (clitoromégalie ou organes génitaux externes normaux). Une virilisation significative peut survenir à la puberté.
3. Des mutations de NR5A1 (SF1)
Ces mutations pourraient expliquer certaines des caractéristiques cliniques observées chez Yusuf.
Cause génétique la plus fréquemment identifiée pour les DSD.
SF1 (Steroidogenic factor 1) active plusieurs gènes impliqués dans le développement des surrénales et des gonades, et dans la sécrétion des stéroïdes.
Chez les individus 46XX, elles peuvent être associées à la présence de tissu testiculaire, ovo-testiculaire, ou même à des testicules palpables.
Une virilisation peut survenir à la puberté.
4. Les mutations de NR3C1 (récepteur des glucocorticoïdes)
Ces mutations entraînent des taux élevés de cortisol (dus à la résistance).
Sans hypercortisolisme clinique mais avec des excès d’androgènes et de minéralocorticoïdes dus à l’excès d’ACTH.
OGE possiblement ambigus chez les nouveau-nés 46,XX.
Spectre clinique allant de l’hyperandrogénisme asymptomatique à l’hyperandrogénisme sévère avec fatigue et hypertension, avec ou sans anomalies électrolytiques.
5. Les mutations du gène HSD17B3
Déficit en 17β-hydroxystéroïde déshydrogénase 3 (17-cétoréductase), défaut de conversion des 17-céto en 17-hydroxystéroïdes (androstènedione est convertie en testostérone et œstrone en l’estradiol).
Masculinisation modéré du fœtus 46,XX : clitoromégalie ou OGE normaux.
Perte de sel possible.
Le caryotype de Yusuf était bien 46,XX.
Plusieurs défauts pouvant expliquer le DSD avec manifestations androgéniques chez un adolescent 46,XX :
- DSD 46,XX testiculaire/ovotesticulaire.
- Mutations de NR5A1 (SF1).
- Déficit en 21-hydroxylase.
- Déficit en CYP11B1.
- Mutations de 17ßHSD3 (17-cétoréductase).
- Mutations du récepteur des glucocorticoïdes.
Parmi eux, un seul DSD 46,XX peut correspondre à ce cas clinique.
En effet deux seules causes de DSD sont associées à une hypertension artérielle : le déficit en 11ß-hydroxylase (CYP11B1) chez un individu 46,XX, et le déficit en 17-hydroxylase chez un individu 46,XY.
Les résultats biologiques ont confirmé le diagnostic :
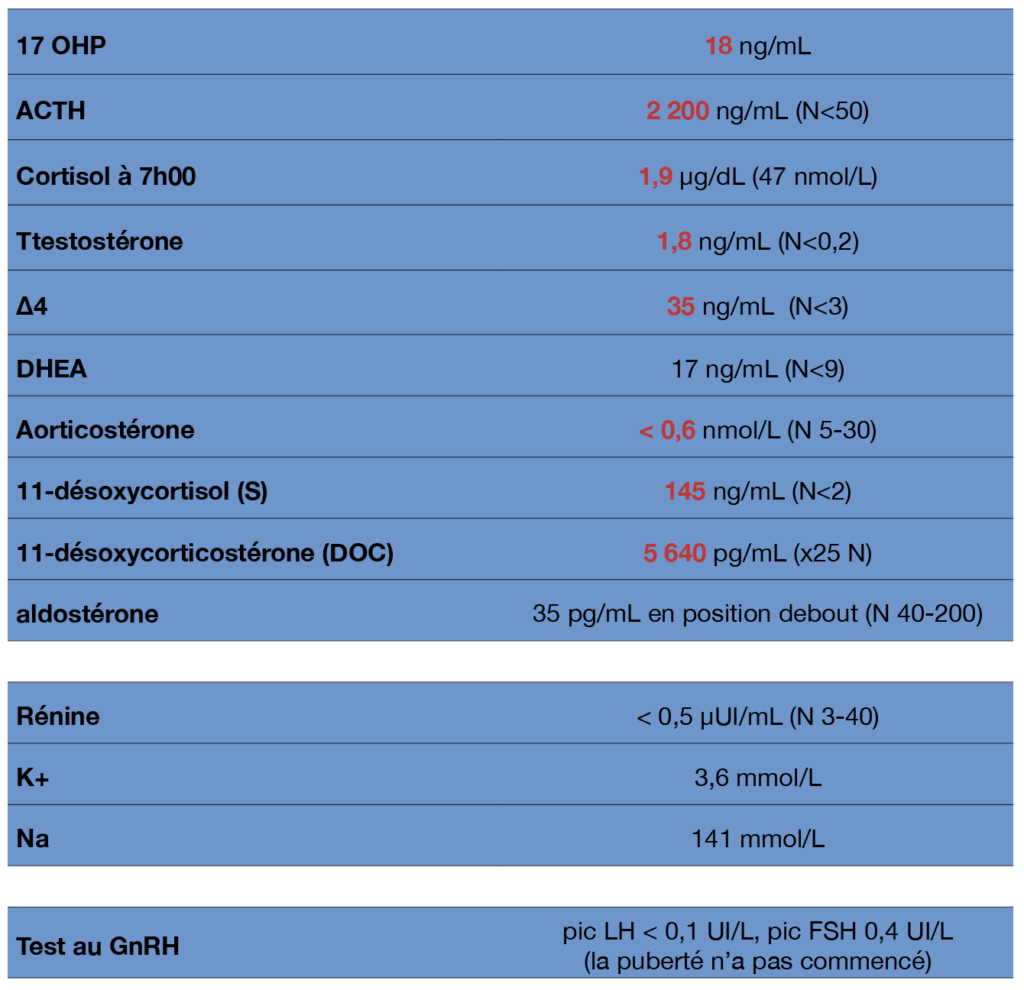
La séquence du gène CYP11B1 a révélé une mutation faux sens dans l’exon 7.
Le diagnostic a été confirmé par séquençage: déficit en 11βOH (délétion homozygote de 1 bp du gène CYP11B1).
La 11ß-hydroxylase (P450c11β) convertit le 11-désoxycortisol en cortisol, et la 11-désoxycorticostérone en corticostérone dans la zone fasciculée de la surrénale. Le défaut de 11-hydroxylation entraîne une diminution de la synthèse de corticostérone et de cortisol, une augmentation de l’ACTH et une accumulation de désoxycortisol et de désoxycorticostérone (DOC) et une synthèse accrue des androgènes surrénaliens. Les concentrations élevées de DOC, minéralocorticoïde assez puissant, entraînent une expansion du volume de liquide extracellulaire, une hypertension artérielle à rénine basse.
Le déficit en 11β-hydroxylase, rare dans les populations d’origine européenne, il est beaucoup plus fréquent dans les populations juives et musulmanes du Moyen-Orient et d’Afrique du Nord (Tunisie, Egypte, Iran, Arabie Saoudite). Plus de 50 mutations sont décrites. La plupart sont des mutations faux-sens et non-sens, mais des mutations aux sites d’épissage, de petites délétions, de petites insertions et des réarrangements complexes ont également été identifiés.
Le déficit classique en 11β-hydroxylase entraîne généralement un DSD 46,XX avec une virilisation sévère des organes génitaux externes, et une pseudo-puberté précoce chez les deux sexes.
A cause des concentrations élevées de 17OHP, le déficit en 11OH peut être diagnostiqué par le dépistage néonatal du déficit en CYP21.
Le déficit en 11β-hydroxylase non classique donne un hyperandrogénisme inexpliqué avec hirsutisme facial, aménorrhée primaire, et une pression artérielle haute-normale, sans DSD 46, XX. Il passe inaperçu si on se base sur le panel standard d’hormones stéroïdiennes.
Yusuf a demandé à changer de sexe, et souhaité une chirurgie de reconstruction sexuelle.
Il est intéressant de lire l’étude de Dessouky et al. pour mieux comprendre le choix médical et culturel de l’assignation sexuelle masculine chez les musulmans, et le diagnostic fréquent à l’adolescence, comme chez Yusuf, notamment si le phallus est de taille normale.
Chez les adolescents ayant des OGE « intersexués », la pression artérielle doit être systématiquement mesurée. Le déficit en 11ß-hydroxylase est facilement identifié sur la base d’une forte augmentation du 11-désoxycortisol et de l’ACTH.
- Curnow KM, Slutsker L, Vitek J, et al. Mutations in the CYP11B1 gene causing congenital adrenal hyperplasia and hypertension cluster in exons 6, 7, and 8. Proc Natl Acad Sci U S A. 1993 May 15;90(10):4552-6.
- Joehrer K, Geley S, Strasser-Wozak EM, et al. CYP11B1 mutations causing non-classic adrenal hyperplasia due to 11 beta-hydroxylase deficiency. Hum Mol Genet. 1997 Oct;6(11):1829-34.
- Geley S, Kapelari K, Jöhrer K, et al. CYP11B1 mutations causing congenital adrenal hyperplasia due to 11 beta-hydroxylase deficiency. J Clin Endocrinol Metab. 1996 Aug;81(8):2896-901.
- Merke DP, Tajima T, Chhabra A, Barnes K, Mancilla E, Baron J, Cutler GB Jr. Novel CYP11B1 mutations in congenital adrenal hyperplasia due to steroid 11 beta-hydroxylase deficiency. J Clin Endocrinol Metab. 1998 Jan;83(1):270-3.
- Dessouky NM. Gender assignment for children with intersex problems: an egyptian perspective. Egyp J Surg. 2001; 20: 499-515.
- Paperna T, Gershoni-Baruch R, Badarneh K, et al. Mutations in CYP11B1 and congenital adrenal hyperplasia in Moroccan Jews. J Clin Endocrinol Metab. 2005 Sep;90(9):5463-5.
- Krone N, Grötzinger J, Holterhus PM, et al. Congenital adrenal hyperplasia due to 11-hydroxylase deficiency–insights from two novel CYP11B1 mutations (p.M92X, p.R453Q). Horm Res. 2009;72(5):281-6.
- Parajes S, Loidi L, Reisch N, et al. Functional consequences of seven novel mutations in the CYP11B1 gene: four mutations associated with nonclassic and three mutations causing classic 11{beta}-hydroxylase deficiency. J Clin Endocrinol Metab. 2010 Feb;95(2):779-88.
- Menabò S, Polat S, Baldazzi L, et al. Congenital adrenal hyperplasia due to 11-beta-hydroxylase deficiency: functional consequences of four CYP11B1 mutations. Eur J Hum Genet. 2014 May;22(5):610-6.
- Dumic K, Yuen T, Grubic Z, et al. Two Novel CYP11B1 Gene Mutations in Patients from Two Croatian Families with 11 β -Hydroxylase Deficiency. Int J Endocrinol. 2014;2014:185974.
- Pant V, Baral S, Shrestha B, Tumbapo A. A child with hypertension and ambiguous genitalia – an uncommon variant of congenital adrenal hyperplasia: a case report. J Med Case Rep. 2017 Jun 23;11(1):168.
- Xu L, Xia W, Wu X, et al. Chimeric CYP11B2/CYP11B1 causing 11β-hydroxylase deficiency in Chinese patients with congenital adrenal hyperplasia. Steroids. 2015 Sep;101:51-5.
- Kandemir N, Yilmaz DY, Gonc EN, et al. Novel and prevalent CYP11B1 gene mutations in Turkish patients with 11-β hydroxylase deficiency. J Steroid Biochem Mol Biol. 2017 Jan;165(Pt A):57-63.
- Khattab A, Haider S, Kumar A, et al. Clinical, genetic, and structural basis of congenital adrenal hyperplasia due to 11β-hydroxylase deficiency. Proc Natl Acad Sci U S A. 2017 Mar 7;114(10):E1933-E1940.