- Père : 178 cm, mère : 168 cm.
Parents, non consanguins d’origine portugaise.
Père : diabète de type 2.
Mère : ovaires polykystiques (SOPK), réglée à 11 ans.
Tante maternelle astrocytome à 22 ans.
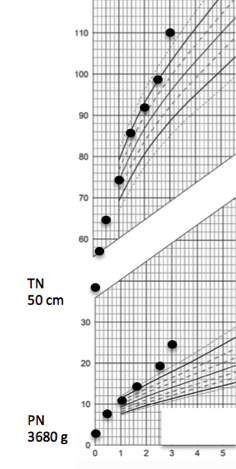
Grand-père maternel néphroblastome dans l’enfance. - Née à 40 SA à 3680 g et 50 cm.
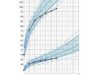
A 2 ans, taille et poids ont augmenté rapidement, portant la taille à +3,7 DS en quelques mois, poids idem. - Les parents ont consulté leur pédiatre à cause des poils pubiens.
- La petite fille a l’air plus âgée que 3 ans et agitée.
- Grosse voix surprenante.
- FC : 65/min; PA : 90/55 mm Hg.
- Pas le moindre bouton mammaire.
- Ni acné, ni vergetures.
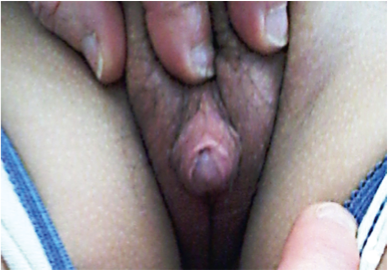
- Clitoris très augmenté de volume.
- Poils pubiens et génitaux.
- Reste de l’examen clinique normal
Quelles sont vos hypothèses ? (une probable)
- Adrenarche précoce
- Déficit en 21-hydroxylase non classique
- Tumeur virilisante ovarienne
- Tumeur virilisante surrénalienne
- Exposition à des androgènes exogènes
- DSD ovo-testiculaire 46, XX
- Maladie de Cushing
- Résistance aux glucorticoïdes
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
La pubarche précoce (premature pubarche) (PP) décrit l’apparition de poils pubiens avant 8 ans chez les filles. Ce n’est pas un diagnostic. 4 étiologies peuvent facilement être éliminées cliniquement à cause du clitoris hypertrophié:
Maladie de Cushing: l‘excès d‘ACTH entraîne une augmentation de la production surrénalienne de cortisol et d’androgènes faibles. Il y a assez souvent des signes d’hyperandrogénie: acné et pubarche prématurée, mais surtout une prise de poids rapide et un arrêt de la croissance ( >90% des cas). Il n’y a jamais d’hypertrophie du clitoris
Résistance aux glucocorticoïdes: très rares, les mutations du récepteur des glucocorticoïdes entrainent une élévation de l’ACTH, qui induit une sécrétion accrue de cortisol et d’androgènes surrénaliens. Large spectre clinique: absence de symptômes, fatigue chronique, hyperandrogénie: acné, pubarche prématurée, mais pas d’’hypertrophie du clitoris. •
Les déficits en 21-OH non classiques, maladie génétique autosomique récessive la plus fréquente, peut avoir comme première manifestation une pubarche dès l’âge de 6 mois avec croissance et âge osseux accélérés. OGE normaux sans hypertrophie du clitoris. Le test à l’ACTH. Induit des valeurs de 17-OHP > 40 nmol/ml (valeurs basales entre 3 et 60 nmol/ml (1-20 ng/mL). Pas de perte de sel.
Pubarche précoce ou prématurée «idiopathique »: poils pubiens avant 8 ans chez les filles, avec ou sans pilosité axillaire, odeur apocrine ou acné, mais pas d’hypertrophie du clitoris. La vitesse de croissance peut être légèrement augmentée, comme la maturation osseuse. L’étiologie de la pubarche prématurée est généralement attribuée à la maturation précoce de la zone réticulée de la corticosurrénale, conduisant à une augmentation des androgènes surrénaliens. Le diagnostic est par défaut. Après stimulation par l’ACTH, la 17-OH-P reste <30 nmol/ mL (10 ng/mL).
La testostérone est 9 ng/mL, soit 45 fois la limite supérieure de la normale pour les filles de cet âge (< 0,2 ng/mL).
D’où peut venir cette augmentation massive de la testostérone ?
Une virilisation peut être observée chez les enfants dont les pères s’appliquent des gels à la testostérone en thérapie de substitution ou pour leurs propriétés anaboliques. Plusieurs cas indiquent que le transfert de testostérone par des hommes traités par gel à leurs enfants est possible et cliniquement significatif (enfant dormait dans le lit de ses parents).
Moins de 15 cas ont été rapportés. L’androgène responsable était soit inconnu, soit un gel de testostérone, soit une crème contenant du 4-androstènediol. Malgré l’interrogatoire négatif, ce diagnostic doit-il être évoqué?
Bien sûr que non!
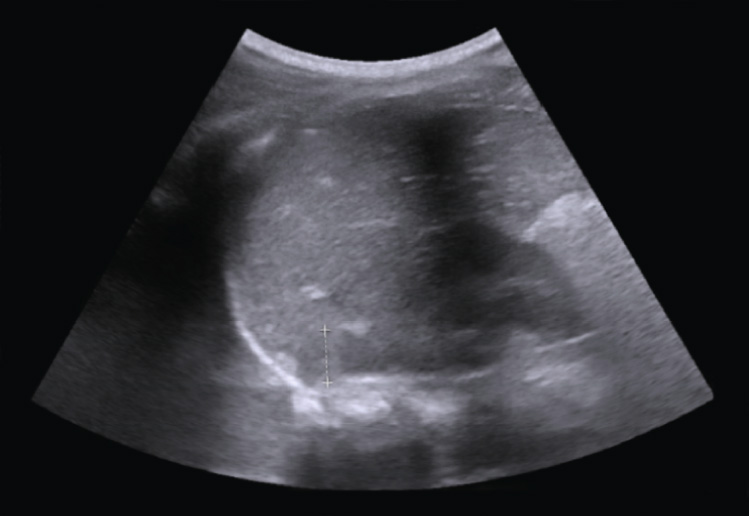
Il faut traquer systématiquement une tumeur virilisante chez toute fille ayant une hypertrophie du clitoris et une testostérone élevée.
L’imagerie est la clé :
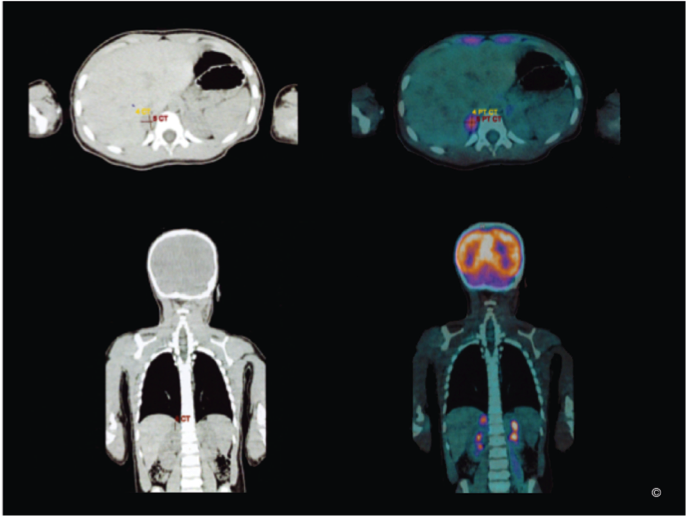
Environ 25 cas de tumeurs cortico-surrénales pédiatriques sont rapportés par an aux Etats-Unis, quelques dizaines de cas en Europe.
L’âge au diagnostic est généralement < 10 ans.
Les filles sont plus touchées que les garçons (2,5:1).
Généralement, ces tumeurs sont caractérisées par des niveaux extrêmement élevés de DHEA et de DHEA-S. La delta-4-androstènedione et la testostérone, sont souvent élevés soit par sécrétion directe, soit par conversion périphérique de la DHEA et de la DHEA-S.
Les manifestations cliniques dépendent des hormones sécrétées. La plupart des patientes présentent des signes de virilisation, quelques unes un syndrome mixte avec virilisation et syndrome de Cushing.
Une tumeur des glandes surrénales peut rester longtemps non diagnostiquée. La maladie semble alors relativement soudaine et les symptômes hormonaux progressent rapidement.
Les carcinomes virilisants malins mesurent le plus souvent >5 cm et ont déjà envahi la capsule de la glande ou des tissus voisins Les tumeurs surrénaliennes sont souvent facilement visibles à l’échographie, au scanner et à l’IRM.
Des associations existent avec le syndrome de Beckwith-Wiedemann et des cancers familiaux tels que Li-Fraumeni.
Les adénomes bénins sont en règle plus petits.
Carla a une mutation hétérozygote p.Arg337His du gène p53 héritée de sa mère.
La région de Parana est située dans le sud du Brésil. L’incidence des tumeurs surrénales y est 15 fois plus élevée que dans les autres régions géographiques. Une mutation unique du gène p53, p.R337H, a récemment été identifiée chez des patients brésiliens. Il y a débat sur l’origine de la mutation. En dehors du Brésil, p.R337H n’a été rapportée qu’une seule fois dans une famille d’origine portugaise adressée à un centre français. L’analyse du génotype de Carla et de ses parents a révélé que p.R337H était présente sur le même haplotype A3 que chez les familles brésiliennes.
Le développement de nombreuses villes et villages dans le Sud du Brésil a eu lieu au cours des XVIIIème et XIXème siècles, le long de la route des « Tropeiros ». Ceux-ci étaient des marchands voyageurs, principalement d’origine portugaise. La mutation spécifique qui a été identifiée chez les patients brésiliens est celle trouvée chez Carla, suggérant que sa mère pourrait partager la même origine portugaise que les Tropeiros.
Les tumeurs associées à p.R337H couvrent une large gamme de cancers, compatible avec le spectre du syndrome de Li-Fraumeni. Les cancers chez les porteurs de p.R337H ont tendance à se produire à un âge plus avancé que chez les porteurs d’autres mutations: seuls 15% des porteurs de p.R337H développent un cancer avant 30 ans, contre 50% chez les porteurs d’autres mutations du gène p53. Le cancer le plus typique est le carcinome surrénalien (âge moyen : 9,6 ans, extrêmes 1-36). La moitié des tumeurs rénales et cérébrales surviennent à un âge jeune, l’autre moitié après 40 ans. Le cancer du sein est le plus fréquent, survenant de 24 à 64 ans. Les cancers gastriques et les autres types de cancers se développent à des âges plus avancés. Les tumeurs observées dans la famille maternelle s’intègreraient dans ce cadre si on trouvait des mutations chez leur porteurs.
- Ribeiro RC, Sandrini Neto RS, Schell MJ, et al. Adrenocortical carcinoma in children: a study of 40 cases. 1990, J Clin Oncol, 8(1), 67-74.
- Teinturier C, Brugières L, Lemerle J, et al. Corticosurrénalomes de l’enfant: analyse rétrospective de 54 cas. Archives de pédiatrie. 1996, 3(3), 235-240.
- Cardoso AM, et al. (1999). Conference of European Comparative Endocrinologists. cancer, 17, 181-187.
- Teinturier C, Pauchard MS, Brugières L et al. Clinical and prognostic aspects of adrenocortical neoplasms in childhood. Med Pediatr Oncol. 1999, 32(2), 106-111.
- Ribeiro J, Ribeiro RC, Fletcher BD. Imaging findings in pediatric adrenocortical carcinoma. 2000, Pediatr Radiol, 30(1), 45-51.
- Kreissig R, Kreissig R , Amthauer H et al. The use of FDG-PET and CT for the staging of adrenocortical carcinoma in children. 2000, PediatrRadiol, 30(5), 306.
- Liou LS, Kay R. Adrenocortical carcinoma in children: review and recent innovations. 2000, Urol Clin North Am, 27(3), 403-21.
- Figueiredo B, Sandrini CR, ZambettiGP et al. Penetrance of adrenocortical tumours associated with the germline TP53 R337H mutation. 2006, J Med Genet, 43(1), 91-96.
- Thomas-Teinturier C, Bougnères PF. (2006). Adrenal cortical tumors in childhood. In Adrenal Cancers, John Libbey.
- Custodio G, Taques GR, Figueiredo BC et al. Increased incidence of choroid plexus carcinoma due to the germline TP53 R337H mutation in southern Brazil. 2011, PLoS One, 6:e18015.
- Seidinger AL, Maria José Mastellaro MJ, Paschoal Fortes F et al. Association of the highly prevalent TP53 R337H mutation with pediatric choroid plexus carcinoma and osteosarcoma in southeast Brazil. 2011, Cancer, 117, 2228-35.
- Custódio G, Komechen H, Figueiredo FR et al. Molecular epidemiology of adrenocortical tumors in southern Brazil. 2012, Mol Cell Endocrinol, 351(1), 44-51.
- McAteer JP, Huaco JA, Gow KW, et al. Predictors of survival in pediatric adrenocortical carcinoma: a Surveillance, Epidemiology, and End Results (SEER) program study. 2013, J Pediatr Surg, 48(5), 1025-1031.
- Kerkhofs TM, Ettaieb MH, erhoeven RH et al. Adrenocortical carcinoma in children: First population‑based clinicopathological study withlong-term follow-up. 2014, Oncology reports, 32(6), 2836-2844.
- Wasserman JD, Novokmet A, Eichler-Jonsson C et al. Prevalence and functional consequence of TP53 mutations in pediatric adrenocorticalcarcinoma: a children’s oncology group study. 2015, J Clin Oncol, 33(6), 602.
- Mastellaro MJ, Seidinger AL, Kang G, et al. Contribution of the TP53 R337H mutation to the cancer burden in southern Brazil: Insights from the study of 55 families of children with adrenocortical tumors. 2017, Cancer, 123(16), 3150-58.