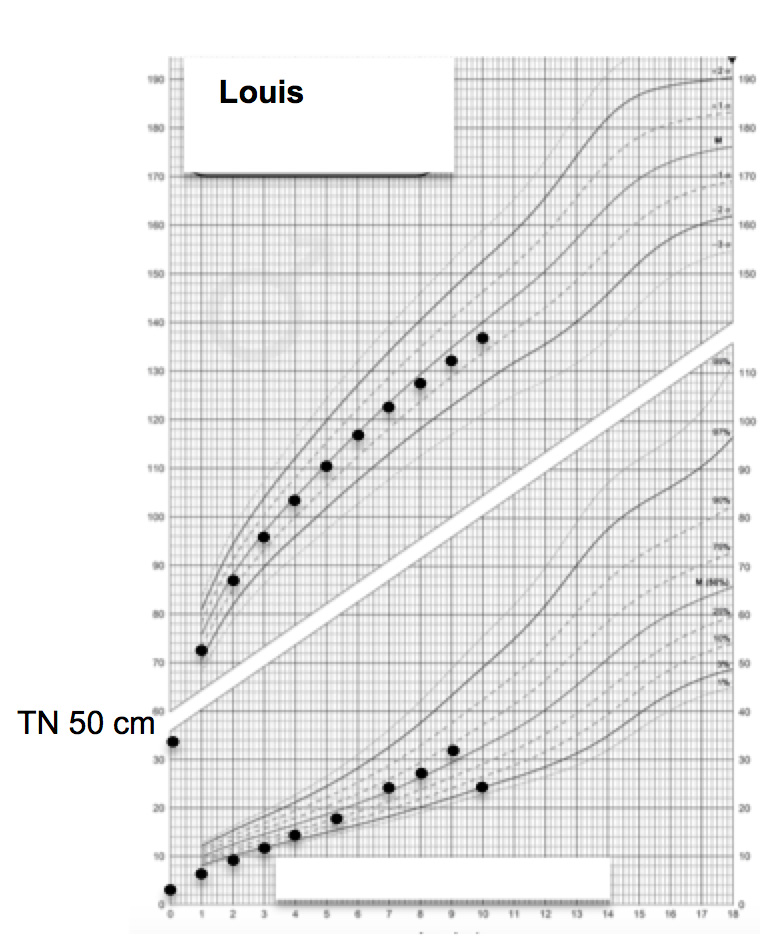
- Père : 179 cm, mère : 168 cm.
2 tumeurs cérébelleuses bénignes chez le père.
2 frères, 1 sœur en bonne santé. - Né à terme à 3 780 g et 50 cm.
En classe de 6e, très bon élève. - Très fatigué depuis 8 mois (ne peut plus porter son cartable).
A perdu 7 kg en un an, très pâle.
Transpire pendant son sommeil (sa mère change ses draps chaque nuit).
Polydipsie.
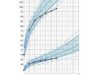
- 136 cm (-0.2 DS), 24,8 kg (-2DS).
Ni lésions ni taches cutanées.
FC : 141/min ; PA :160/120 mmHg.
Température 37,4°C.
Examen neurologique normal.
Testicules 20 x 14, pénis 6 cm.
Examen clinique minutieux normal.
Glycémie 0,78 g/L.
Quelles sont vos hypothèses ?
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Etiologies de l’hypertension artérielle chez les enfants et les adolescents
- L’hypertension rénovasculaire doit toujours être suspectée et recherchée chez les jeunes patients. Elle est le plus souvent sévère. L’examen peut révéler un souffle épigastrique ou rénal. L’angioscanner hélicoïdal ou l’échographie Doppler des artères rénales sont les approches diagnostiques recommandées. Une neurofibromatose de type 1 peut s’associer : dans ce cas, l’hypertension est secondaire à une dysplasie de l’artère rénale ou à un phéochromocytome.
Une maladie rénale est la cause la plus fréquente d’hypertension secondaire chez les enfants et les adolescents : glomérulopathies, maladie interstitielle tubulaire, reins polykystiques. La créatininémie, une hématurie, une protéinurie et une échographie rénale sont les examens à prescrire pour ces diagnostics. - L’hyperaldostéronisme primaire est la 3e cause d’hypertension à ces âge: l’hypokaliémie et l’alcalose métabolique peuvent orienter le diagnostic qui sera confirmé par une très faible activité rénine plasmatique (ARP) et des taux élevés d’aldostérone.
- Les phéochromocytomes et les paragangliomes seront détaillés plus loin.
- En cas de coarctation de l’aorte, l’examen révèle une différence de PA > 10 mm Hg entre les membres supérieurs et inférieurs avec une hypertension au niveau des membres supérieurs. Le souffle associé à la coarctation de l’aorte peut être non spécifique mais est habituellement systolique dans la région claviculaire et sous l’omoplate gauche. L’échographie cardiaque confirme le diagnostic.
- La consommation excessive de réglisse doit être contrôlée à l’interrogatoire : hypertension associée à une hypokaliémie et à un pseudo-hypoaldostéronisme (aldostérone et activité rénine plasmatique basses).
- Le déficit en 11β-hydroxylase (mutations de CYP11B1) : l’accumulation de 11-désoxycorticostérone (DOC) peut entraîner une hypertension. La maladie est souvent révélée dans l’enfance chez des garçons qui présentent une accélération de la croissance et une pubarche prématurée (les filles sont diagnostiquées à la naissance à cause d’un clitoris augmenté). Le 11-désoxycortisol (S) est très augmenté.
- Les tumeurs surrénaliennes autres que les phéochromocytomes ne sont presque jamais révélées par une hypertension pendant l’enfance. Cependant, les grosses tumeurs corticosurrénaliennes, les neuroblastomes ou d’autres tumeurs de la région peuvent créér une sténose de l’artère rénale et une hypertension rénovasculaire.
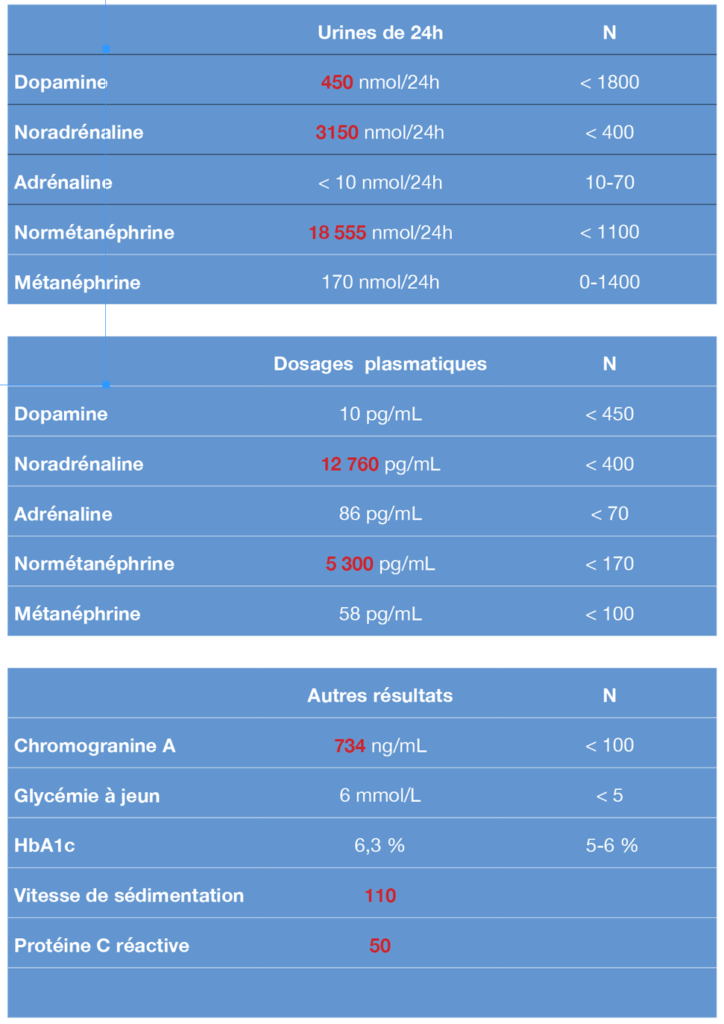
Le médecin généraliste, soupçonnant une maladie rénale, a prescrit des examens biologiques simples :
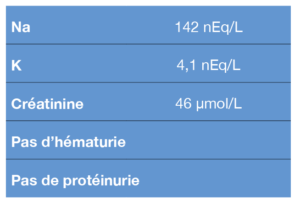
et une échographie rénale :
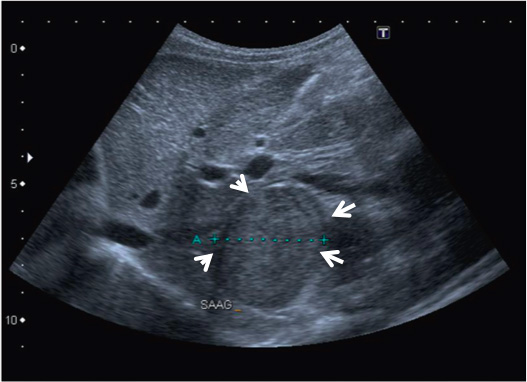
Quelle est cette masse?
Quels examens seraient utiles pour faire le diagnostic de phéochromocytome ?
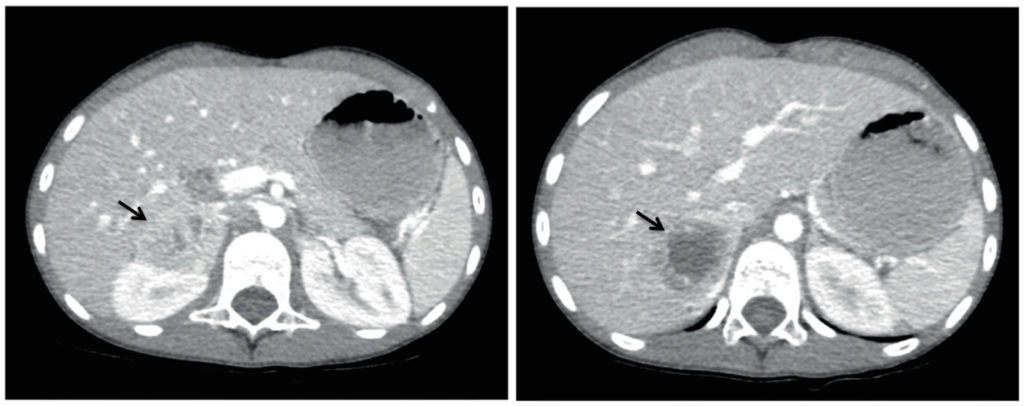
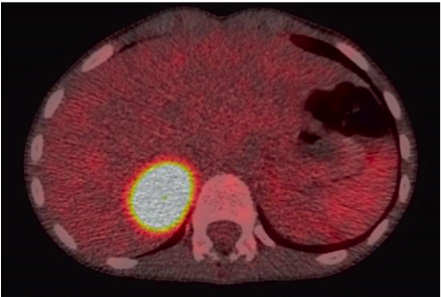
Au niveau de la surrénale droite, masse hétérogène, non calcifiée, peu vascularisée, de 5-6 cm de diamètre, avec nécrose centrale. La masse est en contact avec la veine rénale et la veine cave inférieure. La surrénale gauche est normale. Aucune métastase n’a été détectée.
Aucune lésion rénale ou pancréatique n’est visible.
D’après ces images, s’agit-il :
- d’un phéochromocytome,
- d’un neuroblastome,
- d’une tumeur corticosurrénalienne ?
Dans le cas de Louis, le diagnostic est un phéochromocytome :
Le diagnostic de phéochromocytome nécessite la mesure de la métanéphrine et de la normétanéphrine urinaires et/ ou plasmatiques, et une imagerie par scanner et/ou IRM.
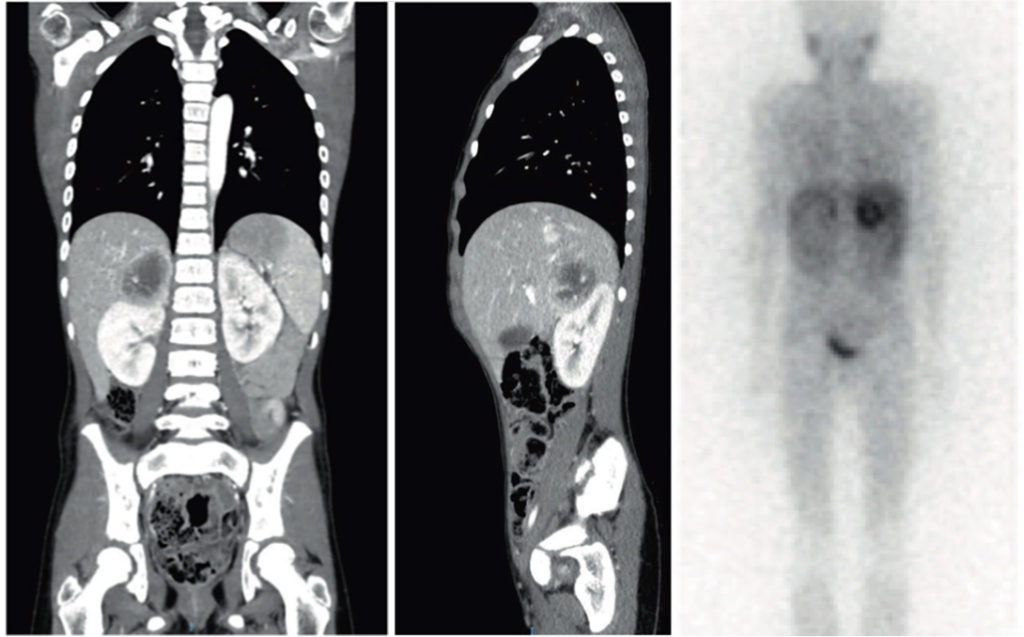
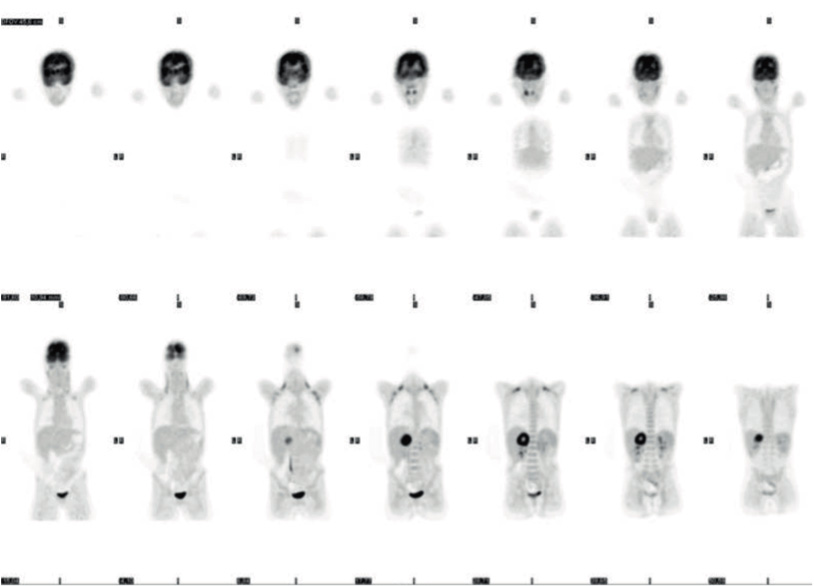
Vues coronales et image SPECT (images TEP et CT superposées). Cliché de face.
Quels autres examens prescririez-vous ?
Ils sont guidés par l’histoire de la famille paternelle : importance d’un interrogatoire exhaustif
- La mère de Louis, 46 ans, est en bonne santé, de même que ses deux frères plus âgés et sa sœur plus jeune.
- Son père, 55 ans, a eu deux tumeurs cérébrales bénignes dans le cervelet qui ont été enlevées à 24 et 36 ans.
- Une tante paternelle a eu un hémangioblastome de la moelle épinière à 50 ans et un phéochromocytome à 53 ans.
- Un oncle paternel a développé des kystes pancréatiques à 50 ans.
- Une tante paternelle plus jeune est en bonne santé à 40 ans.
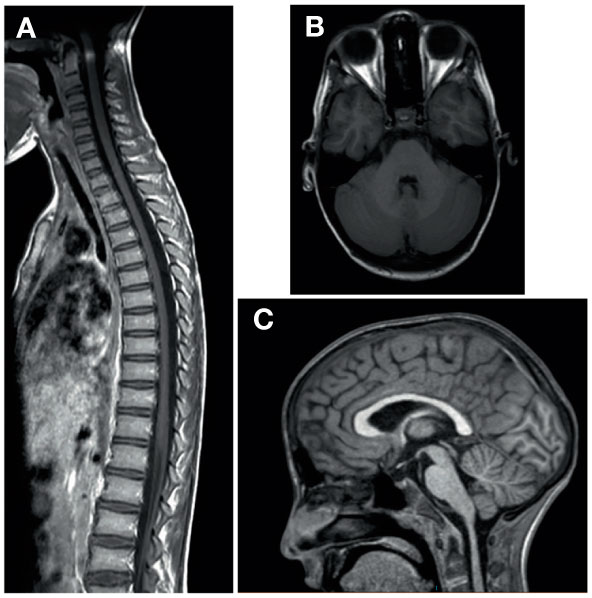
Compte tenu des antécédents familiaux, le diagnostic le plus probable est un phéochromocytome unilatéral non métastatique dans le cadre d’une maladie de vonHippel-Lindau familiale héritée de son père. L’IRM du cerveau et de la moelle épinière de Louis et l’examen ophtalmologique sont normaux.
Suite de l’histoire
Maladie de van Hippel-Lindau confirmée par la découverte d’une mutation du gène VHL
L’hypertension a été contrôlée par des bêta-bloquants.
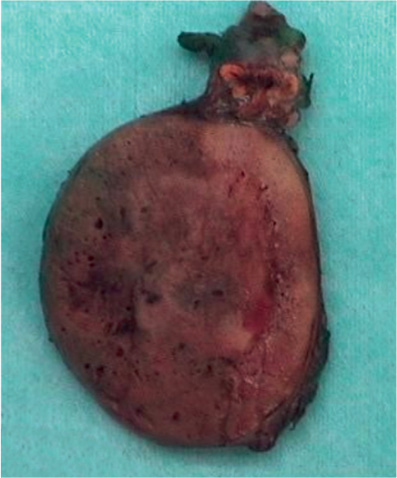
L’exploration laparoscopique de l’abdomen n’a montré aucune autre lésion que celle de la surrénale droite. La masse était bien limitée et totalement séparée du foie. Excision de la tumeur et de la surrénale droite sans effraction de la capsule. Masse de 50 g mesurant 8 x 4,7 x 4 cm (60% de tumeur et 40% de nécrose) (en accord avec les résultats d’imagerie).
La pression artérielle s’est normalisée immédiatement après l’opération. Lors de la visite de suivi, 15 jours après la chirurgie, Louis avait déjà repris 1,8 kg et sa pression artérielle, sans aucun traitement, était de 120/60 mm Hg.
L’immunohistochimie a montré une coloration diffuse des cellules tumorales pour la chromogranine A.
Le Ki67 était de 5 %.
Phéochromocytomes et paragangliomes (PGL)
Ce sont des tumeurs neuroendocrines dérivées de cellules chromaffines de la médullosurrénale ou de ganglions autonomes paravertébraux. Elles représentent 1 % de l’hypertension pédiatrique. L’incidence des PGL pédiatriques est 1 cas par 3-5 millions. 30-50 % des PGL sont héréditaires: 14 gènes de susceptibilité ont été identifiés, formant 2 groupes :
- Gènes impliqués dans la signalisation de l’hypoxie : le gène suppresseur de vonHippel-Lindau, les quatre sous-unités du complexe succinate déshydrogénase (SDHA, SDHB, SDHC et SDHD), SDHAF2, la fumarate hydratase (FH), la malatedéshydrogénase 2, et les prolyl hydroxylases 1 et 2. Les mutations de VHL et SDHB sont les plus fréquentes chez les enfants (60% des causes génétiques). Ce groupe ne secrète pas d’épinéphrine: on parle de phénotype noradrénergique.
- Gènes qui activent les voies de signalisation des récepteurs kinases, la synthèse des protéines, l’initiation de la traduction et le maintien de l’identité neuroendocrinienne : NF1, RET, TMEM127, MAX). Ce groupe produit de l’épinéphrine, on parle de phénotype adrénergique.
Les PPGL héréditaires sont plus fréquents chez les enfants que chez les adultes (jusqu’à 80 % dans certaines études).
Plus de la moitié des PGL de l’enfant sont extra-surrénaliens (abdominaux > cervicofaciaux > thoraciques). La moitié des phéochromocytomes des enfants sont bilatéraux 80 % des phéochromocytomes pédiatriques VHL sont bilatéraux).
Les enfants ont des métastases dans près de 50 % des cas (les mutations de SDHB conduisent à plus de 50 % de maladie métastatique)
La récidive survient souvent à l’âge adulte et qu’un suivi à vie des patients pédiatriques est justifié.
La maladie de Van Hippel-Lindau (vHL) (OMIM # 193300)
C’est une maladie autosomique dominante rare (prévalence 1/36 000) qui prédispose à la survenue de tumeurs bénignes et malignes dans plusieurs organes. 80 % des cas sont héréditaires, et 20 % sont dus à une mutation de novo dans le gène VHL.
Les manifestations comprennent le carcinome rénal, les kystes rénaux, les kystes pancréatiques, les tumeurs neuroendocrines, les hémangioblastomes rétiniens, cérébelleux et médullaires, les tumeurs du sac endolymphatique, les kystes de l’épididyme et du ligament utérin. Les hémangioblastomes du système nerveux central et rétinien, les phéochromocytomes et le cancer du rein sont les plus fréquents.
Sur une cohorte de 99 patients atteints de vHL, près de 70 % présentaient des manifestations avant 18 ans (avec une majorité de manifestations non symptomatiques), soulignant l’importance de la détection précoce. Dans cette cohorte, les hémangioblastomes rétiniens et du SNC étaient les manifestations les plus fréquentes avant 18 ans. Le plus jeune patient diagnostiqué avec un phéochromocytome avait 7 ans.
34 % des patients atteints de VHL présentaient un hémangioblastome rétinien, 30 % un hémangioblastome du SNC, 18 % un phéochromocytome, 17 % un kyste pancréatique.
L’âge recommandé pour commencer le dépistage varie selon les experts. Les recommandations les plus strictes sont :
- dépistage annuel d’hémangioblastomes rétiniens par ophtalmoscopie dès la naissance ;
- dépistage annuel des phéochromocytomes par dosages plasmatiques de métanéphrine et de normétanéphrine à partir de 2 ans ;
- commencer le dépistage des hémangioblastomes du SNC par une IRM du SNC entre 5 et 14 ans ;
- dépistage d’autres tumeurs abdominales par échographie/IRM de l’abdomen entre 5 et 14 ans ;
- dépistage des tumeurs du sac endolymphatique par audiométrie annuelle à partir de 5 ans.
Les phéochromocytomes/paragangliomes sont des tumeurs très rares chez l’enfant. Les signes cliniques de l’excès de catécholamines n’étant pas spécifiques, le diagnostic est souvent retardé : pâleur, syncope, hypotension orthostatique, tremblement, anxiété, vision anormale, douleur abdominale, diarrhée, perte de poids, hyperglycémie, polydipsie, polyurie, fièvre, troubles du comportement, mauvais résultats scolaires.
C’est la détection d’une hypertension artérielle qui met sur la voie, mais la pression artérielle des enfants n’est pas mesurée systématiquement, même en cas de maladie. Et lorsque des valeurs élevées sont trouvées, il arrive quelles soient négligées ou mal interprétées.
Une fois le phéochromocytome suspecté, il est facile de confirmer le diagnostic en mesurant les catécholamines urinaires et plasmatiques et leurs métabolites.
L’imagerie par tomodensitométrie ou IRM, et l’imagerie fonctionnelle localisent la tumeur et ses métastases possibles.
Tous les enfants atteints de ces tumeurs doivent avoir des tests génétiques pour guider la prise en charge et le suivi.
- Bayley JP, Kunst HP, Cascon A, et al. SDHAF2 mutations in familial and sporadic paraganglioma and phaeochromocytoma. Lancet Oncol. 2010 Apr;11(4):366-72.
- Burnichon N, Brière JJ, Libé R, et al. SDHA is a tumor suppressor gene causing paraganglioma. Hum Mol Genet. 2010 Aug 1;19(15):3011-20.
- Havekes B, King K, Lai EW, et al. New imaging approaches to phaeochromocytomas and paragangliomas. Clin Endocrinol (Oxf). 2010 Feb;72(2):137-45.
- Plouin PF, Amar L, Lepoutre C. Phaeochromocytomas and functional paragangliomas: clinical management. Best Pract Res Clin Endocrinol Metab. 2010 Dec;24(6):933-41.
- Qin Y, Yao L, King EE, Buddavarapu K, et al. Germline mutations in TMEM127 confer susceptibility to pheochromocytoma. Nat Genet. 2010 Mar;42(3):229-33.
- Ricketts CJ, Forman JR, Rattenberry E, et al. Tumor risks and genotype-phenotype-proteotype analysis in 358 patients with germline mutations in SDHB and SDHD. Hum Mutat. 2010 Jan;31(1):41-51.
- Schimke RN, Collins DL, Stolle CA. Paraganglioma, neuroblastoma, and a SDHB mutation: Resolution of a 30-year-old mystery. Am J Med Genet A. 2010 Jun;152A(6):1531-5.
- Jiang S, Dahia PL. Minireview: the busy road to pheochromocytomas and paragangliomas has a new member, TMEM127. Endocrinology. 2011 Jun;152(6):2133-40.
- Neary NM, King KS, Pacak K. Drugs and pheochromocytoma–don’t be fooled by every elevated metanephrine. N Engl J Med. 2011 Jun 9;364(23):2268-70.
- Gimenez-Roqueplo AP, Dahia PL, Robledo M. An update on the genetics of paraganglioma, pheochromocytoma, and associated hereditary syndromes. Horm Metab Res. 2012 May;44(5):328-33.
- Lenders JW, Duh QY, Eisenhofer G, et al. Endocrine Society. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. J Clin Endocrinol Metab. 2014 Jun;99(6):1915-42.
- Pamporaki C, Hamplova B, Peitzsch M, et al. Characteristics of Pediatric vs Adult Pheochromocytomas and Paragangliomas. J Clin Endocrinol Metab. 2017 Apr 1;102(4):1122-1132.
- Virgone C, Andreetta M, Avanzini S, et al. Pheochromocytomas and paragangliomas in children: Data from the Italian Cooperative Study (TREP). Pediatr Blood Cancer. 2020 Aug;67(8):e28332.
- Jochmanova I, Abcede AMT, Guerrero RJS, et al. Clinical characteristics and outcomes of SDHB-related pheochromocytoma and paraganglioma in children and adolescents. J Cancer Res Clin Oncol. 2020 Apr;146(4):1051-1063.
- de Tersant M, Généré L, Freyçon C, et al. Pheochromocytoma and Paraganglioma in Children and Adolescents: Experience of the French Society of Pediatric Oncology (SFCE). J Endocr Soc. 2020 Apr 3;4(5):bvaa039.
Maladie de Von Hippel Lindau
- Poulsen ML, Budtz-Jørgensen E, Bisgaard ML. Surveillance in von Hippel-Lindau disease (vHL). Clin Genet. 2010 Jan;77(1):49-59.
- Maher ER, Neumann HP, Richard S. von Hippel-Lindau disease: a clinical and scientific review. Eur J Hum Genet. 2011 Jun;19(6):617-23.
- Kruizinga RC, Sluiter WJ, de Vries EG, et al. Calculating optimal surveillance for detection of von Hippel-Lindau-related manifestations. Endocr Relat Cancer. 2013 Dec 20;21(1):63-71.
- Gossage L, Eisen T, Maher ER. VHL, the story of a tumour suppressor gene. Nat Rev Cancer. 2015 Jan;15(1):55-64.
- Aufforth RD, Ramakant P, Sadowski SM, et al. Pheochromocytoma Screening Initiation and Frequency in von Hippel-Lindau Syndrome. J Clin Endocrinol Metab. 2015 Dec;100(12):4498-504.
- Nielsen SM, Rhodes L, Blanco I, et al. Von Hippel-Lindau Disease: Genetics and Role of Genetic Counseling in a Multiple Neoplasia Syndrome. J Clin Oncol. 2016 Jun 20;34(18):2172-81.
- Binderup ML, Budtz-Jørgensen E, Bisgaard ML. Risk of new tumors in von Hippel-Lindau patients depends on age and genotype. Genet Med. 2016 Jan;18(1):89-97.
- Feletti A, Anglani M, Scarpa B, et al. Von Hippel-Lindau disease: an evaluation of natural history and functional disability. Neuro Oncol. 2016 Jul;18(7):1011-20.
- Binderup ML, Galanakis M, Budtz-Jørgensen E,et al. Prevalence, birth incidence, and penetrance of von Hippel-Lindau disease (vHL) in Denmark. Eur J Hum Genet. 2017 Feb;25(3):301-307.
- Binderup ML, Jensen AM, Budtz-Jørgensen E, Bisgaard ML. Survival and causes of death in patients with von Hippel-Lindau disease. J Med Genet. 2017 Jan;54(1):11-18.
- Launbjerg K, Bache I, Galanakis M, et al. von Hippel-Lindau development in children and adolescents. Am J Med Genet A. 2017 Sep;173(9):2381-2394.
- Rednam SP, Erez A, Druker H, et al. Von Hippel-Lindau and Hereditary Pheochromocytoma/Paraganglioma Syndromes: Clinical Features, Genetics, and Surveillance Recommendations in Childhood. Clin Cancer Res. 2017 Jun 15;23(12):e68-e75.
- Li SR, Nicholson KJ, Mccoy KL, et al. Clinical and Biochemical Features of Pheochromocytoma Characteristic of Von Hippel-Lindau Syndrome. World J Surg. 2020 Feb;44(2):570-577.