- Père 181 cm, mère 164 cm.
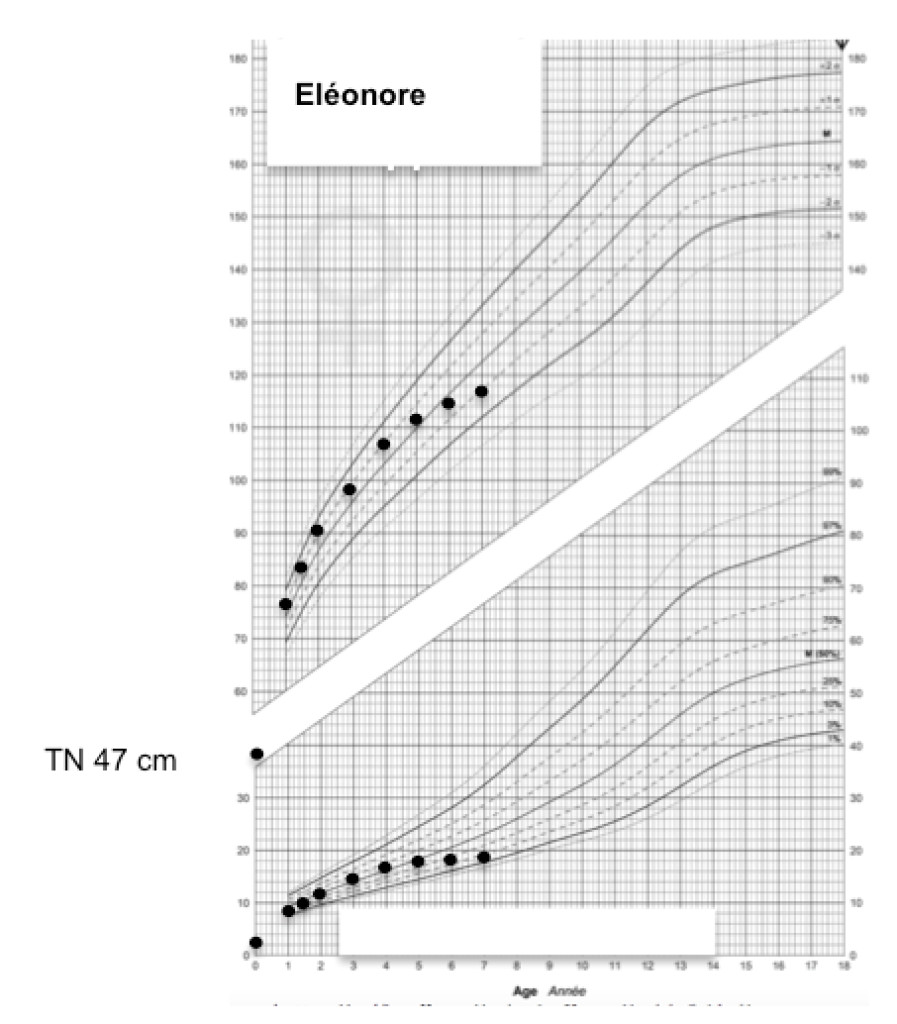
Pas d’antécédents familiaux de polyurie ni autres. - Née à 34 semaines, 2 710 g, 47 cm.
Laryngomalacie, plusieurs otites.
Développement normal. - A 3,5 ans, elle s’est remise à uriner au lit chaque nuit alors qu’elle était propre depuis plus d’un an, buvait beaucoup
L’évaluation dans un autre hôpital a conclu à une potomanie,
Suivie par un psychologue pendant > 4 ans, les parents verrouillant tout accès à l’eau pendant la nuit sur les conseils du psychologue.
Nuits très inconfortables, se réveille avec une soif extrême.
Tout le temps fatiguée et sans joie.
Lors d’un voyage scolaire, a dû uriner plusieurs fois dans un sac en plastique, l’enseignante ne croyant pas qu’elle avait des mictions impérieuses presque toutes les 2 heures.
- Yeux cernés, semble fatiguée et malheureuse.
Pas de maux de tête.
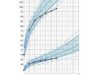
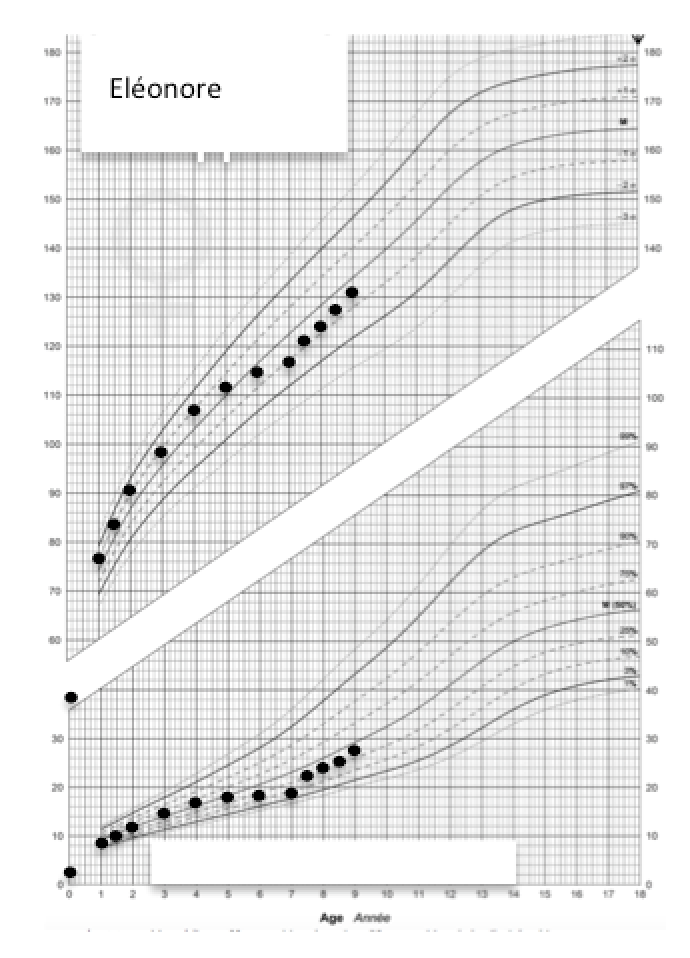
Taille : 117 cm, a perdu 2 DS en 3 ans.
Poids : 18,9 kg, pas de prise de poids depuis 3 ans.
Peau pâle, sans taches ni lésions détectables, notamment du cuir chevelu.
Foie palpé à la limite du gril costal.
Rate non palpable.
Thyroïde non palpée
FC : 68/min; PA : 90/50 mm Hg.
Aucun développement mammaire, pas de poils pubiens ou axillaires.
Examen neurologique normal.
Quelles sont vos hypothèses ?
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
A 3,5 ans :
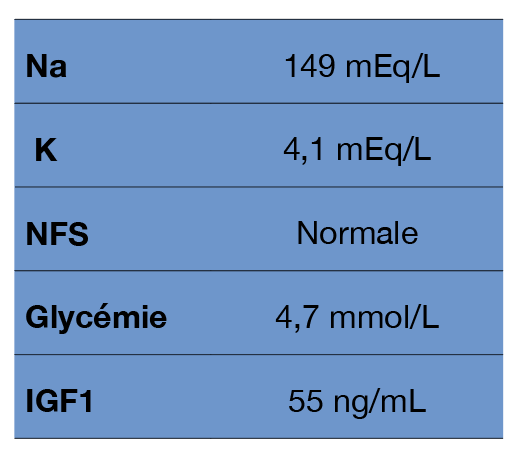
Votre idée diagnostique ?
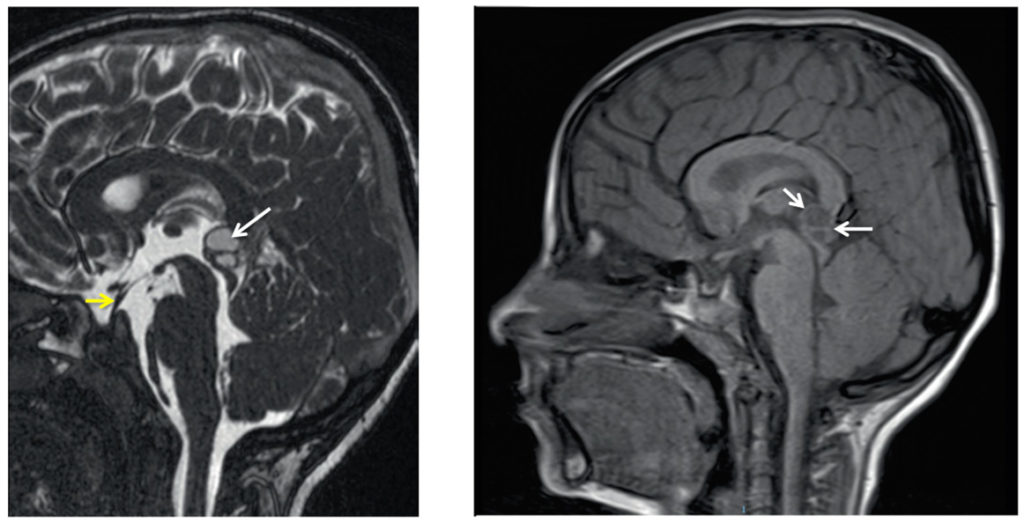
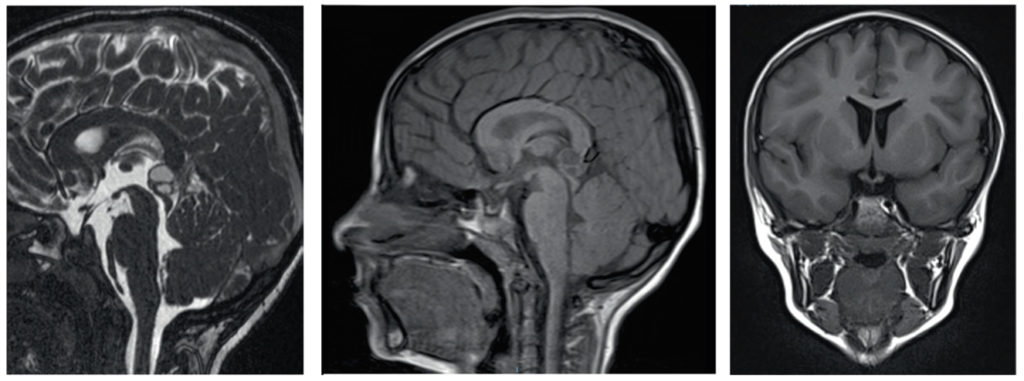
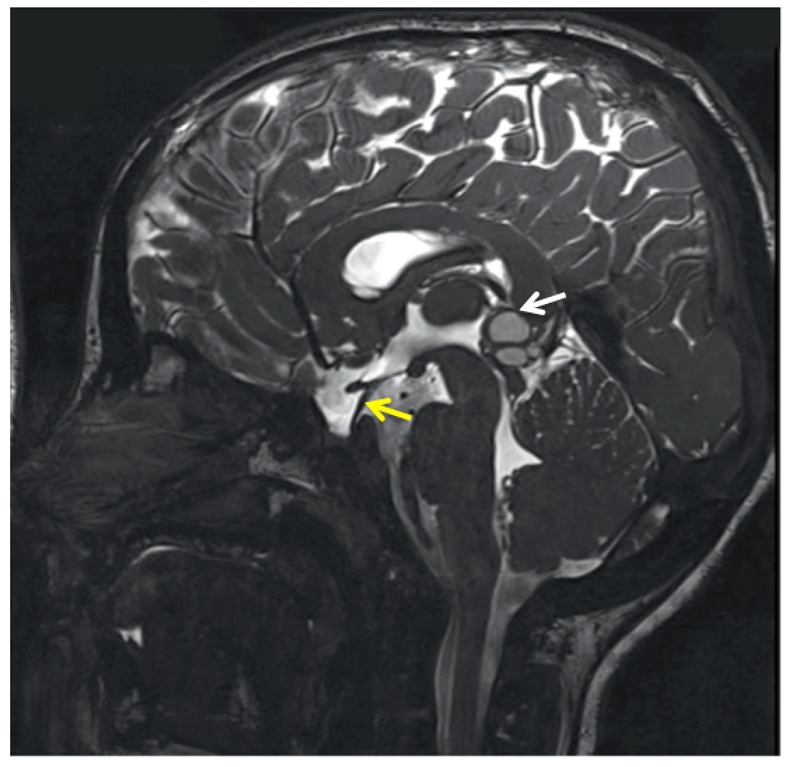
L’IRM montre une tige hypophysaire fine (flèche jaune), une hypophyse antérieure normale et une absence de l’hyper-intensité spontanée du signal T1 («flash») de l’hypophyse postérieure.
L’IRM montre également une masse bi-lobulée dans l’épiphyse mesurant 12,5 mm x 10 mm.
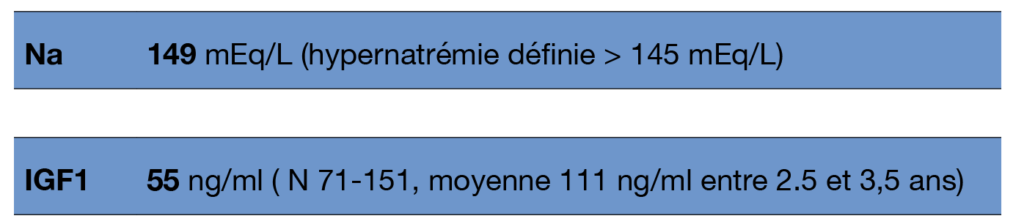
Le diagnostic était facile, il a malheureusement été manqué
A 3,5 ans le seul diagnostic était celui de diabète insipide central: polyurie-polydipsie, hypernatrémie, disparition du flash normal de la post hypophyse
La tige fine ne révélait aucune infiltration de la tige faisant suspecter un germinome ou une histiocytose
L’image épiphysaire avait toutes les caractéristiques d’un kyste bénin: (voir : Lacroix-Boudhrioua V, Linglart A, Ancel PY, et al. Pineal cysts in children. Insights Imaging. 2011;2(6):671-678.)
5-11% des enfants ont des kystes épiphysaires bénins. Les séquences T2 de 3D gradient-écho (CISS or FIESTA) donnent des images haute résolution bien adaptées à l’analyse de structures liquidiennes. La nature bien circonscrite, les contours réguliers, l’épaisseur des parois < 2 mm, l’absence de nodules, indiquent chez Éléonore qu’il s’agit d’un kyste bénin et non d’une tumeur germinale. Une telle tumeur ne s’associerait à un diabète insipide que si elle était accompagnée d’une deuxième tumeur infiltrant la tige.
Qu’aurait-il fallu faire?
Commençons par un rappel
Le diabète insipide est défini par l’incapacité à concentrer l’urine en raison d’un déficit en vasopressine ou d’une résistance à la vasopressine entraînant une polyurie, menant à une polydipsie.
Le diabète insipide est rare avec une prévalence estimée à 1/25.000.
90 % des cas sont des diabètes insipides centraux.
La vasopressine est produite par les neurones magnocellulaires des noyaux paraventriculaires et supra-optiques de l’hypothalamus qui envoient des axones vers la post-hypophyse. Ceux-ci secrètent la vasopressine dans la circulation sanguine. La vasopressine agit sur la membrane baso-latérale du canal collecteur des reins via les récepteurs V2. Les récepteurs V2 activés stimulent les canaux aquaporine 2 permettant le retour de l’eau dans la circulation générale.
Les deux principales caractéristiques cliniques du diabète insipide sont la polyurie et la polydipsie. La soif intense conduit les enfants à des comportements extrêmes de recherche d’eau.
La polyurie est définie comme une excrétion urinaire supérieure à 2 L/m2/jour, 150 mL/kg/jour chez les nouveau-nés, 110 mL/ kg/jour chez les enfants jusqu’à 2 ans et 40‑50 mL/kg/ jour chez les enfants plus âgés.
L’énurésie secondaire doit également éveiller les soupçons.
Le diagnostic de diabète insipide central est généralement facile chez un enfant dont la diurèse quotidienne, mesurée en milieu hospitalier pendant deux jours, est > 2 litres/jour. Le test de restriction hydrique montre une absence de diminution du débit urinaire et de la concentration osmotique de l’urine.
Notre meilleur critère pour le diagnostic du diabète insipide central est la régression immédiate de la polyurie lorsque le DDAVP (Minirin@) est administré à l’enfant. Dans la pratique clinique des polyuries > 2,5 litres/jour, cela a remplacé chez la plupart des enfants les tests de restriction hydrique qui étaient longs et désagréables pour le patient (et pour les infirmières).
Même si l’IRM initiale à l’âge de 3,5 ans ne révélait aucune infiltration de la tige, elle aurait dû être répétée tous les 6-12 mois, car une tige épaissie peut mettre 1-3 ans pour apparaître chez un enfant présentant un diabète insipide typique.
Il aurait fallu chercher des signes radiologiques d’histiocytose.
Il aurait fallu, dans le doute, doser la ß-hCG à la recherche d’une tumeur germinale débutante de la tige (cette recherche aurait été négative initialement, mais aurait dû être répétée).
Et répéter la recherche étiologique 6 mois plus tard, puis au moins tous les ans.
Sans oublier la génétique.
Il aurait fallu traiter la malheureuse enfant!
A 7 ans, un traitement par la desmopressine a enfin été initié, et la diurèse a diminué de 3 900 à 1 350 mL par jour. Eléonore (et ses parents) ont enfin pu dormir toute une nuit pour la première fois depuis plusieurs années.
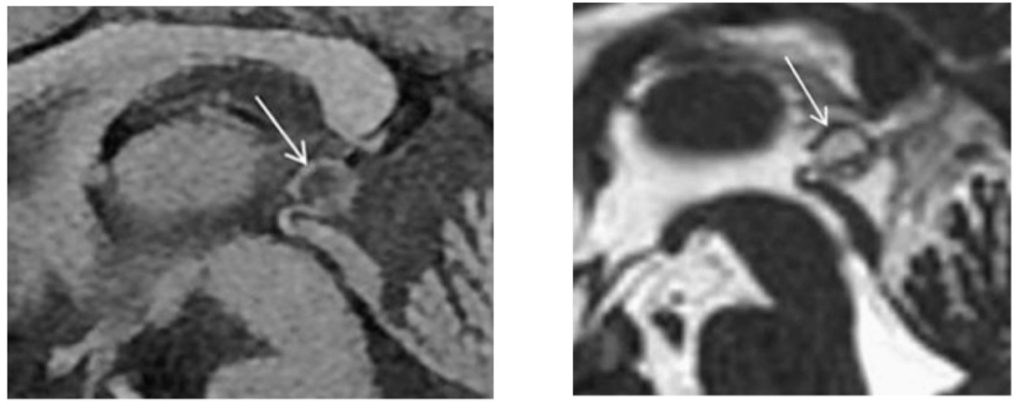
Heureusement, à l’âge de 7 ans, les images IRM n’avaient pas changé depuis l’âge de 3,5 ans :
- Absence de flash post-hypophysaire
- Absence d’infiltration de la tige pituitaire
- Même image bi-lobulée du kyste épiphysaire
Voici une séquence CISS sagittale, qui montre la finesse de la tige et l’image épiphysaire
En discutant le cas d’Éléonore, passons maintenant en revue les étiologies de diabète insipide central de l’enfant
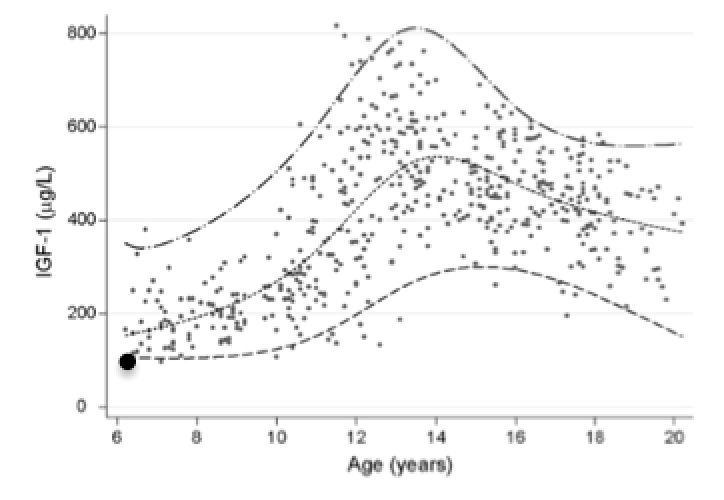
Chez les enfants atteints de diabète insipide, il est presque impossible d’identifier la cause d’un fléchissement de la croissance, qui peut être dû au diabète insipide lui-même ou au dysfonctionnement des cellules somatotropes.
Les tests de stimulation de la GH et l’IGF1 sont difficiles à interpréter. C’est le cas d’Eléonore, dont les taux de GH à l’âge de 7 ans étaient faibles en réponse à des tests de stimulation (pic à 9 ng/ml) et IGF1 à 102 ng/ml. Un déficit en GH vrai, organique, ne peut être objectivé que si le diabète insipide est bien contrôlé depuis plusieurs semaines.
La potomanie ne devrait jamais être un diagnostic chez les jeunes enfants !
L’IRM a exclu un craniopharyngiome. Les craniopharyngiomes donnent rarement un diabète insipide (<15% des cas). Mais en raison de leur prévalence, ils sont la principale cause d’infléchissement de la croissance associé à un diabète insipide. La plupart des patients vus par les endocrinologues pédiatres ont une vitesse de croissance réduite, qui semble isolée. Le diabète insipide est possible mais rare ou rarement évident au moment du diagnostic.
La polyurie est un symptôme classique d’hypercalcémie. L’hypercalcémie chronique pourrait expliquer une faible prise de poids et une fatigue chronique: la calcémie était normale, la calciurie aussi.
Le diabète insipide néphrogénique peut entraîner un syndrome polyurique à 3 ans (mutations AVPR2).Il peut s’accompagner d’une absence de flash post-hypophysaire. La normalisation de la diurèse sous vasopressine exclut cette étiologie.
Des cas de polyurie («opsiurie») ont été rapportés chez des patients atteints d’hypothyroïdie (les hormones thyroïdiennes régulent les aquaporines des tubules rénaux). Cependant, dans notre expérience, les enfants atteints de thyroïdite qui présentent une croissance sévèrement altérée comme Eléonore, n’ont pas de polyurie clinique.
L’ingestion de lithium ne s’appliquait pas à Eléonore.
Sans traitement. Eléonore émettait 3,9 L d’urine par jour. Cette diurèse étant très importante, nous n’avons pas fait de test de restriction hydrique, qui aurait été très inconfortable pour l’enfant. La diurèse normale sous traitement par la desmopressine a servi de test diagnostique.
Deux étiologies du diabète insipide central doivent toujours être cherchées en priorité.
1. L’histiocytose à cellules de Langerhans peut être révélée par une infiltration apparemment isolée de la tige hypophysaire par des histiocytes. Cependant, l’infiltration est progressive et l’IRM peut initialement être normale.
L’examen du cuir chevelu et de la peau à la recherche de lésions cutanées caractéristiques n’en a trouvé aucune chez Eléonore. Elle a eu 2 otites moyennes récurrentes pendant sa petite enfance, comme on le voit souvent dans l’histiocytose, mais c’est somme toute assez banal
L’examen ORL était normal. La radiographie thoracique aussi. Les radios osseuses et l’IRM corps entier n’ont rien révélé. L’IRM corps entier est un examen très sensible pour la détection de foyers d’histiocytes. (Kim JR, Yoon HM, Jung AY, et al. Comparison of whole-body MRI, bone scan, and radiographic skeletal survey for lesion detection and risk stratification of Langerhans Cell Histiocytosis. Sci Rep. 2019;9(1):317. Published 2019 Jan 22. ).
Le diabète insipide est la manifestation qui amène les patients atteints d’histiocytose en endocrinologie pédiatrique. Il survient chez 25 % des patients au cours de l’histiocytose, et est la première manifestation de la maladie chez 16 %.
Les enfants qui révèlent une histiocytose par un diabète insipide isolé ont généralement une dizaine d’années. Les plus jeunes (3-4 ans) ont souvent d’autres manifestations cliniques lorsque le diabète insipide se manifeste.
Détaillons l’IRM cérébrale dans l’histiocytose à cellules de Langerhans
Sur les images pondérées en T1, la disparition du flash de la post-hypophyse est constante mais non spécifique, car elle caractérise le diabète insipide central en général, quelle qu’en soit la cause.
La tige apparait élargie (> 3 mm) dans 2/3 des cas de diabète insipide dû à l’histiocytose. Son épaississement, mieux apprécié dans le plan coronal ou sagittal, est modéré (3-7 mm) dans 2/3 des cas, et > 7 mm dans 1/3 des cas. La tige épaissie se rehausse fortement avec le produit de contraste.
L’IRM peut montrer des changements à court terme chez les patients présentant une tige initialement élargie : la tige peut augmenter (42 %), rester stable (28 %), diminuer (14 %) ou fluctuer (14 %).
Lorsque la tige est initialement normale, la moitié des cas montre une augmentation de la tige dans les 2 ans, l’autre moitié reste stable ou fluctue.
Après 3,5 ans d’évolution du diabète insipide sans augmentation de diamètre de la tige, on peut écarter l’histiocytose chez Éléonore.
2. L’autre étiologie majeure est une tumeur germinale localisée à la tige pituitaire.
Ce devrait toujours être un diagnostic de première ligne dans les cas de diabète insipide associés à un épaississement ou à une anomalie, même modeste, de la tige hypophysaire.
Les germinomes peuvent aussi se localiser dans la région pinéale, en association parfois avec la région hypothalamique (germinome «bipolaire »).
À l’IRM , les germinomes ont des caractéristiques typiques, apparaissant sous forme de masses solides rondes homogènes et bien circonscrites, isointenses à la substance grise qui implique la tige infundibulaire et le plancher du 3me ventricule. Ils sont iso- à hypointenses en T1 et iso- à légèrement hyper-intenses en T2. Ils se rehaussent massivement et de façon homogène après injection de produit de contraste. Les germinomessuprasellaires sont caractérisés par leur homogénéité et l’absence de composants kystiques et calciques. Typiquement, le flash de la post-hypophyse est absent sur les images sagittales en T1, mais peut être présent chez quelques patients.
La tige pituitaire d’Eléonore est normale. On observe un kyste bi-loculé sur l’IRM. En raison de la forme bien délimitée de ce kyste, il a été considéré comme bénin, et non comme une possible tumeur germinale. Cela a été confirmé lors du suivi qui n’a montré aucune évolution de la formation kystique.
Attention ! Au moment où un enfant se présente avec un diabète insipide, un germinome hypothalamique peut ne pas être encore visible à la radiologie. Chez ces patients, l’IRM cérébrale doit être répétée en scrutant la tige tous les 6 mois au cours des 3 premières années suivant l’apparition du diabète insipide, puis annuellement pendant 6-8 ans.
Biomarqueurs des germinomes
La ßhCG et l’alpha-foetoprotéine sont parfois augmentées dans le sérum ou le LCR. Ces marqueurs sont pathognomoniques des tumeurs germinales, mais de nombreuses tumeurs n’en sécrètent pas des quantités détectables.
Chez Eléonore, la ß-hCG sérique était indétectable et l’alpha-foetoprotéine sérique à 2 μg/L (N < 7).
Avec 3,5 ans de recul, on peut être très rassuré pour Éléonore. Mais si l’on reste privé de diagnostic, il faut continuer le suivi IRM pendant 4 ans de plus pour s’assurer que la tige continue à ne montrer aucun épaississement.
N’avons nous manqué aucun examen, aucun diagnostic?
Nous restions donc sans diagnostic étiologique pour ce diabète insipide apparu vers l’âge de 3 ans.
6 mois après le diagnostic, nous avons eu le résultat du séquençage du gène AVP-NPII (OMIM *192340), dont les défauts sont connus pour donner des diabètes insipides centraux et trouvé une mutation c.337G>Tp.Glu113 (exon 3) déjà décrite, et de transmission dominante.
En l’absence de polyurie chez les parents, nous avons considéré cette mutation comme de novo.
Les défauts du gène AVP-NPII représentent 1% de tous les patients ayant un diabète insipide central.
Apparemment normaux à la naissance, les patients développent un diabète insipide à des âges variant entre 9 mois et 43 ans.
L’histoire d’Éléonore est représentative de cette maladie génétique, bien décrite dans plusieurs séries récentes de la littérature.
Grâce à la mise en évidence d’une mutation connue pour être pathogène, nous avons pu interrompre le suivi vigilant prévu pour chercher des signes de germinome ou d’histiocytose, notamment l’IRM hypothalamo-hypophysaire.
Citons pour être complet le syndrome de Wolfram, dû à des mutations perte de fonction du gène WS1, qui est également une forme héréditaire de diabète insipide central. Ce syndrome se manifeste habituellement par un diabète sucré non auto-immun, une atrophie optique, une hypoacousie et un diabète insipide central, qui peut être partiel, avec un début typique à l’adolescence. Aucune de ces manifestations n’étant présente ici, nous avons donné la priorité à la recherche d’une autre cause génétique
Une fois le diabète insipide d’Éléonore contrôlé par un traitement à la desmopressine, la croissance a repris. La croissance et le poids se sont vite améliorés. Eléonore est redevenue la petite fille heureuse qu’elle était auparavant, et a fait de rapides progrès à l’école.
- Bajpai A, Kabra M, Menon PS. Central diabetes insipidus: clinical profile and factors indicating organic etiology in children. Indian Pediatr. 2008;45(6):463-468.
- De Buyst J, Massa G, Christophe C, et al. Clinical, hormonal and imaging findings in 27 children with central diabetes insipidus. Eur J Pediatr. 2007;166(1):43-49.
- Kalra AA, Riel-Romero RM, Gonzalez-Toledo E. Lymphocytic hypophysitis in children: a novel presentation and literature review. J Child Neurol. 2011;26(1):87-94.
- Marchand I, Barkaoui MA, Garel C, et al. Central diabetes insipidus as the inaugural manifestation of Langerhans cell histiocytosis: natural history and medical evaluation of 26 children and adolescents. J Clin Endocrinol Metab. 2011;96(9):E1352-E1360.
- Jorsal T, Rørth M. Intracranial germ cell tumours. A review with special reference to endocrine manifestations. Acta Oncol. 2012;51(1):3-9.
- Zilbermint M, Ramnitz MS, Lodish MB, et al. Pituitary stalk lesion in a 13-year-old female. J Pediatr Endocrinol Metab. 2014;27(3-4):359-362.
- Di Iorgi N, Allegri AE, Napoli F, et al. Central diabetes insipidus in children and young adults: etiological diagnosis and long-term outcome of idiopathic cases. J Clin Endocrinol Metab. 2014;99(4):1264-1272.
- Di Iorgi N, Morana G, Napoli F, el al. Management of diabetes insipidus and adipsia in the child. Best Pract Res Clin Endocrinol Metab. 2015;29(3):415-436.
- Kilday JP, Laughlin S, Urbach S, et al. Diabetes insipidus in pediatric germinomas of the suprasellar region: characteristic features and significance of the pituitary bright spot. J Neurooncol. 2015;121(1):167-175.
- Dabrowski E, Kadakia R, Zimmerman D. Diabetes insipidus in infants and children. Best Pract Res Clin Endocrinol Metab. 2016;30(2):317-328.
- Robertson GL. Diabetes insipidus: Differential diagnosis and management. Best Pract Res Clin Endocrinol Metab. 2016;30(2):205-218.
- Schaefers J, Cools M, De Waele K, et al. Clinical presentation and outcome of children with central diabetes insipidus associated with a self-limited or transient pituitary stalk thickening, diagnosed as infundibuloneurohypophysitis. Clin Endocrinol (Oxf). 2017;87(2):171-176.
Mutations du gène AVP (liste non exhaustive)
- Ito M, Mori Y, Oiso Y, Saito H. A single base substitution in the coding region for neurophysin II associated with familial central diabetes insipidus. J Clin Invest. 1991;87(2):725-728.
- Bourdet K, Vallette S, Deladoëy J, Van Vliet G. Early-Onset Central Diabetes Insipidus due to Compound Heterozygosity for AVP Mutations. Horm Res Paediatr. 2016;85(4):283-287.
- Hrčková G, Jankó V, Kytnarová J, et al. Two novel mutations in seven Czech and Slovak kindreds with familial neurohypophyseal diabetes insipidus-benefit of genetic testing. Eur J Pediatr. 2016;175(9):1199-1207.
- Spiess M, Beuret N, Rutishauser J. Genetic forms of neurohypophyseal diabetes insipidus [published online ahead of print, 2020 Jun 19]. Best Pract Res Clin Endocrinol Metab. 2020;101432.
- García-Castaño A, Madariaga L, Pérez de Nanclares G, et al. Forty-One Individuals With Mutations in the AVP-NPII Gene Associated With Familial Neurohypophyseal Diabetes Insipidus. J Clin Endocrinol Metab. 2020;105(4):dgaa069.
- Patti G, Scianguetta S, Roberti D, et al. Familial neurohypophyseal diabetes insipidus in 13 kindreds and 2 novel mutations in the vasopressin gene. Eur J Endocrinol. 2019;181(3):233-244.
- Feldkamp LLI, Kaminsky E, Kienitz T, Quinkler M. Central Diabetes Insipidus Caused by Arginine Vasopressin Gene Mutation: Report of a Novel Mutation and Review of Literature [published online ahead of print, 2020 Jul 6]. Horm Metab Res. 2020;10.1055/a-1175-1307.