- Parents caucasiens, non consanguins.
Née à terme sans complications.
3 410 g, 50 cm.
Aucune pathologie pendant la grossesse.
En dehors de la dose standard de 100 000 UI de vitamine D au 3e trimestre, sa mère n’a pris aucun médicament.
Frères et sœur (3, 6 et 8 ans) en bonne santé.
Histoire familiale (initialement) négative.
- A J2, épisode de tremblement : calcémie 2,85 mmol/L.
- Examen clinique normal.
Aucun problème d’alimentation ou digestif.
Une calcémie à 2,85 mmol/l est-elle dangereuse ?
Un bilan est-il nécessaire ?
Quelles sont vos hypothèses diagnostiques ?
- Hyperparathyroïdie primaire
- Hypophosphatasie
- Intoxication à la vitamine D
- Hypercalcémie idiopathique par augmentation de la sensibilité à la vitamine D
- Hypercalcémie secondaire à une nécrose de la graisse sous-cutanée
- Hypercalcémie maligne
- Hypercalcémie hypocalciurique familiale
Quels examens prescririez-vous ?
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
- Chez les nouveau-nés, l’hypercalcémie est souvent détectée de façon assez fortuite lors d’une analyse de sang faite pour diverses raisons (suspicion d’infection néonatale, tremblements).••Les manifestations cliniques de l’hypercalcémie chez les nouveau-nés (faible prise de poids, anorexie, polyurie et constipation) sont minimes et non spécifiques.Elles apparaissent lorsque le taux de calcium est supérieur à 3,4 mmol/l.
- La découverte d’une néphrocalcinose à l’échographie est un autre mode de révélation.
- Dans la plupart des cas, l’hypercalcémie est < 3,4 mmol/l et reste cliniquement latente. Elle peut néanmoins conduire à une néphrocalcinose.
- Aucun traitement d’urgence n’est nécessaire, sauf dans les cas symptomatiques graves.
- Afin de guider la gestion à long terme et d’éviter des procédures diagnostiques ultérieures compliquées ou des interventions thérapeutiques inutiles, il est important de rechercher l’étiologie et la physiopathologie de l’hypercalcémie néonatale.
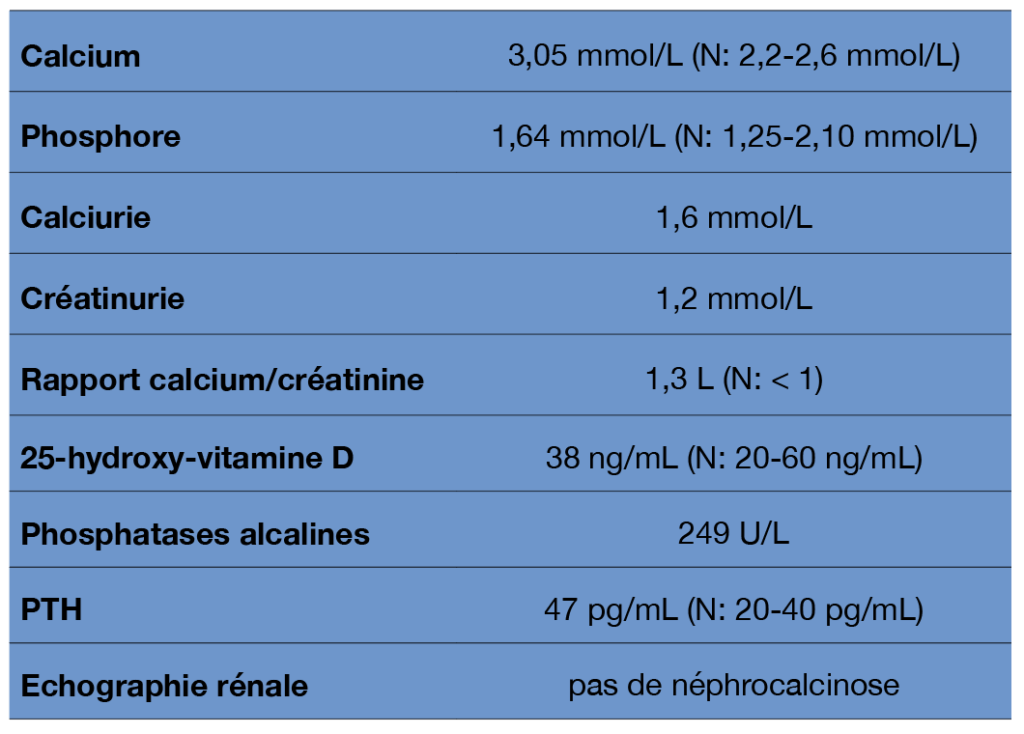
Les résultats de Clémence sont :
Apprenant que sa fille avait une hypercalcémie, la mère de Clémence s’est rappelée que son médecin généraliste lui avait recommandé, plusieurs années auparavant, de limiter sa consommation de calcium car sa calcémie était supérieure à la normale
Elle s’est également souvenue que sa mère, la grand-mère maternelle de Clémence, avait subi une chirurgie de la parathyroïde vers l’âge de 40 ans en raison d’une hyperparathyroïdie. Cependant, aucun adénome parathyroïdien n’avait été trouvé au cours de l’intervention, et son hypercalcémie avait persisté après la chirurgie sans conséquences médicales à long terme.
Analyse des résultats
Clémence a une hypercalcémie associée à une PTH juste au-dessus de la normale (sans carence en vitamine D). Ce taux de PTH à 47 pg/ml doit être considéré comme élevé car inapproprié dans le contexte d’hypercalcémie. En effet, en l’absence d’un défaut de signalisation calcium-CaSR-PTH, une hypercalcémie supprime la sécrétion de PTH.
La calciurie de Clémence est trop basse par rapport à la calcémie. Dans cette situation, un seul diagnostic subsiste : l’hypercalcémie hypocalciurique familiale (FHH) (également appelée hypercalcémie familiale bénigne).
Les antécédents familiaux orientent aussi vers cette étiologie.
Les autres étiologies d’hypercalcémie mentionnées auraient montré des taux de PTH effondrés, sauf l’hyperparathyroïdie néonatale primaire qui est très rare (quelques cas dans la littérature) et qui conduit à de graves hypercalcémies avec une calcémie > 5 mmol/l et une PTH > 1000 pg/ml. Elle est dûe à des mutations homozygotes ou hétérozygotes composites du gène CaSR
Quel est le défaut génétique chez Clémence?
Le bilan de la mère a montré les résultats suivants :
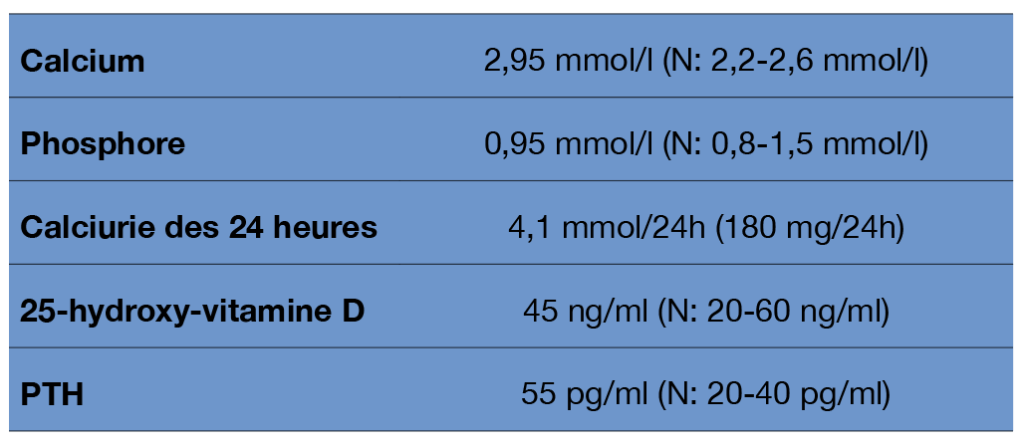
Ces résultats confirment que Clémence a hérité la maladie de sa mère. Quant à l’hyperparathyroïdie de sa grand-mère, elle n’était évidemment pas due à un adénome parathyroïdien, mais relevait de la même maladie génétique.
Trois étiologies moléculaires d’hypercalcémie hypocalciurique familiale (FHH) ont été identifiées :
- FHH1: mutations perte de fonction de CaSR, (60% des cas ): Clémence a une mutation faux sens du CasR, que sa mère a également.
- FHH2: mutations perte de fonction de GNA11 (codant pour la protéine Gq couplée à CaSR) (< 1% des cas)
- FHH3: mutations perte de fonction de AP2S1 (protéine membranaire impliquée dans la voie CaSR) (environ 10% des cas).
30% des cas de FHH ne sont pas expliqués par des mutations de ces 3 gènes.
La FHH est considérée comme bénigne. La plupart des patients sont asymptomatiques, ont été diagnostiqués de façon fortuite, et montrent uniquement des anomalies des dosages sanguins. Certains patients peuvent présenter des épisodes de lithiase rénale.
La mutation inactivatrice de CaSR rend celui-ci moins sensible à la calcémie et diminue son effet inhibiteur sur la sécrétion de PTH par les parathyroïdes. Celles-ci perçoivent un niveau de calcémie plus bas que la réalité, et répondent en augmentant la sécrétion de PTH et la calcémie.
Dans le rein, CaSR inhibe la réabsorption du calcium dans la branche ascendante de l’anse de Henle. En cas de mutation inactivatrice de CaSR, la réabsorption tubulaire de calcium est augmentée: ceci explique la faible calciurie typique de l’hypercalcémie hypocalciurique familiale
Conduite à tenir chez Clémence ?
Par définition, l’hypercalcémie est bénigne. Il n’y a aucune indication pour une intervention médicale en urgence. Clémence est cliniquement asymptomatique. Elle n’a pas d’hypercalciurie qui pourrait conduire à une néphrocalcinose à long terme.
Il n’est également pas nécessaire de répéter les analyses, qui montreraient la persistance de l’hypercalcémie/hypocalciurie et des taux trop élevés de PTH.
Le suivi clinique doit être celui de tous les nouveau-nés, en s’assurant que la prise de poids est correcte et que la croissance est suffisante.
Les seules recommandations sont d’assurer une bonne hydratation des nourrissons FHH, en particulier en cas de fièvre, de diarrhée ou de canicule, situations dans lesquelles la calcémie peut encore augmenter et devenir symptomatique.
Il est également recommandé de corriger une carence en vitamine D qui, sinon, peut conduire à une augmentation du taux de PTH déjà élevé.
Références depuis 2012
- Hannan FM, Nesbit MA, Zhang C, et al. Identification of 70 calcium-sensing receptor mutations in hyper- and hypo-calcaemic patients: evidence for clustering of extracellular domain mutations at calcium-binding sites. Hum Mol Genet. 2012;21(12):2768-2778.
- Nesbit MA, Hannan FM, Howles SA, et al. Mutations affecting G-protein subunit α11 in hypercalcemia and hypocalcemia. N Engl J Med. 2013;368(26):2476-2486.
- Nesbit MA, Hannan FM, Howles SA, et al. Mutations in AP2S1 cause familial hypocalciuric hypercalcemia type 3. Nat Genet. 2013;45(1):93-97.
- Hendy GN, Canaff L, Newfield RS, et al. Codon Arg15 mutations of the AP2S1 gene: common occurrence in familial hypocalciuric hypercalcemia cases negative for calcium-sensing receptor (CASR) mutations. J Clin Endocrinol Metab. 2014;99(7):E1311-E1315.
- Kulkarni A, Mohite M, Vijaykumar R, et al. Neonatal severe hyperparathyroidism due to compound heterozygous mutation of calcium sensing receptor (CaSR) gene presenting as encephalopathy. Indian J Pediatr. 2014;81(11):1228-1229.
- Li D, Tian L, Hou C,et al. Association of Mutations in SLC12A1 Encoding the NKCC2 Cotransporter With Neonatal Primary Hyperparathyroidism. J Clin Endocrinol Metab. 2016;101(5):2196-2200.
- Hovden S, Rejnmark L, Ladefoged SA, Nissen PH. AP2S1 and GNA11 mutations – not a common cause of familial hypocalciuric hypercalcemia. Eur J Endocrinol. 2017;176(2):177-185.
- Mayr B, Schnabel D, Dörr HG, Schöfl C. GENETICS IN ENDOCRINOLOGY: Gain and loss of function mutations of the calcium-sensing receptor and associated proteins: current treatment concepts. Eur J Endocrinol. 2016;174(5):R189-R208.
- Vargas-Poussou R, Mansour-Hendili L, Baron S, et al. Familial Hypocalciuric Hypercalcemia Types 1 and 3 and Primary Hyperparathyroidism: Similarities and Differences. J Clin Endocrinol Metab. 2016;101(5):2185-2195.
- Rey E, Jacob CE, Koolian M, Morin F. Hypercalcemia in pregnancy – a multifaceted challenge: case reports and literature review. Clin Case Rep. 2016;4(10):1001-1008. Published 2016 Sep 17.
- Szalat A, Shpitzen S, Tsur A, et al. Stepwise CaSR, AP2S1, and GNA11 sequencing in patients with suspected familial hypocalciuric hypercalcemia. Endocrine. 2017;55(3):741-747.
- Lee JY, Shoback DM. Familial hypocalciuric hypercalcemia and related disorders. Best Pract Res Clin Endocrinol Metab. 2018;32(5):609-619.
- Nissen PH, Rejnmark L. Expanding the spectrum of genetic variants in the calcium-sensing receptor (CASR) gene in hypercalcemic individuals. Clin Endocrinol (Oxf). 2019;91(5):683-690.
- Arai Y, Okumura R, Wada S, et al. A Rare case of Neonatal Hypocalciuric Hypercalcemia Complicated with Arrhythmia. In 58th Annual ESPE (Vol. 92). European Society for Paediatric Endocrinology.
- Nissen PH, Rejnmark L. Expanding the spectrum of genetic variants in the calcium-sensing receptor (CASR) gene in hypercalcemic individuals. Clin Endocrinol (Oxf). 2019;91(5):683-690.
- Dharmaraj P, Gorvin CM, Soni A, et al. Neonatal Hypocalcemic Seizures in Offspring of a Mother With Familial Hypocalciuric Hypercalcemia Type 1 (FHH1). J Clin Endocrinol Metab. 2020;105(5):1393-1400.