- Père 175 cm, mère 168 cm.
Pas d’ antécédents familiaux. - Né à 39 semaines à 3280 g et 50 cm.
Orthophonie pour retard du langage, puis bonne scolarité.
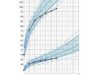
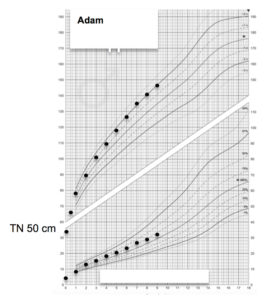
Sans histoire médicale. - Accélération de sa croissance vers l’âge de 3 ans.
Quelques érections gênantes au cours des 6 derniers mois.
- Taille 146 cm (+2 DS), poids 32 kg.
FC : 82/min; PA : 105/56 mmHg.
Pas de dysmorphie.
- Duvet pubien fourni, quelques poils sur le scrotum.
Testicules 22×16 mm, pénis 60 x16 mm.
- Examen physique normal.
Pas de gynécomastie.
Thyroïde non palpable, palpation abdominale normale.
Pas d’acné, pas de taches café au lait, pas de lentigines ni d’autres lésions cutanéo-muqueuses - Age osseux au poignet : 10 ans.
Quelles sont vos hypothèses ?
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Votre piste diagnostique ?
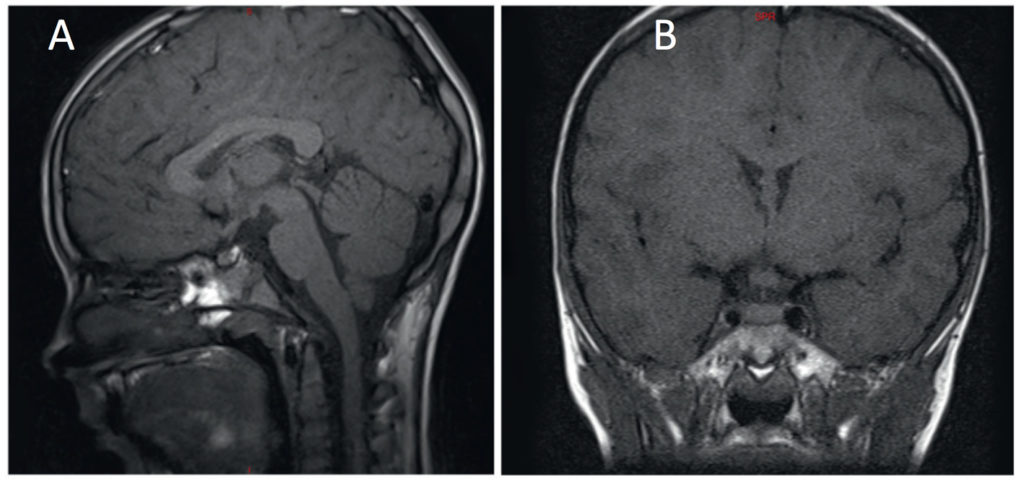
L’IRM est normale.
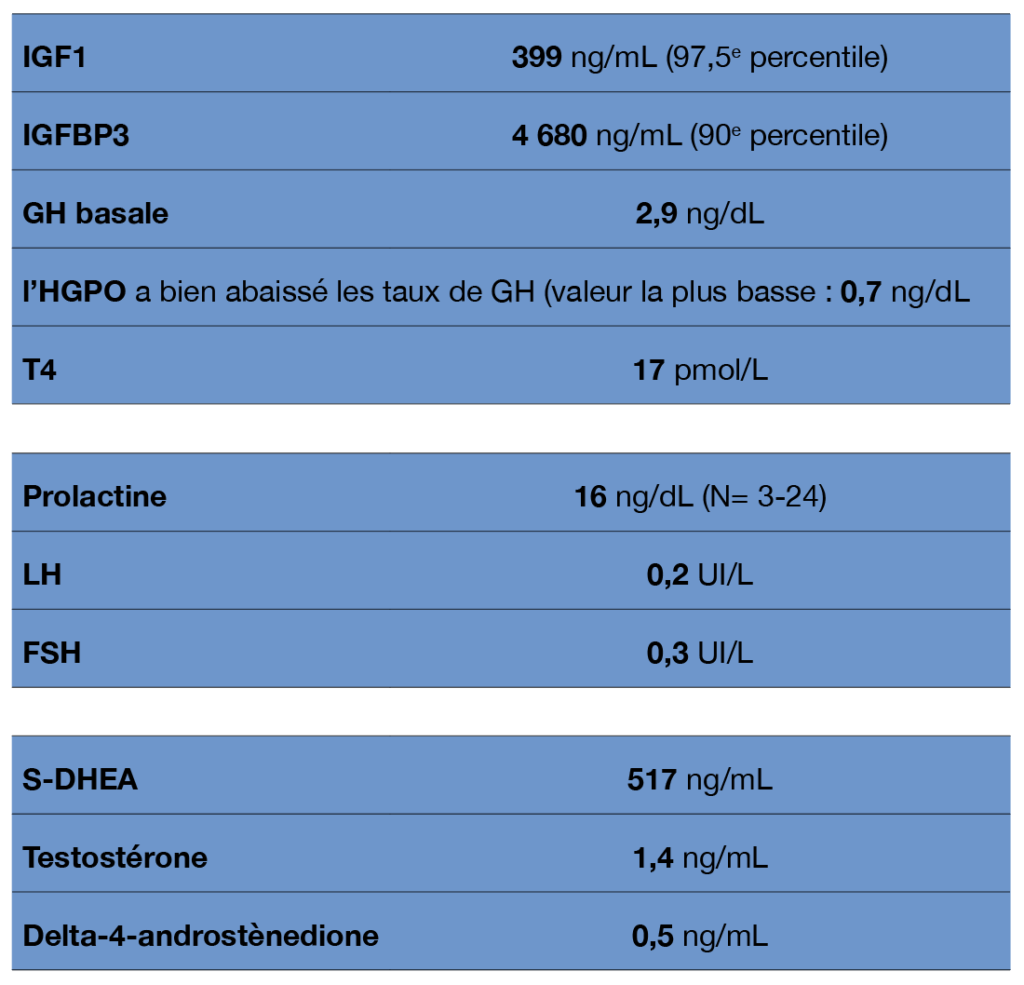
Pas d’hypersécrétion d’hormone de croissance. La valeur de l’IGF1 sérique est à la limite supérieure de la normale pour l’âge. L’hypersécrétion d’hormone de croissance, très rare chez l’enfant, est généralement due à un adénome hypophysaire bénin. Cette pathologie rare induit une accélération soudaine de la vitesse de croissance chez un enfant ayant une croissance normale. Contrairement aux adultes, les jeunes enfants atteints n’ont pas d’épaississement des traits, des mains et des pieds.
La maladie de Basedow constitue plus de 95% des cas d’hyperthyroïdie chez l’enfant. L’hyperthyroïdie accélère la croissance,, mais Adam n’a pas de signes d’hyperthyroïdie et sa T4L est normale
Testostérone : 1,4 ng/ml nettement élevée pour un garçon de 9 ans dont les valeurs ne devraient pas dépasser 0,3 ng/ml.
Il est probable que les taux élevés d’IGF1 et d’IGFBP3 sont dus à l’excès de testostérone
La puberté précoce centrale n’est pas un diagnostic possible dans le cas présent. En effet, Adam a de petits testicules infantiles de taille normale, et même si le taux de testostérone basal est élevé, LH et de FSH sont pratiquement indétectables. Nous n’avons donc pas été surpris de ne trouver aucune anomalie au niveau du système nerveux central, telle qu’un hamartome, sur l’IRM. Les autres causes de puberté précoce centrale ne sont pas non plus plausibles: mutations de MKRN3 ou de KISS1, adoption avec transfert d’un orphelinat roumain dans une famille française.
Les pubertés précoces indépendantes des gonadotrophines regroupent plusieurs troubles hétérogènes parmi lesquels doit se trouver le diagnostic d’Adam, puisqu’il a un taux élevé de testostérone et des taux de gonadotrophines bas.
- L’adrenarche prématurée, souvent accompagnée d’une accélération de la croissance staturale, ne peut pas être une explication, même si l’âge du patient aurait pu rendre ce diagnostic possible. Ce diagnostic doit être exclu en raison du taux de testostérone élevé (la testostérone n’est pas élevée dans l’adrenarche).
- Dans le syndrome de McCune Albright (MAS), la puberté précoce est plus rare chez les garçons que chez les filles. L’hypersécrétion de testostérone provient généralement d’une hyperplasie primitive des cellules de Leydig. Mais des mécanismes combinés de puberté précoce peuvent aussi exister. Une augmentation de volume des testicules dû à une suractivation des cellules de Sertoli est rare. Adam n’a aucun signe de MAS. Sa peau est normale, sans taches café au lait, mais cela n’exclut pas formellement le MAS.
- Quelles autres étiologies de puberté précoce à gonadotrophines basses?
- Un adénome Leydigien avec mutations somatiques de LHR peut donner une testostérone élevée, des gonadotrophines basses. Cette tumeur testiculaire bénigne est diagnostiquée par l’échographie testiculaire. Celle d’Adam était normale.
- Une tumeur de la surrénale sécrétant des androgènes donne une testostérone élevée, avec des taux élevés de S-DHEA et de delta-4-androstènedione. Comme ces tumeurs sont généralement malignes, il est nécessaire d’effectuer une IRM, un scan abdominal ou une échographie chez tous les enfants présentant une testostérone élevée et des gonadotrophines basses.Le scanner abdominal était normal.
- Le déficit en 21-hydroxylase classique ou non classique pourrait accélérer la croissance d’un garçon et être associé à des taux élevés de testostérone. Puisque Dorian était né dans un pays où le dépistage néonatal n’est pas généralisé, nous avons mesuré la 17-OH-progestérone (17-OHP), qui était normale : 0,8 ng/mL.
- Les tumeurs calcifiées à grandes cellules de Sertoli (LCCSCT) sont associées au syndrome de Peutz-Jeghers. Elles se manifestent par une gynécomastie pré-pubertaire, une croissance accélérée et un âge osseux avancé, du fait d’une production excessive d’œstradiol et d’estrone par les cellules de Sertoli néoplasiques qui expriment l’aromatase. Des lésions pigmentées cutanéo- muqueuses sont observées chez 95% des patients.
- Un hépatoblastome secrète souvent de l’α-fœtoprotéine, et parfois de la β-hCG. Il peut en résulter une puberté précoce périphérique avec testostérone élevée et LH-FSH supprimées. Devant une puberté précoce périphérique, il faut prendre en compte la possibilité d’une origine tumorale.
- Une exposition à la testostérone topique peut donner une testostérone élevée, voire très élevée. Elle se produit généralement par contact répété entre un père qui utilise du gel à la testostérone et l’enfant. Les taux de gonadotrophines sont très bas. Tous les examens sont négatifs, seul l’interrogatoire peut identifier cette cause.
Aucune de ces étiologies ne correspond au cas d’Adam.
D’où vient la testostérone ?
Quelle étiologie n’a pas été citée?
Une tumeur germinale sécrétant de la ß-hCG doit être envisagée.
Mais les testicules peuvent être augmentés par l’hCG, mais ce n’est pas toujours le cas. Des tumeurs du médiastin peuvent être identifiées par imagerie thoracique; des taux élevés d’α-fœtoprotéine (AFP) et de β-hCG sont fréquents.
Les déficits hypophysaires et la polyurie sont des manifestations de tumeurs germinales de la tige pituitaire. Les tumeurs peuvent également être trouvées dans la région pinéale, ou d’autres sites.
Ces tumeurs germinales sont malignes et doivent toujours être recherchées dans les pubertés avancées. Adam avait des taux de β-hCG à 2500 et 1900 UI/L à deux mesures répétées (N <2)
L’IRM cérébrale ne révélait aucune tumeur.
L’échographie abdominale non plus.
C’est le scanner thoracique qui a fait le diagnostic de localisation en révélant une image compatible avec une tumeur germinale
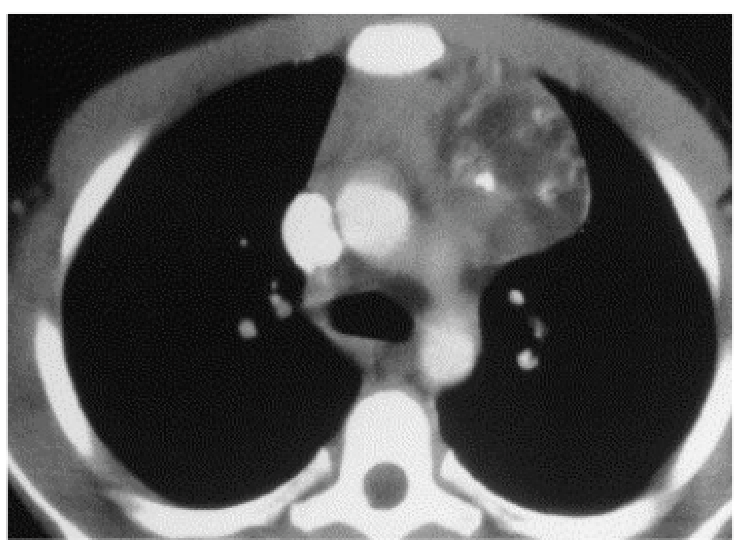
L’histologie a révélé une tumeur mixte traitée par chirurgie et chimiothérapie
A-t-on des investigations complémentaires à entreprendre?
Il faut chercher un syndrome de Klinefelter (KS) (1/660 nouveaux nés garçons).
Chez l’enfant, son phénotype est très variable. Le plus souvent aucun symptôme. De nombreux patients ont une croissance accélérée dès la petite enfance. Certains ont des difficultés d’apprentissage (langage, lecture) non spécifiques comme Adam. Mais la scolarité et le développement intellectuel sont normaux.
Avant l’adolescence, le volume des testicules est normal, et la testostérone basse (comme chez tous les jeunes garçons). Le KS n’expliquerait en aucun cas un taux élevé de testostérone.
Il existe cependant une situation particulière et rare dans laquelle les patients KS ont des taux élevés de testostérone : lorsqu’ils développent des tumeurs germinales, généralement médiastinales, sécrétant de la ß-hCG.
A notre connaissance, une vingtaine de cas ont été publiés : les enfants âgés de 4 à 9 ans présentent une puberté précoce avec des testicules prépubères, révélant des tumeurs souvent mixtes. Les plus âgés ont des douleurs thoraciques, une dyspnée et une toux se combinant avec des signes du syndrome de Klinefelter devenus évidents (gynécomastie et testicules anormalement petits).
Le caryotype d’Adam était 47, XXY, confirmant le syndrome de Klinefelter.
Puberté précoce + tumeur : caryotype systématique
- Chaussain JL, Lemerle J, Roger M, et al. Klinefelter syndrome, tumor, and sexual precocity. J Pediatr. 1980;97(4):607-609.
- Nichols CR, Heerema NA, Palmer C, et al. Klinefelter’s syndrome associated with mediastinal germ cell neoplasms. J Clin Oncol. 1987;5(8):1290-1294.
- Mann BD, Sparkes RS, Kern DH, Morton DL. Chromosomal abnormalities of a mediastinal embryonal cell carcinoma in a patient with 47,XXY Klinefelter syndrome: evidence for the premeiotic origin of a germ cell tumor. Cancer Genet Cytogenet. 1983;8(3):191-196.
- Carroll PR, Morse MJ, Koduru PP, Chaganti RS. Testicular germ cell tumor in patient with Klinefelter syndrome. Urology. 1988;31(1):72-74.
- Hasle H, Jacobsen BB, Asschenfeldt P, Andersen K. Mediastinal germ cell tumour associated with Klinefelter syndrome. A report of case and review of the literature. Eur J Pediatr. 1992;151(10):735-739.
- Hasle H, Jacobsen BB, Asschenfeldt P, et al. Mediastinal germ cell tumour associated with Klinefelter syndrome. A report of case and review of the literature. Eur J Pediatr. 1992;151(10):735-739.
- Aguirre D, Nieto K, Lazos M, et al. Extragonadal germ cell tumors are often associated with Klinefelter syndrome. Hum Pathol. 2006;37(4):477-480.
- Völkl TM, Langer T, Aigner T, et al. Klinefelter syndrome and mediastinal germ cell tumors. Am J Med Genet A. 2006;140(5):471-481.
- Williams LA, Pankratz N, Lane J, et al. Klinefelter syndrome in males with germ cell tumors: A report from the Children’s Oncology Group. Cancer. 2018;124(19):3900-3908.
- Kapoor R, Thakkar D, Rastogi N, et al. Metastatic extragonadal germ cell tumor with Klinefelter syndrome. Pediatric Hematology Oncology Journal. 2018; 3(3), S51.
- Özyörük D, Kocayozgat A, Yaman-Bajin İ, et al. A synchronous occurrence of bifocal intracranial germinoma and bilateral testicular epidermoid cyst in an adolescent patient with Klinefelter`s syndrome. Turk J Pediatr. 2019;61(3):456-459.
- Choi HJ, Kim EA, Lee JM, et al. Embryonal Carcinoma of the Pineal Gland Developed in an Adolescent Boy with Klinefelter Syndrome. Clin Pediatr Hematol Oncol. 2019;26:105-109.