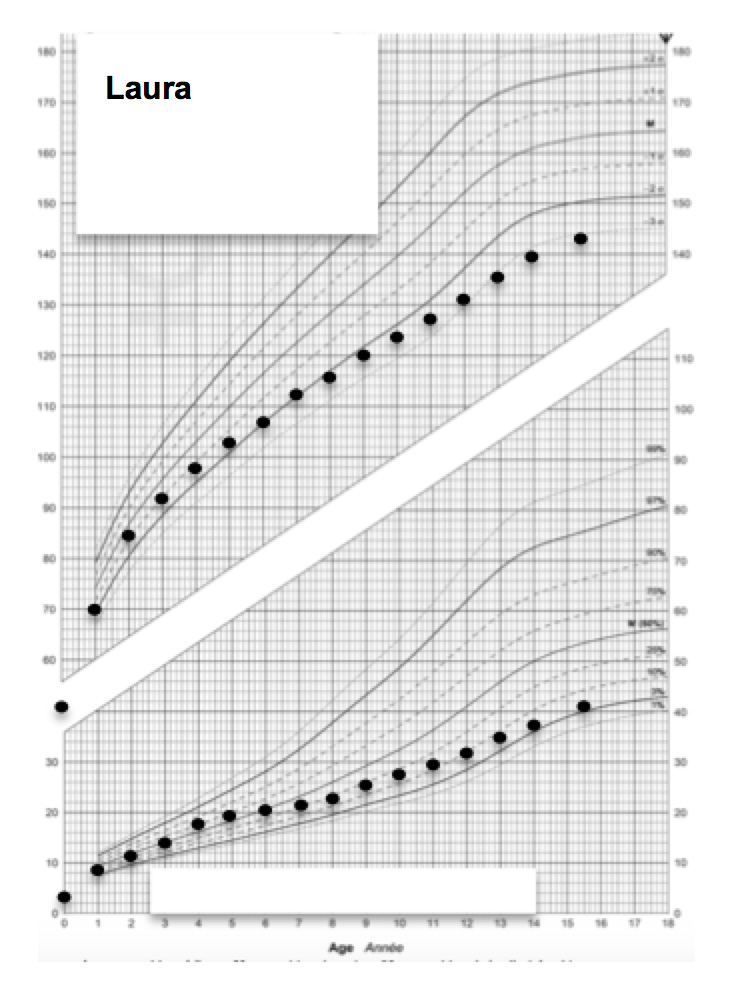
- Père 182 cm, mère 165 cm réglée à 15 ans.
Européens non apparentés.
Pas d’histoire médicale familiale.
- Née à terme à 3430 g et 50 cm.
Petite enfance sans pathologie.
Quelques otites.
Pas de polyurie clinique.
Seule activité sportive : 2 h de danse /semaine.
- Pas de développement des seins.
Aménorrhée primaire.
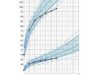
- Poids : 41 kg, taille 144 cm.
FC : 84 /min, PA : 115/75 mm Hg.
Bien proportionné, formes féminines.
Joli visage.
- Pas le moindre bourgeon mammaire.
Pilosité pubienne P3.
OGE et clitoris normaux.
Pas de gonade palpable.
- Examen physique négatif.
Thyroïde normale.
Abdomen normal, peau normale.
- Âge osseux au poignet : 12 ans.
Quelles sont vos hypothèses ?
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Avant les résultats des examens, quelques étiologies peuvent rapidement être écartées ou retenues.
Un hypogonadisme hypogonadotrope peut expliquer le tableau d’absence de développement pubertaire, pas la croissance ralentie (les parents sont assez grands)
L’insuffisance hypophysaire multiple d’origine génétique peut très bien combiner une diminution de la vitesse de croissance à partir de 3 ans et un déficit gonadotrope modifiant le cours normal de la puberté. C’est une étiologie possible dans le cas de Laura. Des manifestations précoces peuvent être présentes, mais les mutations du gène PROP1 peuvent ne se révéler que plus tardivement au cours de l’enfance.
Bien que le craniopharyngiome puisse se révéler pendant la petite enfance par une diminution de la vitesse de croissance, il est peu probable que cette tumeur évolue pendant plus de 10 ans sans aggravation des symptômes. Cependant, parce que ces tumeurs peuvent avoir une évolution lente et cliniquement atypique, cette hypothèse doit toujours être explorée par IRM ou scanner du cerveau.
Un grand groupe d’étiologies comprend toutes sortes d’insuffisance ovarienne prématurée, qui peuvent se manifester par un syndromehypergonadotrope d’aménorrhée et hypo-oestrogénisme.
Le retard constitutionnel de puberté, la cause la plus fréquente de retard pubertaire, n’expliquerait pas le ralentissement précoce de la croissance.
L’absence de seins, la pilosité pubienne P3 écartent une insensibilité aux androgènes. Il en est de même pour l’aménorrhée hypothalamique, d’autant qu’il n’a ni activité physique intensive, ni troubles du comportement alimentaire.
Les maladies digestives ou l’insuffisance rénale ne pourraient être évoqués que s’ils étaient associés à des signes ou symptômes chroniques qui n’existent pas dans le cas de Laura.
L’hypothyroïdie congénitale ou acquise (thyroïdite lymphocytaire) n’est pas compatible avec la trajectoire de la courbe de croissance et le développement physique et cognitif de Laura.
En conclusion, le diagnostic doit concilier troubles de la croissance chez une fille née avec une taille de 50 cm, et absence totale de développement sexuel à l’adolescence.
L’évaluation initiale de l’aménorrhée doit inclure au minimum la mesure des taux sériques de prolactine, de FSH et de TSH.
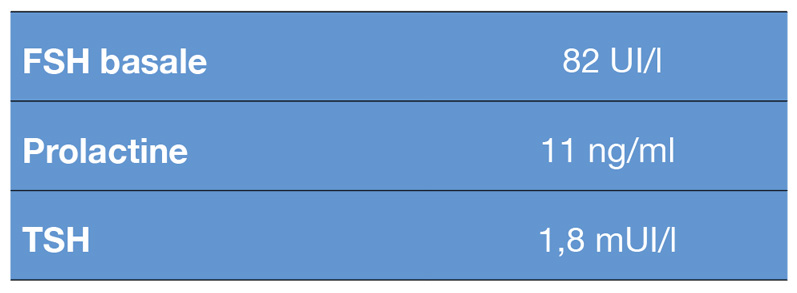
Dans les cas d’aménorrhée « hypothalamique », la FSH est basse ou normale. L’hypogonadismehypogonadotrope aurait, lui aussi, donné une FSH très basse.
La valeur élevée de FSH indique une insuffisance ovarienne prématurée (premature ovarian failure, POF) qui donne un continuum d’altérations de la fonction ovarienne.
Les POF sont diagnostiqués en cas d’aménorrhée, d’hypo-œstrogénisme et de FSH élevée.
Quelles étiologies de POF peuvent causer le phénotype de Laura ?
L’insuffisance ovarienne prématurée fait suite à un dysfonctionnement des follicules (les follicules sont bien présents dans l’ovaire, mais un processus pathologique altère leur fonction) ou à une déplétion des follicules (pas de follicules primordiaux dans l’ovaire). C’est une affection rare chez les adolescentes en bonne santé.
L’insuffisance ovarienne prématurée est une maladie hétérogène qui résulte d’une infection, d’une galactosémie, d’une auto-immunité (ovarite lymphocytaire auto-immune), de traitements anti-cancéreux ou d’une chirurgie de l’ovaire.
Des anomalies de structure du chromosome X ainsi que des mutations génétiques spécifiques peuvent également en être la cause.
Cependant, dans 90% des cas, la cause reste actuellement inconnue. La majorité des cas d’insuffisance ovarienne précoce sont donc encore considérés comme « idiopathiques ». Dans une minorité de cas idiopathiques, un apparenté au premier degré est également affecté.
Elle peut se produire dans le cadre d’un syndrome.
Une histoire familiale de syndrome de l’X fragile, un déficit intellectuel, une démence, des tremblements ou une ataxie, ou encore des symptômes neurologiques peuvent être révélateurs d’une mutation du gène FMR1 (fragile X mental retardation 1).
Des mutations des gènes APECED, FOXL2, EIF2B, et GALT sont associées à des formes syndromiques d’insuffisance ovarienne primaire.
Dans les formes non syndromiques, de rares mutations ont été décrites dans les gènes des récepteurs à la FSH et à la LH, ainsi que dans les gènes BMP15, POF1B, et NOBOX. Plusieurs autres gènes ont été associés à l’insuffisance ovarienne primaire non syndromique, mais leur pertinence clinique est discutée. Les mutations affectant ces gènes représentent une petite minorité des cas de dysfonctionnement de l’ovaire (voir Détails dans la rubrique « Livres » du site).
En cas d’insuffisance ovarienne primaire non syndromique, les examens doivent inclure un caryotype, une recherche de la mutation FMR1 et un dosage des anticorps surrénaliens. Ces derniers sont positifs chez 4% des femmes présentant une insuffisance ovarienne primaire. L’autoimmunité cellulaire est alors le mécanisme de l’insuffisance ovarienne. Les anticorps ovariens ayant une faible spécificité, il n’est pas utile de les rechercher.
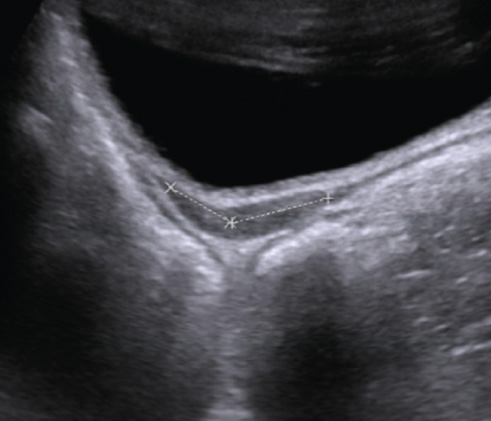
Une échographie pelvienne doit également être effectuée. Une biopsie de l’ovaire n’est pas nécessaire.
Gènes associés à l’insuffisance ovarienne prématurée (voir la Rubrique « Livre » du site)
Il faut bien distinguer :
- les défauts monogéniques, mutations ou délétions, causant de rares cas d’insuffisance ovarienne précoce,
- et les variants génétiques plus fréquents chez les femmes atteintes d’insuffisance ovarienne précoce que chez les contrôles. Ces variants prédisposent éventuellement à l’insuffisance ovarienne précoce, avec un degré de risque variable, mais ne sont pas toujours convaincants en tant que cause ou même facteur associé à l’insuffisance ovarienne précoce.
Facteurs de transcription spécifiques des ovocytes
La formation des follicules primordiaux et leur différenciation en follicules primaires dépendent de l’expression de gènes spécifiques des ovocytes régulés par des facteurs de transcriptions spécifiques, tels que NR5A1, NOBOX, FIGLA, et FOXL2.
Plusieurs mutations de NR5A1 ont été identifiées dans des familles ayant des antécédents d’insuffisance ovarienne précoce 46XX, et chez des patients sporadiques souffrant de POF « idiopathique ». Deux études ont identifié plusieurs mutations de NOBOX. Une étude a identifié deux nouveaux variantscodants de FIGLA dans une cohorte de 100 femmes chinoises atteintes d’insuffisance ovarienne précoce.
Des mutations dans le gène FOXL2 sont responsables du syndrome BPES (Blepharophimosis, ptosis, epicanthus inversus) de type 1 qui est associé à une POF chez les filles. Il est intéressant de noter, dans le cadre de la discussion sur le cas de Laura, que des mutations de FOXL2 ont été identifiées chez 5% des patientes atteintes de POF sans BPES.
Des études plus récentes ont suggéré l’implication des facteurs de transcription SOHLH 1 et 2, régulateurs de gènes essentiels à la croissance et à la différenciation précoce des follicules, dont NOBOX, FIGLA, BMP-15, et GDF-9. Une étude récente a identifié 4 variants potentiellement délétères de SOHLH2 dans une grande cohorte de patientes chinoises et serbes.
Facteurs de croissance de la folliculogenèse
Des variants du gène BMP-15 ont été identifiés dans plusieurs populations de patientes mais non retrouvés dans d’autres études, ou ont été identifiés chez un petit nombre de participants contrôles, ce qui diminue leur significativité.
Plusieurs variants du gène GDF-9, un homologue de BMP-15, ont été identifiés chez des femmes atteintes d’insuffisance ovarienne précoce de différentes origines, mais d’autres études n’ont pas retrouvé cette association.
Le gène INHA code pour la sous-unité alpha des inhibines A et B quirégulent la folliculogenèse. L’association de variants du gène INHA avec l’insuffisance ovarienne précoce reste controversée.
Stéroïdogenèse ovarienne
La liaison de la FSH à son récepteur, situé sur les cellules des petits follicules antraux, augmente la production d’œstrogènes par les cellules de la granulosa, la croissance du follicule, et permet la transition des follicules en follicules pré-ovulatoires en croissance.
L’activation du LHR est impliquée dans la maturation des ovocytes, l’ovulation et la stéroïdogenèse.
La première mutation de FSHR (mutation homozygote C566T très rare en dehors de la population finlandaise) a été jugée causale chez six familles finlandaises atteintes d’insuffisance ovarienne précoce. Les mutations du gène FSHR sont associées à une résistance à la FSH et à une réserve ovarienne réduite. Une résistance complète à la FSH est associée à de très petits ovaires et à une aménorrhée primaire. D’autres variants de FSHR ont été identifiés chez des femmes atteintes d’insuffisance ovarienne précoce avec aménorrhée secondaire et dysfonctionnement ovarien modéré.
La résistance à la LH est caractérisée par une oligoménorrhée ou une aménorrhée secondaire due à une absence d’ovulation. Les variants invalidant le gène LHR sont rares chez les femmes atteintes d’insuffisance ovarienne précoce, puisque seul une résistance sévère à la LH peut produire un phénotype d’insuffisance ovarienne précoce.
Le récepteur aux oestrogènes 1 (ESR1) est l’un des deux sous-types de récepteurs aux oestrogènes ; l’autre est Erβ codé par ESR2. Ces récepteurs sont des facteurs de transcription situés à la surface des cellules thécales et des cellules de la granulosa. Ils régulent l’expression de gènes impliqués dans la croissance et la prolifération cellulaire. Plusieurs études ont suggéré une relation entre des variants communs de ESR1 et l’insuffisance ovarienne précoce, mais les résultats sont contradictoires.
Laura a un syndrome de Turner monosomique, avec un caryotype typique montrant exclusivement des cellules X0.
Aucun phénotype cardiaque ou rénal n’a été détecté. Seule sa petite taille était typique de cette étiologie, bien que sa taille de naissance ait été normale.
Le syndrome de Turner cause souvent un lymphoedème congénital, une petite taille et une dysgénésie gonadique. Il affecte 1/2500naissances de petites filles. La moitié ont une monosomie X (45,X), 5-10% ont une duplication (isochromosome) du bras long d’un X (46,X,i(Xq)). Les autres ont un mosaïcisme 46, XX / 45,X.
Un tiers des syndromes de Turner sont diagnostiqués pendant l’enfance à cause de leur petite taille. Chez de nombreuses patientes, le syndrome n’est diagnostiqué qu’à l’adolescence, devant un retard pubertaire, ou même à l’âge adulte.
Le diagnostic ne doit être exclu chez aucune adolescente présentant une aménorrhée primaire ou secondaire, surtout si elle n’est pas grande.
Le caryotype de routine peut ne pas détecter un mosaïcisme à 5%. Un FISH est plus sensible (voir Rubrique « Livres » du site).
Le bras court et le bras long du chromosome X contiennent des gènes impliqués dans la fonction ovarienne. Alors que l’aneuploïdie mène à une diminution du nombre et de la survie des ovocytes, la perte de matériel au niveau du bras long interstitiel ou terminal (Xq) entraîne généralement une petite taille et une insuffisance ovarienne primaire ou secondaire. Les délétions distales à Xq21 semblent ne pas avoir d’effet sur la taille. La perte du petit bras (Xp) mène au phénotype complet. Les délétions distales d’Xp sont compatibles avec une fonction ovarienne normale mais ne la garantissent pas. La perte de cette région mène généralement à une petite taille et à une chondrodysplasie typique, en partie en raison de l’haplo-insuffisance du gène SHOX, situé sur la région pseudo- autosomique. Cependant, le gène SHOX n’est pas le seul gène responsable des caractéristiques squelettiques, et l’aneuploïdie peut contribuer au retard de croissance par elle-même. L’hypothyroïdie se produit chez 15-30% des femmes atteintes du syndrome de Turner.
La dysgénésie gonadique est une caractéristique cardinale du syndrome de Turner. 90% des patientes auront besoin d’une hormonothérapie pour initier leur puberté et avoir une croissance complète. Des taux normaux de gonadotrophines dans les 3-6 premiers mois de la vie suggèrent que la fonction ovarienne résiduelle existe mais ne garantissent pas que la puberté sera normale. Les gonadotrophines restent basses pendant l’enfance, même chez les patientes présentant une dysgénésie gonadique. Chez beaucoup de jeunes filles, les poils pubiens et axillaires se développent en raison de l’adrénarche. Certaines filles ont assez de fonction ovarienne pour que les bourgeons mammaires apparaissent et qu’un saignement vaginal se produise.
Toutefois, l’aménorrhée secondaire se développe presque toujours. Une petite minorité de filles auront des cycles ovulatoires pendant un certain temps. Deux filles sur cinq porteuses de mosaïques 45,X/46,XX ont une ménarche spontanée, mais l’insuffisance ovarienne se révèle ensuite dans la majorité des cas. Si le statut de la fonction ovarienne n’est pas clair à l’adolescence, la mesure de la FSH, de la LH, et des taux d’œstradiol aide à décider d’une hormonothérapie substitutive.
- Classic pages in obstetrics and gynecology by Henry H. Turner. A syndrome of infantilism, congenital webbed neck, and cubitus valgus. Endocrinology, vol. 23, pp. 566-574, 1938. Am J Obstet Gynecol. 1972;113(2):279.
- Villanueva AL, Rebar RW. Triple-X syndrome and premature ovarian failure. Obstet Gynecol. 1983;62(3 Suppl):70s-73s.
- Lippe B, Geffner ME, Dietrich RB, Boechat MI, Kangarloo H. Renal malformations in patients with Turner syndrome: imaging in 141 patients. Pediatrics. 1988;82(6):852-856.
- Chang HJ, Clark RD, Bachman H. The phenotype of 45,X/46,XY mosaicism: an analysis of 92 prenatally diagnosed cases. Am J Hum Genet. 1990;46(1):156-167.
- McCauley E. (1990). Psychosocial aspects of the Turner syndrome. In: Berch DB, Bender BG, eds. Sex chromosome abnormalities and behavior: psychological studies. Boulder, Co-lo.: AAAS/ Westview Press, pp.78-99.
- Rovet J, Ireland L. Behavioral phenotype in children with Turner syndrome. J Pediatr Psychol. 1994;19(6):779-790.
- Rochiccioli P, Battin J, Bertrand AM, et al. Final height in Turner syndrome patients treated with growth hormone. Horm Res. 1995;44(4):172-176.
- Ross JL, Stefanatos G, Roeltgen D, Kushner H, Cutler GB Jr. Ullrich-Turner syndrome: neurodevelopmental changes from childhood through adolescence. Am J Med Genet. 1995;58(1):74-82.
- Taback SP, Collu R, Deal CL, et al. Does growth-hormone supplementation affect adult height in Turner’s syndrome?. Lancet. 1996;348(9019):25-27.
- Skuse DH, James RS, Bishop DV, et al. Evidence from Turner’s syndrome of an imprinted X-linked locus affecting cognitive function. Nature. 1997;387(6634):705-708.
- Gravholt CH, Juul S, Naeraa RW, Hansen J. Morbidity in Turner syndrome. J Clin Epidemiol. 1998;51(2):147-158.
- Plotnick L, Attie KM, Blethen SL, Sy JP. Growth hormone treatment of girls with Turner syndrome: the National Cooperative Growth Study experience. Pediatrics. 1998;102(2 Pt 3):479-481.
- Rosenfeld RG, Attie KM, Frane J, et al. Growth hormone therapy of Turner’s syndrome: beneficial effect on adult height. J Pediatr. 1998;132(2):319-324.
- Gravholt CH, Fedder J, Naeraa RW, Müller J. Occurrence of gonadoblastoma in females with Turner syndrome and Y chromosome material: a population study. J Clin Endocrinol Metab. 2000;85(9):3199-3202.
- Ross JL, Roeltgen D, Kushner H, et al. The Turner syndrome-associated neurocognitive phenotype maps to distal Xp. Am J Hum Genet. 2000;67(3):672-681.
- Ogata T, Muroya K, Matsuo N, et al. Turner syndrome and Xp deletions: clinical and molecular studies in 47 patients. J Clin Endocrinol Metab. 2001;86(11):5498-5508.
- Davenport ML, Punyasavatsut N, Stewart PW, Gunther DF, Sävendahl L, Sybert VP. Growth failure in early life: an important manifestation of Turner syndrome. Horm Res. 2002;57(5-6):157-164.
- Sybert VP. Phenotypic effects of mosaicism for a 47,XXX cell line in Turner syndrome. J Med Genet. 2002;39(3):217-220.
- Sybert VP, McCauley E. Turner’s syndrome. N Engl J Med. 2004;351(12):1227-1238.
- Stochholm K, Juul S, Juel K, Naeraa RW, Gravholt CH. Prevalence, incidence, diagnostic delay, and mortality in Turner syndrome. J Clin Endocrinol Metab. 2006;91(10):3897-3902.
- Welt CK. Primary ovarian insufficiency: a more accurate term for premature ovarian failure. Clin Endocrinol (Oxf). 2008;68(4):499-509.
- Bianco B, Nunes Lipay MV, Guedes AD, Verreschi IT. Clinical implications of the detection of Y-chromosome mosaicism in Turner’s syndrome: report of 3 cases. Fertil Steril. 2008;90(4).
- Nelson LM. Clinical practice. Primary ovarian insufficiency. N Engl J Med. 2009;360(6):606-614.
- Naess EE, Bahr D, Gravholt CH. Health status in women with Turner syndrome: a questionnaire study on health status, education, work participation and aspects of sexual functioning. Clin Endocrinol (Oxf). 2010;72(5):678-684.
- Bernard V, Donadille B, Zenaty D, et al. Spontaneous fertility and pregnancy outcomes amongst 480 women with Turner syndrome. Hum Reprod. 2016;31(4):782-788.
- Grynberg M, Bidet M, Benard J, et al. Fertility preservation in Turner syndrome. Fertil Steril. 2016;105(1):13-19.
- Mårild K, Størdal K, Hagman A, Ludvigsson JF. Turner Syndrome and Celiac Disease: A Case-Control Study. Pediatrics. 2016;137(2):e20152232.
- Oktay K, Bedoschi G, Berkowitz K, et al. Fertility Preservation in Women with Turner Syndrome: A Comprehensive Review and Practical Guidelines. J Pediatr Adolesc Gynecol. 2016;29(5):409-416.
- Prakash SK, Bondy CA, Maslen CL, et al. Autosomal and X chromosome structural variants are associated with congenital heart defects in Turner syndrome: The NHLBI GenTAC registry. Am J Med Genet A. 2016;170(12):3157-3164.
- Trolle C, Nielsen MM, Skakkebæk A, et al. Widespread DNA hypomethylation and differential gene expression in Turner syndrome. Sci Rep. 2016;6:34220. Published 2016 Sep 30.
- Cameron-Pimblett A, La Rosa C, King TFJ, Davies MC, Conway GS. The Turner syndrome life course project: Karyotype-phenotype analyses across the lifespan. Clin Endocrinol (Oxf). 2017;87(5):532-538.
- Cintron D, Rodriguez-Gutierrez R, Serrano V, et al. Effect of estrogen replacement therapy on bone and cardiovascular outcomes in women with turner syndrome: a systematic review and meta-analysis. Endocrine. 2017;55(2):366-375.
- Culen C, Ertl DA, Schubert K, et al. Care of girls and women with Turner syndrome: beyond growth and hormones. Endocr Connect. 2017;6(4):R39-R51.
- Gravholt CH, Andersen NH, Conway GS, et al. Clinical practice guidelines for the care of girls and women with Turner syndrome: proceedings from the 2016 Cincinnati International Turner Syndrome Meeting. Eur J Endocrinol. 2017;177(3):G1-G70.
- Gravholt CH, Backeljauw P. New international Turner syndrome guideline: a multi-society feat. Eur J Endocrinol. 2017;177(3):E1-E2.
- Shankar RK, Backeljauw PF. Current best practice in the management of Turner syndrome. Ther Adv Endocrinol Metab. 2018;9(1):33-40.
- Gravholt CH, Viuff MH, Brun S, Stochholm K, Andersen NH. Turner syndrome: mechanisms and management. Nat Rev Endocrinol. 2019;15(10):601-614.
- Mamsen LS, Charkiewicz K, Anderson RA, et al. Characterization of follicles in girls and young women with Turner syndrome who underwent ovarian tissue cryopreservation. Fertil Steril. 2019;111(6):1217-1225.e3.
- Tuke MA, Ruth KS, Wood AR, et al. Mosaic Turner syndrome shows reduced penetrance in an adult population study. Genet Med. 2019;21(4):877-886.
- Calanchini M, Aye CYL, Orchard E, et al. Fertility issues and pregnancy outcomes in Turner syndrome. Fertil Steril. 2020;114(1):144-154.
- Nielsen MM, Trolle C, Vang S, et al. Epigenetic and transcriptomic consequences of excess X-chromosome material in 47,XXX syndrome-A comparison with Turner syndrome and 46,XX females. Am J Med Genet C Semin Med Genet. 2020;184(2):279-293.