- Alex a été amené aux urgences 15 jours après sa naissance parce qu’il n’a pas retrouvé son poids de naissance.
Né à terme, 50 cm, 3 510 g par voie basse après une grossesse sans complications.
Période post-natale immédiate sans incident. - Sorti de la maternité à J4 à 3500 g.
Nourri exclusivement au sein.
Ni vomissements ni régurgitations excessives, selles normales. - Pas d’antécédents médicaux familiaux.
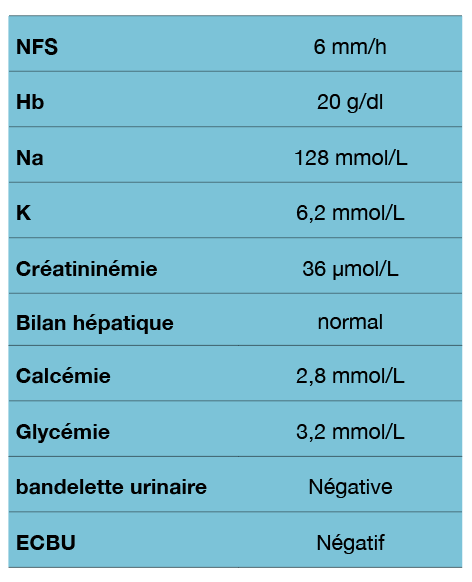
Aux urgences : poids 3500 g, FC 125/min, PA 65/45 mm Hg, t° 36,8 °C.
Pas de déshydratation.
Examen normal, tonus normal.
Pénis et testicules scrotaux de taille normale.
Cliquez sur les flèches blanches pour accéder à la suite du cas clinique.
Quelle étiologie pour ce nouveau-né avec hyponatrémie et hyperkaliémie ?
- Hyperplasie congénitale des surrénales :
- 21-hydroxylase
- 3β-HSD
- 11β-hydroxylase
- mutation StaR
- Insuffisance surrénale auto-immune (APECED, FOXP3)
- Hypoplasie congénitale des surrénales (DAX-1, SF-1)
- Adrénoleucodystrophie liée à l’X (ABCD1)
- Syndrome AAA (ALADIN)
- Pseudo-hypoaldostéronisme
- Résistance à l’aldostérone (MR , NR3C2)
- Hypoaldostéronisme (déficit en aldostérone synthase)
- Déficit en ACTH isolé ou avec autres déficits hypophysaires
La combinaison hyponatrémie-hyperkaliémie traduit une insuffisance en glucocorticoïdes et minéralocorticoïdes et révèle une insuffisance surrénalienne primitive. On peut déjà écarter de nombreuses insuffisances surrénaliennes
- Les OGE normaux d’Alex excluent :
- les déficits d’enzymes surrénaliennes associés à une production insuffisante de testostérone ;
- le déficit en 11β-hydroxylase ne donne pas de perte de sel (la DOC produite en excès a un effet minéralocorticoïde) ;
- les mutations de facteurs de transcription comme SF-1 conduisant à une dysgénésie testiculaire.
- L’association hyponatrémie-hyperkaliémie exclut une insuffisance hypophysaire multiple ou un déficit isolé en ACTH (pas de déficit minéralocorticoïde dans ce cas). Les nouveaux nés ont généralement une hypoglycémie, un micropénis, un ictère et/ou une anémie.
- L’insuffisance surrénale auto-immune, le syndrome d’Allgrove, et l’insuffisance surrénale due à une adrénoleucodystrophie liée à l’X, ne donnent pas de signes en période néonatale.
Il reste:
- Déficit en 21-hydroxylase
- Hypoplasie congénitale des surrénales (DAX-1 )
- Résistance transitoire à l’aldostérone
- Résistance génétique à l’aldostérone (MR , NR3C2 )
- Hypoaldostéronisme congénital (déficit en aldostérone synthase)
Que conclure ?
Le raisonnement est facile
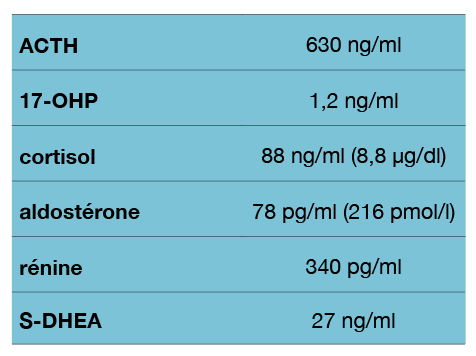
- Le niveau d’ACTH très élevé confirme une insuffisance surrénale primaire.
- Le cortisol est bas, mais les normes ne sont pas bien établies à cet âge.
- L’aldostérone basse exclut une résistance à l’aldostérone.
- L’aldostérone exclut un déficit isolé en aldostérone.
- La 17-hydroxyprogestérone normale exclut un déficit en 21-hydroxylase.
Le seul diagnostic est l’hypoplasie des surrénales.
L’analyse génétique a confirmé une hypoplasie des surrénales par déficit en DAX-1, due à une mutation p.TRP369X (c.1107G> A) du gène NR0B1.
Revoyons les principaux traits de ce défaut génétique
Hypoplasie des surrénales par mutation de DAX-1 (mutation du gène NR0B1)
Une fois exclu le déficit en 21-hydroxylase, près de 50% des garçons atteints d’une insuffisance surrénale idiopathique primaire se révèlent porteurs d’une mutation de NR0B1.
Les garçons mutés ont généralement une insuffisance surrénale primaire précoce, un hypogonadisme hypogonadotrope à la puberté, et une fertilité altérée.
Chez 40%, l’insuffisance surrénale se révèle au cours des 2 premiers mois de la vie. La présentation clinique typique est une perte de sel par insuffisance minéralocorticoïde, associée à une hypoglycémie par insuffisance glucocorticoïde.
L’histoire familiale peut révéler des cas inexpliqués de morts subites du nourrisson chez les garçons.
L’insuffisance surrénale peut se développer de façon insidieuse tout au long de l’enfance, ou plus tard
Pendant la « mini-puberté », à 3 mois, le pénis et les testicules d’Alex se sont développés normalement ; les dosages étaient normaux pour cette période de la vie :
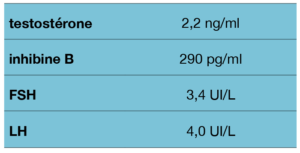
A l’adolescence, la plupart des patients développeront un hypogonadisme hypogonadotrope partiel ou complet, allant d’une absence de développement pubertaire à un arrêt de la puberté. Ce sera le cas d’Alex, probablement.
Biologie et génétique du gène NORB1 localisé sur le chromosome X (Xp21)
DAX-1 (Dosage-sensitive sex reversal-adrenal hypoplasia congenital critical region on the X chromosome) est exprimé dans:
- la corticosurrénale pendant son développement et à l’âge adulte; en son absence les surrénales sont hypoplasiques,
- les gonades: cellules de Sertoli et de Leydig, cellules ovariennes de la thèque et de la granulosa,
- l’hypothalamus, l’hypophyse antérieure, les cellules gonadotropes
NR0B1 est composé de deux exons qui codent pour DAX-1.
Ses mutations ont été identifiées en 1994 par Lehman, Sassone-Corsi et Lalli). Plus de 100 mutations de NR0B1 ont été rapportées. La plupart décalent le cadre de lecture, ou interrompent prématurément la protéine. Quelques mutations faux-sens ont été décrites, toutes situées dans la partie C-terminale de la protéine.
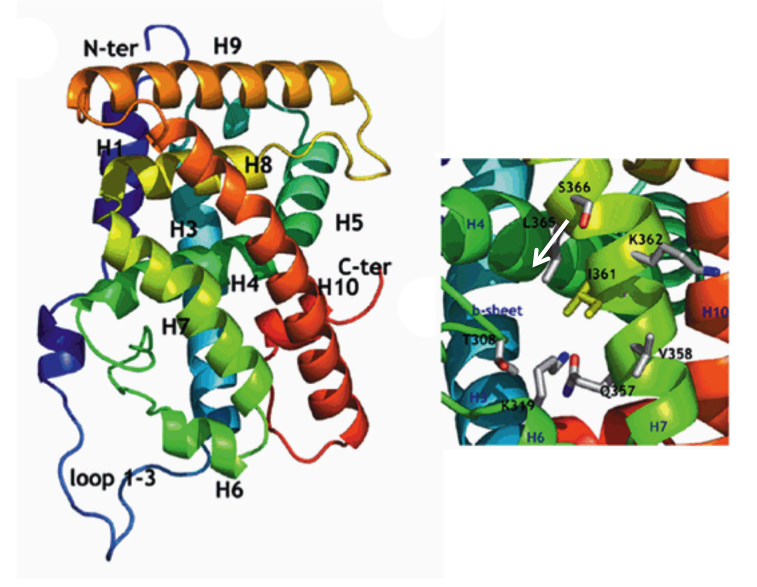
- Ito M, Yu R, Jameson JL. DAX-1 inhibits SF-1-mediated transactivation via a carboxy-terminal domain that is deleted in adrenal hypoplasia congenita. Mol Cell Biol. 1997;17(3):1476-1483.
- Phelan JK, McCabe ER. Mutations in NR0B1 (DAX1) and NR5A1 (SF1) responsible for adrenal hypoplasia congenita. Hum Mutat. 2001;18(6):472-487.
- Achermann JC, Meeks JJ, Jameson JL. Phenotypic spectrum of mutations in DAX-1 and SF-1. Mol Cell Endocrinol. 2001;185(1-2):17-25.
- Lehmann SG, Lalli E, Sassone-Corsi P. X-linked adrenal hypoplasia congenita is caused by abnormal nuclear localization of the DAX-1 protein. Proc Natl Acad Sci U S A. 2002;99(12):8225-8230.
- Lehmann SG, Wurtz JM, Renaud JP, Sassone-Corsi P, Lalli E. Structure-function analysis reveals the molecular determinants of the impaired biological function of DAX-1 mutants in AHC patients. Hum Mol Genet. 2003;12(9):1063-1072.
- Laissue P, Copelli S, Bergada I, et al. Partial defects in transcriptional activity of two novel DAX-1 mutations in childhood-onset adrenal hypoplasia congenita. Clin Endocrinol (Oxf). 2006;65(5):681-686.
- Li N, Liu R, Zhang H, et al. Seven novel DAX1 mutations with loss of function identified in Chinese patients with congenital adrenal hypoplasia. J Clin Endocrinol Metab. 2010;95(9):E104-E111.
- Hsieh S, White PC. Presentation of primary adrenal insufficiency in childhood. J Clin Endocrinol Metab. 2011;96(6):E925-E928.
- Jadhav U, Harris RM, Jameson JL. Hypogonadotropic hypogonadism in subjects with DAX1 mutations. Mol Cell Endocrinol. 2011;346(1-2):65-73.
- Lumaka A, Mubungu G, Nsibu C, Tady BP, Lukusa T, Devriendt K. X-linked adrenal hypoplasia congenita: a novel DAX1 missense mutation and challenges for clinical diagnosis in Africa. Eur J Pediatr. 2012;171(2):267-270.
- Evliyaoğlu O, Dokurel İ, Bucak F, Özcabı B, Ercan Ö, Ceylaner S. Primary adrenal insufficiency caused by a novel mutation in DAX1 gene. J Clin Res Pediatr Endocrinol. 2013;5(1):55-57.
- Rojek A, Flader M, Malecka E, Niedziela M. A novel mutation in the NR0B1 (DAX1) gene in a large family with two boys affected by congenital adrenal hypoplasia. Hormones (Athens). 2014;13(3):413-419.
- Qin G, Ji H, Li X, Ma X, Wang D. Novel mutations of DAX1 (NR0B1) in two Chinese families with X-linked adrenal hypoplasia congenita and hypogonadotropic hypogonadism. J Pediatr Endocrinol Metab. 2015;28(7-8):809-814.
- Suntharalingham JP, Buonocore F, Duncan AJ, Achermann JC. DAX-1 (NR0B1) and steroidogenic factor-1 (SF-1, NR5A1) in human disease. Best Pract Res Clin Endocrinol Metab. 2015;29(4):607-619.
- Xu XQ, Feng YY, Yuan WX, et al. Novel mutations in DAX1 of X-linked adrenal hypoplasia congenita over several generations in one family. Endocr Pract. 2013;19(4):e105-e111.